
ARS tipo 1
Gen causante: PITX2 (4q25)
Anomalías principales: anomalías del segmento anterior, anomalías dentales, exceso de piel periumbilical/hernia umbilical, anomalías craneofaciales, anomalías cardiovasculares

El síndrome de Axenfeld-Rieger (ARS) es un grupo de enfermedades congénitas que combinan anomalías del segmento anterior del ojo con anomalías sistémicas. La causa fundamental es una alteración en la migración y diferenciación de las células de la cresta neural. Durante el período fetal tardío, se altera el proceso normal de desaparición de las células endoteliales indiferenciadas que recubren la cámara anterior desde el iris y el ángulo, y su persistencia provoca la formación de bandas y la inserción alta del iris.
Antecedentes históricos: En 1920, Axenfeld describió el anillo embrionario posterior (desplazamiento anterior y engrosamiento de la línea de Schwalbe) y las proyecciones del iris. Entre 1934 y 1935, Rieger informó adicionalmente sobre hipoplasia del iris, desplazamiento pupilar y policoria. Actualmente se clasifica en las siguientes tres etapas:
En conjunto, se denomina síndrome de Axenfeld-Rieger. El 50-60% desarrolla glaucoma, con herencia autosómica dominante y generalmente bilateral. También se asocia con alta frecuencia a cataratas y ectopia lentis.
Epidemiología: la prevalencia se ha estimado en aproximadamente 1/200,000, aunque informes recientes sugieren 1/50,000–100,0002)4). No hay diferencia de sexo y suele diagnosticarse en la primera infancia.
Clasificación genética:
ARS tipo 1
Gen causante: PITX2 (4q25)
Anomalías principales: anomalías del segmento anterior, anomalías dentales, exceso de piel periumbilical/hernia umbilical, anomalías craneofaciales, anomalías cardiovasculares
ARS tipo 2
Gen causante: 13q14 (no confirmado)
Anomalías principales: anomalías del segmento anterior, glaucoma. Las anomalías sistémicas son menos frecuentes que en los tipos 1 y 3
ARS tipo 3
Gen causante: FOXC1 (6p25)
Anomalías principales: anomalías del segmento anterior, glaucoma, hipoacusia neurosensorial, comunicación interauricular, anomalías renales, lesiones de la sustancia blanca
Las mutaciones en FOXC1 y PITX2 representan el 40–70% de los casos de ARS5). Sin embargo, en el 60% de los casos de ARS no se ha identificado el gen causante4), lo que indica una gran diversidad genética.
En un análisis de un gran registro de 506 casos de glaucoma de inicio en la infancia o juventud, la tasa de diagnóstico molecular global fue del 24.7% (125/506 casos)11). La tasa de diagnóstico del 56.5% se limitó al subgrupo de glaucoma asociado a anomalías oculares no adquiridas11). Entre los casos con diagnóstico genético, los genes más frecuentes fueron CYP1B1 (23.2%), MYOC (19.2%) y FOXC1 (16.8%), variando la composición genética según la población estudiada11).
Se diferencian por el gen causante. El tipo 1 se debe a mutaciones en PITX2 (4q25) y se asocia con anomalías dentales, umbilicales y faciales. El tipo 3 se debe a mutaciones en FOXC1 (6p25) y se asocia con hipoacusia, defectos cardíacos, anomalías renales y neurológicas. El tipo 2 está vinculado a 13q14, pero el gen causante no está confirmado; las principales manifestaciones son anomalías del segmento anterior y glaucoma. La identificación de una variante patogénica ayuda a confirmar el diagnóstico genético y la clasificación del subtipo, pero un resultado negativo no descarta el ARS10).
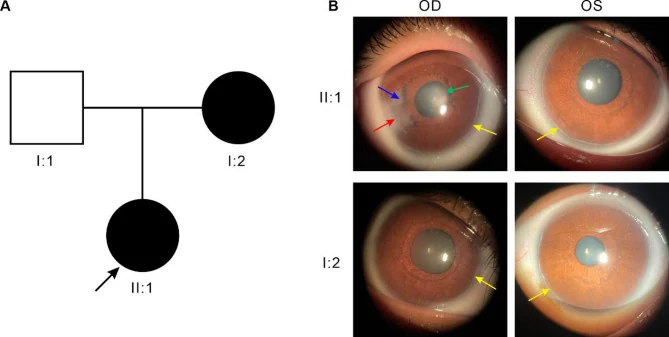
A continuación se muestran los principales hallazgos oculares.
| Hallazgo ocular | Característica |
|---|---|
| Anillo embrionario posterior | Desplazamiento anterior y engrosamiento de la línea de Schwalbe |
| Procesos del iris | Filiformes a bandas anchas |
| Desviación pupilar | Desviación en dirección opuesta al anillo embrionario posterior |
| Seudopolicoria | Aspecto de perforación del estroma del iris |
| Eversión uveal | Eversión del epitelio pigmentario del iris |
Anillo embrionario posterior es un remanente de células indiferenciadas en la línea de Schwalbe, que se observa como una línea a lo largo del limbo, desplazada 0.5-2.0 mm hacia el centro. Con frecuencia es parcial y no circunferencial. Si la línea de Schwalbe prominente se adhiere al iris, se denomina anomalía de Axenfeld; si además hay atrofia del estroma del iris, se denomina anomalía de Rieger.
Córnea suele ser transparente con endotelio normal, pero el contacto físico con tejido residual puede causar opacidad corneal secundaria. La opacidad suele limitarse a la periferia y generalmente no afecta directamente la visión. Sin embargo, en mutaciones de FOXC1, la opacidad corneal y la neovascularización son más pronunciadas, y el grado de anomalía corneal es mayor y la frecuencia de glaucoma es más alta en comparación con mutaciones de PITX21).
Hallazgos angulares incluyen inserción alta del iris, restos uveales en forma de cordón, y engrosamiento de la línea de Schwalbe (anillo embrionario posterior). También se han reportado casos con microesferofaquia y subluxación del cristalino7).
Glaucoma se presenta en 50-60% de los casos. Puede ocurrir elevación de la presión intraocular desde la infancia, pero la mayoría se desarrolla en la niñez o juventud. Algunos casos se diagnostican tras una disminución progresiva de la visión, por lo que es importante no pasar por alto los hallazgos del segmento anterior y los cambios glaucomatosos6).
Li et al. (2021) reportaron un niño de 7 años (ARS tipo 3, mutación de novo FOXC1) con diámetro corneal de 14 mm, longitud axial de 27.16/26.56 mm, relación C/D de 0.9, y PIO de 33/20 mmHg. Requirió cirugía antiglaucomatosa bilateral desde los 36 días de vida5).
Hallazgos sistémicos son los siguientes:
Aproximadamente el 50-60% de los ARS se asocian con glaucoma. A menudo se presenta desde la infancia hasta la juventud, pero también hay casos en los que la presión intraocular aumenta desde la lactancia. Se requiere medición periódica de la presión intraocular y evaluación del nervio óptico; para más detalles, consulte la sección [«Tratamiento estándar»](#5- tratamiento-estándar).
El ARS muestra principalmente herencia autosómica dominante, pero la penetrancia y el cuadro clínico varían10). Incluso dentro de una misma familia con la misma mutación genética, puede haber una gran variabilidad interindividual (expresividad variable) en el cuadro clínico1).
En estudios de cohortes a gran escala, las mutaciones de FOXC1 y PITX2 se asociaron con un amplio espectro de glaucoma desde la infancia hasta la edad adulta9). Algunos casos diagnosticados inicialmente como PCG (glaucoma congénito primario) se reclasifican mediante pruebas genéticas, y cuando los hallazgos del segmento anterior en lactantes son sutiles, las pruebas genéticas contribuyen a un diagnóstico preciso del tipo de enfermedad.
En casos con microdeleción alrededor del gen PITX2, la superposición de deleciones de NEUROG2, UGT8 y NDST4 puede causar retraso del desarrollo y discapacidad intelectual8)3).
Kawanami et al. (2023) reportaron un niño japonés de 3 años con una microdeleción de 2.5 Mb en 4q25 (que incluye PITX2, NEUROG2 y ANK2). Presentó hernia umbilical, coloboma de iris y retraso del desarrollo, pero el electrocardiograma fue normal a pesar de la deleción de ANK2. Se consideró que la haploinsuficiencia de NEUROG2 era una posible causa del retraso del desarrollo 8).
Debido a la herencia autosómica dominante, la probabilidad de heredar la mutación de un progenitor portador es del 50%. La penetrancia y la expresividad fenotípica son variables, por lo que una misma mutación puede causar síntomas o no, y su gravedad puede diferir1)10). Se recomienda realizar pruebas genéticas y acudir a asesoramiento genético.
El diagnóstico de ARS se basa en la combinación de anomalías del segmento anterior, principalmente del ángulo y el iris, en ambos ojos. El embryotoxon posterior (posterior embryotoxon) se observa en muchos casos, pero no es esencial para el diagnóstico10). Incluso en casos donde no se confirma el embryotoxon posterior con la lámpara de hendidura, se evalúan las anomalías del ángulo mediante gonioscopia. Si se presentan anomalías sistémicas, se deriva a departamentos pertinentes como odontología, cardiología y neurología como síndrome de ARS, y en casos pediátricos se realiza una evaluación sistémica completa en colaboración con pediatría10,13).
El anillo embrionario posterior no es un hallazgo específico del ARS por sí solo, por lo que se debe evaluar junto con los hallazgos del iris y del ángulo, el glaucoma, los hallazgos sistémicos y los antecedentes familiares13).
En el sistema de clasificación del glaucoma infantil de la Guía de Práctica Clínica para el Glaucoma (5.ª edición), el ARS se considera un ejemplo representativo de glaucoma asociado a anomalías oculares congénitas 13). Se diagnostica cuando las anomalías oculares presentes desde el nacimiento cumplen los criterios diagnósticos de glaucoma infantil.
A continuación se presentan las principales enfermedades que deben diferenciarse del ARS.
| Enfermedad | Diferencias con el ARS |
|---|---|
| Síndrome ICE | Unilateral, adquirido, predominio femenino |
| Anomalía de Peters | Opacidad corneal central, defecto de la membrana de Descemet |
| Aniridia | Pannus corneal, hipoplasia foveal |
| Distrofia corneal polimorfa posterior | Bilateral, familiar, sin diferencia de sexo |
El síndrome ICE (atrofia progresiva del iris, síndrome de Chandler, etc.) es importante diferenciarlo del ARS, pero el punto de diferenciación más importante es que el ICE es unilateral y adquirido, mientras que el ARS es bilateral y congénito.
Actualmente no existe un tratamiento curativo para el ARS en sí mismo; el manejo del glaucoma y la vigilancia de las complicaciones sistémicas son el eje del tratamiento. La estrategia terapéutica sigue las pautas del glaucoma de desarrollo de inicio temprano (glaucoma congénito primario: PCG)13).
El glaucoma se presenta en aproximadamente el 50-60% de los casos de ARS. El tratamiento farmacológico se realiza según las pautas generales para el glaucoma, pero a menudo es ineficaz.
Supresores de la producción de humor acuoso
Betabloqueantes: uno de los fármacos utilizados en el glaucoma pediátrico. Se seleccionan considerando la edad, el estado general y las contraindicaciones13).
Inhibidores de la anhidrasa carbónica (IAC) tópicos: como brinzolamida. Se pueden combinar con betabloqueantes.
Agonistas α2 (brimonidina): están contraindicados en menores de 2 años debido a efectos neuropsiquiátricos (apnea, bradicardia, hipotensión, hipotonía muscular, depresión del SNC)13).
Fármacos que facilitan la salida de humor acuoso
Análogos de prostaglandinas: como latanoprost, travoprost, etc. Se considera que su efecto en niños es más débil que en adultos13).
Ejemplo: en un niño de 7 años, se logró un control a largo plazo con travoprost + brinzolamida5). En un hombre de 77 años, incluso con latanoprost/timolol + brinzolamida, la PIO fue de 35 mmHg, siendo difícil de controlar2).
Se ha reportado que no hay diferencia en la eficacia entre los agonistas del receptor FP de prostanoides y los betabloqueantes13).
En lactantes y niños pequeños, la dosis del colirio es relativamente alta en comparación con el peso corporal y la superficie corporal, por lo que se debe usar la concentración más baja posible 13).
Si el control de la presión intraocular no se logra con medicamentos, se realiza cirugía 10)13).
Las complicaciones reportadas tras la cirugía con GDD incluyen: cámara anterior poco profunda 13.6%, hipotonía 11.7%, derrame coroideo 8.3% y endoftalmitis 1.7% 14).
Chakraborty et al. (2022) reportaron un caso de desprendimiento de retina asociado a ARS (varón de 15 años). Presentaba microesferofaquia y subluxación del cristalino; tras vitrectomía, la PIO aumentó a 41 mmHg y se formó un estafiloma escleral. Se realizó ciclofotocoagulación con diodo, logrando finalmente una PIO de 18 mmHg 7).
No se ha establecido una tasa de éxito confiable específica para ARS, y los resultados varían según la edad, las anomalías del ángulo y cirugías previas. Se considera que la tasa de éxito de la cirugía del ángulo es menor que en el glaucoma congénito primario13). En un metaanálisis de glaucoma pediátrico no limitado a ARS, la tasa de éxito estimada de GDD fue del 87% a los 12 meses y del 77% a los 24 meses, aunque hubo heterogeneidad entre grupos de enfermedades y condiciones de estudio14). En casos refractarios pueden ser necesarias múltiples cirugías.
La etiología fundamental de ARS es un defecto en la migración y diferenciación de las células de la cresta neural. El desarrollo alterado de estas células en la cámara anterior, el ángulo del segmento anterior, los huesos faciales, los dientes, el sistema cardiovascular y la piel periumbilical provoca malformaciones multiorgánicas.
Al final de la gestación, las células endoteliales indiferenciadas que recubren la cámara anterior normalmente desaparecen del iris y el ángulo. En ARS, este proceso de desaparición se ve alterado, y las células endoteliales indiferenciadas persisten sobre el iris, formando bandas. En el ángulo, se produce una inserción alta del iris que recubre mecánicamente la malla trabecular.
Histológicamente, se observa una extensión anormal de una monocapa de células similares al endotelio con una membrana similar a la de Descemet desde la superficie posterior de la córnea hasta la cámara anterior, el ángulo y la superficie del iris. La membrana está presente en los cuadrantes con ectropión uveal y desviación pupilar, mientras que en los cuadrantes opuestos se observa atrofia del iris.
FOXC1 y PITX2 son ambos factores de transcripción que se unen a secuencias específicas de ADN para regular la expresión de genes downstream. Ambos actúan sinérgicamente en el desarrollo del segmento anterior y regulan genes diana comunes 3). El dominio forkhead de FOXC1 (un dominio de unión al ADN de 110 aminoácidos) es funcionalmente el más importante 2), y se ha sugerido que las mutaciones en este dominio se asocian más fuertemente con síntomas neuropsiquiátricos.
Se han señalado los siguientes dos mecanismos para la elevación de la presión intraocular:
El grado de coloboma del iris y la cantidad de procesos iridocorneales no se correlacionan necesariamente con la gravedad del glaucoma. Sin embargo, un mayor grado de sinequias iridianas en el ángulo predispone al glaucoma.
Las mutaciones en FOXC1 promueven más el glaucoma congénito en comparación con otras mutaciones 1), y las anomalías morfológicas del cuerpo ciliar y del ángulo de drenaje pueden contribuir al aumento de la PIO 1).
En ratones con mutaciones en FOXC1, se observan una disminución y anomalías estructurales de las fibras de colágeno del estroma corneal, así como daño en los queratocitos 1). Además, FOXC1 funciona como un factor supresor de la neovascularización corneal (a través de la regulación de la biodisponibilidad del VEGF) 1), y la pérdida de esta supresión por mutaciones en FOXC1 conduce a la neovascularización corneal.
FOXC1, como factor de transcripción de la familia FOX, también desempeña un papel importante en el desarrollo cerebral 4).
En una revisión sistemática, se describieron anomalías de la sustancia blanca en 26 de 63 informes (41,3%). Sin embargo, 60 informes fueron reportes de casos o series de casos, por lo que no se puede estimar la prevalencia a nivel de pacientes a partir de esta proporción 15). Las mutaciones en FOXC1 pueden asociarse con enfermedad de pequeños vasos cerebrales (CSVD), hiperintensidades de la sustancia blanca, espacios perivasculares dilatados, microhemorragias e infartos lacunares.
Ohkubo et al. (2025) confirmaron en un niño japonés de 2 años (mutación FOXC1: c.240del, p.Y81Ifs21) lesiones de la sustancia blanca periventricular, espacios perivasculares dilatados y tortuosidad de la arteria vertebrobasilar en la RM cerebral. Su padre tenía antecedentes de infarto cerebral a los 18 años4).
En una revisión de 95 casos con mutación FOXC1, el 6,3% presentó síntomas neuropsiquiátricos (dificultades de aprendizaje, epilepsia, discapacidad intelectual, delirios de celos, etc.), y el 83,3% de los casos con mutación en el dominio forkhead presentó síntomas neuropsiquiátricos2).
Sí. En el SRA con mutación FOXC1 se han reportado anomalías de la sustancia blanca. En una revisión sistemática, se mencionaron en 26 de 63 informes, pero no se pudo estimar la prevalencia a nivel de pacientes15). Se ha señalado que la mutación FOXC1 podría estar asociada con enfermedad de pequeños vasos cerebrales y riesgo de accidente cerebrovascular, por lo que se considera una evaluación neurológica según los síntomas y antecedentes familiares.
En los últimos años, se han reportado muchas mutaciones nuevas mediante secuenciación de próxima generación y secuenciación del genoma completo.
Wowra et al. (2024) identificaron una deleción grande (mutación nueva) que incluye parte del exón 1 y toda la región 3’UTR de FOXC1 en tres hermanas polacas con SRA. Incluso dentro de la misma familia, el fenotipo varió considerablemente, y inicialmente fueron diagnosticadas erróneamente con síndrome de Chandler1).
Jiang et al. (2024) identificaron un reordenamiento genómico complejo que consiste en una deleción de 6,15 Mb del cromosoma 4q25 que incluye PITX2, una inversión de 45,71 Mb y una deleción de 14 pb en una familia china con SRA tipo 1. Una niña de 11 años presentó PIO de 43,5/44,0 mmHg3).
Otros informes de nuevas mutaciones incluyen FOXC1 p.Phe136Leu (dominio forkhead)2), FOXC1 p.S82R (mutación de novo)5) y FOXC1 c.240del, p.Y81Ifs214).
Yoshino et al. (2024) reportaron un caso ARS3 en un hombre japonés de 77 años. A los 72 años apareció un delirio de celos y se confirmó leucoencefalopatía. En una revisión bibliográfica de 95 casos con mutación FOXC1, se encontraron síntomas neuropsiquiátricos en el 6,3% (6/95 casos), de los cuales el 83,3% (5/6 casos) presentaban mutaciones en el dominio forkhead2).
Este hallazgo sugiere que el dominio funcional de la mutación FOXC1 podría estar implicado en la aparición de síntomas neuropsiquiátricos, lo que indica la importancia de un seguimiento a largo plazo desde la perspectiva de la salud mental.
Se ha señalado que la mutación FOXC1 podría inducir CSVD y aumentar el riesgo de accidente cerebrovascular4). La importancia de la prevención y la intervención temprana de las enfermedades neurovasculares en pacientes con ARS se considera un tema de investigación futuro.
Se está avanzando en la elucidación de la patología de la «esclerotización» corneal debida a la mutación FOXC11). Se espera que la comprensión del mecanismo molecular de la opacidad corneal pueda conducir al desarrollo de nuevos tratamientos mediante terapia génica, fármacos antifibróticos y biomateriales1).