
ARS ชนิดที่ 1
ยีนที่เป็นสาเหตุ: PITX2 (4q25)
ความผิดปกติหลัก: ความผิดปกติของส่วนหน้าของตา, ความผิดปกติของฟัน, ผิวหนังส่วนเกินรอบสะดือ/ไส้เลื่อนสะดือ, ความผิดปกติของกะโหลกศีรษะและใบหน้า, ความผิดปกติของหัวใจและหลอดเลือด

กลุ่มอาการแอ็กเซนเฟลด์-รีเกอร์ (Axenfeld-Rieger syndrome; ARS) เป็นกลุ่มโรคแต่กำเนิดที่ประกอบด้วยความผิดปกติของส่วนหน้าของดวงตาและความผิดปกติทั่วร่างกาย สาเหตุพื้นฐานคือความผิดปกติในการเคลื่อนที่และการแยกตัวของเซลล์นิวรัลคริสต์ ในระยะท้ายของทารกในครรภ์ กระบวนการหายไปตามปกติของเซลล์เอนโดทีเลียมที่ยังไม่แยกตัวซึ่งปกคลุมช่องหน้าม่านตาจากม่านตาและมุมตาเกิดการขัดขวาง ทำให้เซลล์ที่เหลืออยู่ก่อให้เกิดการสร้างเส้นใยและการยึดเกาะของม่านตาในตำแหน่งสูง
ภูมิหลังทางประวัติศาสตร์ ในปี ค.ศ. 1920 Axenfeld บรรยายถึงเส้นชวาลเบส่วนหลัง (การเลื่อนไปข้างหน้าและหนาตัวของเส้นชวาลเบ) และส่วนยื่นของม่านตา ในปี ค.ศ. 1934-1935 Rieger รายงานเพิ่มเติมเกี่ยวกับม่านตาพร่อง รูม่านตาเบี่ยงเบน และม่านตาหลายรู ปัจจุบันจำแนกเป็น 3 ระยะดังนี้
ทั้งหมดนี้เรียกรวมกันว่ากลุ่มอาการแอ็กเซนเฟลด์-รีเกอร์ พบต้อหินร่วมด้วย 50-60% ถ่ายทอดทางพันธุกรรมแบบออโตโซมเด่น และมักเป็นทั้งสองข้าง พบต้อกระจกและตำแหน่งเลนส์ผิดปกติร่วมด้วยในอัตราสูง
ระบาดวิทยา ความชุกเคยประมาณไว้ที่ประมาณ 1/200,000 แต่รายงานล่าสุดประมาณการไว้ที่ 1/50,000–100,000 2)4) ไม่มีความแตกต่างทางเพศ และมักได้รับการวินิจฉัยในวัยทารกหรือเด็กเล็ก
การจำแนกประเภททางพันธุกรรม มีดังนี้
ARS ชนิดที่ 1
ยีนที่เป็นสาเหตุ: PITX2 (4q25)
ความผิดปกติหลัก: ความผิดปกติของส่วนหน้าของตา, ความผิดปกติของฟัน, ผิวหนังส่วนเกินรอบสะดือ/ไส้เลื่อนสะดือ, ความผิดปกติของกะโหลกศีรษะและใบหน้า, ความผิดปกติของหัวใจและหลอดเลือด
ARS ชนิดที่ 2
ยีนที่เป็นสาเหตุ: 13q14 (ยังไม่ระบุแน่ชัด)
ความผิดปกติหลัก: ความผิดปกติของส่วนหน้าของตา, ต้อหิน ความผิดปกติทั่วร่างกายพบน้อยกว่าชนิดที่ 1 และ 3
ARS ชนิดที่ 3
ยีนที่เป็นสาเหตุ: FOXC1 (6p25)
ความผิดปกติหลัก: ความผิดปกติของส่วนหน้าของตา, ต้อหิน, การสูญเสียการได้ยินแบบประสาทรับเสียง, ผนังกั้นหัวใจห้องบนบกพร่อง, ความผิดปกติของไต, รอยโรคของสารสีขาวในสมอง
การกลายพันธุ์ของ FOXC1 และ PITX2 คิดเป็น 40–70% ของ ARS 5) อย่างไรก็ตาม ใน 60% ของ ARS ยังไม่มีการระบุยีนที่เป็นสาเหตุ 4) ซึ่งแสดงถึงความหลากหลายทางพันธุกรรมที่สูง
การวิเคราะห์ทะเบียนผู้ป่วยต้อหินในเด็กและวัยรุ่นจำนวน 506 ราย พบว่าอัตราการวินิจฉัยระดับโมเลกุลโดยรวมอยู่ที่ 24.7% (125/506 ราย) 11) อัตราการวินิจฉัย 56.5% เป็นค่าเฉพาะในกลุ่มย่อยของต้อหินที่เกี่ยวข้องกับความผิดปกติของตาที่ไม่ได้เกิดภายหลัง 11) ในกรณีที่ได้รับการวินิจฉัยทางพันธุกรรม พบ CYP1B1 (23.2%), MYOC (19.2%), และ FOXC1 (16.8%) บ่อยที่สุด แต่องค์ประกอบของยีนแตกต่างกันไปตามประชากรที่ศึกษา 11)
จำแนกตามยีนที่เป็นสาเหตุ ชนิดที่ 1 เกิดจากการกลายพันธุ์ของ PITX2 (4q25) ร่วมกับความผิดปกติของฟัน สะดือ และกระดูกใบหน้า ชนิดที่ 3 เกิดจากการกลายพันธุ์ของ FOXC1 (6p25) ร่วมกับการสูญเสียการได้ยิน หัวใจบกพร่อง ไตผิดปกติ และความผิดปกติทางระบบประสาท ชนิดที่ 2 อยู่ที่ 13q14 แต่ยังไม่ระบุยีนที่เป็นสาเหตุแน่ชัด โดยมีความผิดปกติของส่วนหน้าของตาและต้อหินเป็นหลัก การตรวจพบ variant ที่ก่อโรคจะช่วยในการยืนยันทางพันธุกรรมและการจำแนกชนิด แต่ผลลบไม่สามารถแยก ARS ออกได้ 10)
รายการหลักของอาการทางตา แสดงดังต่อไปนี้
| อาการทางตา | ลักษณะ |
|---|---|
| วงแหวนตัวอ่อนส่วนหลัง | การเลื่อนไปข้างหน้าและหนาตัวของเส้น Schwalbe |
| เส้นใยยึดม่านตา | เป็นเส้นบาง ๆ ถึงแถบกว้าง |
| การเบี่ยงเบนของรูม่านตา | เบี่ยงเบนไปในทิศทางตรงข้ามกับ posterior embryotoxon |
| pseudopolycoria | ลักษณะคล้ายรูพรุนในเนื้อเยื่อม่านตา |
| ectropion uveae | การพลิกกลับของชั้นเยื่อบุเม็ดสีม่านตา |
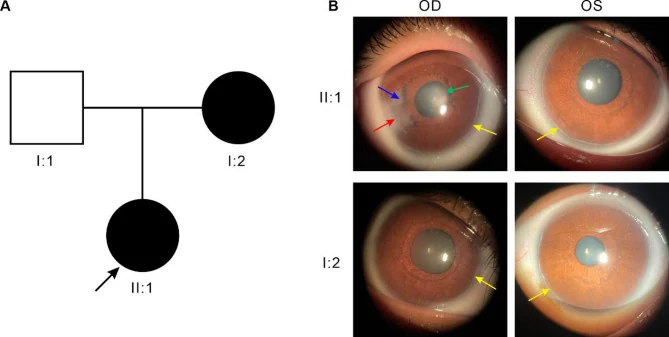
Posterior embryotoxon คือการคงอยู่ของเซลล์ที่ยังไม่แยกตัวบริเวณ Schwalbe’s line พบเป็นเส้นตามแนวลิมบัส ห่างจากลิมบัสเข้าสู่ส่วนกลางประมาณ 0.5-2.0 มม. มักไม่เป็นวงรอบทั้งหมดและจำกัดอยู่เพียงบางส่วน หาก Schwalbe’s line ที่ยื่นออกมายึดติดกับม่านตา เรียกว่า Axenfeld anomaly และหากมีฝ่อของเนื้อเยื่อม่านตาร่วมด้วย เรียกว่า Rieger anomaly
กระจกตาโดยปกติใสและโครงสร้างเอ็นโดทีเลียมปกติ แต่การสัมผัสทางกายภาพกับเนื้อเยื่อที่เหลืออยู่อาจทำให้เกิดความขุ่นของกระจกตาทุติยภูมิได้ ความขุ่นของกระจกตามักจำกัดอยู่บริเวณรอบนอกและโดยทั่วไปไม่ส่งผลต่อการมองเห็นโดยตรง อย่างไรก็ตาม ในกรณีที่มีการกลายพันธุ์ของ FOXC1 ความขุ่นของกระจกตาและการสร้างเส้นเลือดใหม่ในกระจกตาจะเด่นชัดกว่า และเมื่อเทียบกับการกลายพันธุ์ของ PITX2 ความผิดปกติของกระจกตาจะรุนแรงกว่าและความถี่ของโรคต้อหินก็สูงกว่า1)
ลักษณะที่พบในมุมตา ได้แก่ การเกาะของม่านตาที่สูง, uveal remnants แบบเป็นเส้น, และ Schwalbe’s line หนาตัว (posterior embryotoxon) มีรายงานผู้ป่วยที่มี lenticonus และ subluxation ของเลนส์ร่วมด้วย7)
โรคต้อหินพบร่วมใน 50-60% ของผู้ป่วย แม้ว่าความดันลูกตาอาจสูงขึ้นตั้งแต่ในวัยทารก แต่ส่วนใหญ่จะเริ่มมีอาการในวัยเด็กถึงวัยหนุ่มสาว บางรายได้รับการวินิจฉัยเมื่อการมองเห็นลดลงแบบค่อยเป็นค่อยไป ดังนั้นจึงสำคัญที่จะไม่พลาดลักษณะที่พบในส่วนหน้าของตาและการเปลี่ยนแปลงของต้อหิน6)
Li et al. (2021) รายงานผู้ป่วยเด็กชายอายุ 7 ปี (ARS type 3, de novo FOXC1 mutation) มีเส้นผ่านศูนย์กลางกระจกตา 14 มม., ความยาวแกนตา 27.16/26.56 มม., C/D ratio 0.9, IOP 33/20 mmHg ต้องได้รับการผ่าตัดต้อหินทั้งสองข้างตั้งแต่อายุ 36 วันหลังคลอด5)
ลักษณะที่พบทั่วร่างกาย มีดังนี้
ประมาณ 50–60% ของผู้ป่วย ARS มีต้อหินร่วมด้วย มักเริ่มมีอาการในวัยเด็กถึงวัยหนุ่มสาว แต่บางรายอาจมีความดันลูกตาสูงตั้งแต่ทารก จำเป็นต้องวัดความดันลูกตาและประเมินเส้นประสาทตาเป็นประจำ โปรดดูรายละเอียดเพิ่มเติมในหัวข้อ “วิธีการรักษามาตรฐาน”
ARS ส่วนใหญ่ถ่ายทอดทางพันธุกรรมแบบ ** autosomal dominant ** แต่การแสดงออกของโรคและความรุนแรงอาจแตกต่างกันไป10) แม้ในครอบครัวเดียวกันที่มีการกลายพันธุ์ของยีนเดียวกัน อาการทางคลินิกอาจแตกต่างกันมาก (variable expressivity)1)
การศึกษาในกลุ่มประชากรขนาดใหญ่พบว่าการกลายพันธุ์ของ FOXC1 และ PITX2 สัมพันธ์กับสเปกตรัมของต้อหินที่กว้างตั้งแต่วัยเด็กจนถึงวัยผู้ใหญ่9) ผู้ป่วยที่ได้รับการวินิจฉัยทางคลินิกครั้งแรกว่าเป็น PCG (primary congenital glaucoma) อาจถูกจัดประเภทใหม่หลังการตรวจยีน และในกรณีที่ความผิดปกติของส่วนหน้าของตาในทารกไม่ชัดเจน การตรวจยีนจะช่วยในการวินิจฉัยชนิดของโรคได้อย่างแม่นยำ
ในกรณีที่มีการขาดหายเล็กน้อย (microdeletion) รอบยีน PITX2 การขาดหายของ NEUROG2, UGT8 และ NDST4 ที่ซ้อนทับกันอาจทำให้เกิดภาวะพัฒนาการล่าช้าและความบกพร่องทางสติปัญญาร่วมด้วย8)3)
Kawanami et al. (2023) รายงานเด็กชายชาวญี่ปุ่นอายุ 3 ปีที่มีการขาดหายเล็กน้อยขนาด 2.5 Mb ที่ตำแหน่ง 4q25 (รวมถึง PITX2, NEUROG2, ANK2) ผู้ป่วยมีไส้เลื่อนสะดือ, coloboma ของม่านตา, และพัฒนาการล่าช้า แต่คลื่นไฟฟ้าหัวใจปกติแม้จะมีการขาดหายของ ANK2 การขาด haploinsufficiency ของ NEUROG2 ถูกเสนอว่าเป็นสาเหตุที่เป็นไปได้ของพัฒนาการล่าช้า8)
เนื่องจากการถ่ายทอดทางพันธุกรรมแบบออโตโซมัลเด่น ความน่าจะเป็นที่เด็กจะได้รับยีนที่กลายพันธุ์จากพ่อแม่ที่มีการกลายพันธุ์คือ 50% การแทรกซึมและการแสดงออกของลักษณะทางพันธุกรรมมีความแปรปรวน แม้จะมีการกลายพันธุ์เดียวกัน อาการอาจมีหรือไม่มี และความรุนแรงอาจแตกต่างกันได้1)10) แนะนำให้เข้ารับการตรวจทางพันธุกรรมและการให้คำปรึกษาทางพันธุกรรม
การวินิจฉัย ARS ขึ้นอยู่กับความผิดปกติของส่วนหน้าของดวงตาทั้งสองข้าง โดยเฉพาะบริเวณมุมตาและม่านตา แม้ว่า posterior embryotoxon จะพบได้ในหลายกรณี แต่ไม่จำเป็นสำหรับการวินิจฉัย10) ในกรณีที่ไม่สามารถตรวจพบ posterior embryotoxon ด้วยกล้องจุลทรรศน์ชนิดกรีด (slit lamp microscope) ควรประเมินความผิดปกติของมุมตาด้วย gonioscopy หากพบความผิดปกติทั่วร่างกาย ควรส่งต่อผู้ป่วยไปยังแผนกที่เกี่ยวข้อง เช่น ทันตกรรม อายุรศาสตร์หัวใจ และประสาทวิทยา ในฐานะ ARS syndrome และในกรณีเด็ก ควรประสานงานกับกุมารแพทย์เพื่อตรวจร่างกายอย่างละเอียด10,13)
เนื่องจาก posterior embryotoxon เพียงอย่างเดียวไม่ใช่ลักษณะเฉพาะของ ARS จึงต้องพิจารณาร่วมกับผลการตรวจม่านตาและมุมตา โรคต้อหิน อาการทางระบบ และประวัติครอบครัว13)
ในระบบการจำแนกโรคต้อหินในเด็กตามแนวทางเวชปฏิบัติสำหรับโรคต้อหิน (ฉบับที่ 5) ARS ถูกจัดให้เป็นตัวอย่างสำคัญของโรคต้อหินที่เกี่ยวข้องกับความผิดปกติแต่กำเนิดของดวงตา13) การวินิจฉัยจะเกิดขึ้นเมื่อความผิดปกติของดวงตาที่มีอยู่ตั้งแต่แรกเกิดเข้าเกณฑ์การวินิจฉัยโรคต้อหินในเด็ก
โรคหลักที่ควรแยกจาก ARS มีดังนี้
| โรค | ความแตกต่างจาก ARS |
|---|---|
| กลุ่มอาการ ICE | ข้างเดียว เกิดขึ้นภายหลัง พบในเพศหญิงมากกว่า |
| ความผิดปกติของปีเตอร์ส | ความขุ่นที่กระจกตาส่วนกลาง เยื่อหุ้มเดสเซเม็ตบกพร่อง |
| โรคไม่มีม่านตา | พานนัสที่กระจกตา ฟอฟเวียเจริญไม่เต็มที่ |
| โรคกระจกตาเสื่อมแบบพหุสัณฐานส่วนหลัง | สองตา มีประวัติครอบครัว ไม่มีความแตกต่างทางเพศ |
กลุ่มอาการ ICE (เช่น กลุ่มอาการม่านตาฝ่อแบบก้าวหน้า, กลุ่มอาการแชนด์เลอร์) ต้องแยกจาก ARS อย่างสำคัญ แต่จุดแยกที่สำคัญที่สุดคือ ICE เป็นโรคตาเดียวและเกิดขึ้นภายหลัง ในขณะที่ ARS เป็นโรคตาสองข้างและมีมาแต่กำเนิด
ปัจจุบันยังไม่มีการรักษาที่หายขาดสำหรับ ARS เอง การรักษาหลักคือการจัดการโรคต้อหินและการเฝ้าระวังภาวะแทรกซ้อนทางระบบทั่วร่างกาย แนวทางการรักษาเป็นไปตามโรคต้อหินแต่กำเนิดชนิดปฐมภูมิ (PCG)13)
โรคต้อหินพบร่วมในผู้ป่วย ARS ประมาณ 50–60% การรักษาด้วยยาจะดำเนินตามแนวทางทั่วไปของโรคต้อหิน แต่มักไม่ได้ผล
ยาที่ยับยั้งการผลิตน้ำหล่อเลี้ยงลูกตา
ยาปิดกั้นเบตา : เป็นยาชนิดหนึ่งที่ใช้ในโรคต้อหินในเด็ก ควรเลือกใช้โดยคำนึงถึงอายุ ภาวะทางระบบ และข้อห้ามใช้13)
ยาหยอดตากลุ่มยับยั้งเอนไซม์คาร์บอนิกแอนไฮเดรส (CAI) : เช่น บรินโซลาไมด์ สามารถใช้ร่วมกับยาปิดกั้นเบตาได้
ยาอัลฟา2 อะโกนิสต์ (บริโมนิดีน) : ห้ามใช้ในเด็กอายุต่ำกว่า 2 ปี เนื่องจากอาจทำให้เกิดอาการทางจิตประสาท (ภาวะหยุดหายใจ ชีพจรช้า ความดันโลหิตต่ำ กล้ามเนื้ออ่อนแรง และกดประสาทส่วนกลาง)13)
ยาที่เพิ่มการไหลออกของน้ำหล่อเลี้ยงลูกตา
ยากลุ่มพรอสตาแกลนดิน : เช่น ลาทาโนพรอสต์, ทราโวพรอสต์ เป็นต้น ประสิทธิภาพในเด็กน้อยกว่าในผู้ใหญ่13)
ตัวอย่างจริง : ในเด็กชายอายุ 7 ปี รายหนึ่ง สามารถควบคุมโรคในระยะยาวได้ด้วยทราโวพรอสต์ร่วมกับบรินโซลาไมด์5) ในชายอายุ 77 ปี รายหนึ่ง แม้ใช้ลาทาโนพรอสต์-ไทโมลอลร่วมกับบรินโซลาไมด์ ก็ยังควบคุม IOP ได้ยาก โดยมีค่า IOP 35 mmHg2)
มีรายงานว่ายากลุ่มพรอสตาโนด์ FP รีเซพเตอร์ อะโกนิสต์และยาปิดกั้นเบตาไม่มีประสิทธิภาพแตกต่างกัน13)
ในทารกและเด็กเล็ก ปริมาณยาหยอดตาที่ได้รับจะค่อนข้างมากเมื่อเทียบกับน้ำหนักตัวและพื้นที่ผิวร่างกาย ดังนั้นควรใช้ยาที่มีความเข้มข้นต่ำที่สุดเท่าที่เป็นไปได้13).
หากไม่สามารถควบคุมความดันลูกตาด้วยยาได้ จะทำการผ่าตัด10)13)
ภาวะแทรกซ้อนหลังการผ่าตัด GDD ที่รายงาน ได้แก่ ช่องหน้าตื้นขึ้น 13.6% ความดันลูกตาต่ำ 11.7% ภาวะของเหลวคั่งในชั้นคอรอยด์ (choroidal effusion) 8.3% และการอักเสบภายในลูกตา (endophthalmitis) 1.7% 14)
Chakraborty et al. (2022) รายงานผู้ป่วยจอประสาทตาลอกที่เกิดร่วมกับ ARS (เด็กชายอายุ 15 ปี) 1 ราย ผู้ป่วยมีเลนส์ตาทรงกลมเล็กและเลนส์ตาย่อยหลุด หลังการผ่าตัดน้ำวุ้นตา IOP เพิ่มขึ้นเป็น 41 mmHg และเกิดสเคลอรัลสตาฟิโลมา ได้ทำไดโอดไซโคลโฟโตโคแอกกูเลชัน และสุดท้ายได้ IOP 18 mmHg 7)
ยังไม่มีอัตราความสำเร็จที่เชื่อถือได้ซึ่งจำเพาะกับ ARS โดยผลลัพธ์ขึ้นอยู่กับอายุ ความผิดปกติของมุมตา และประวัติการผ่าตัดก่อนหน้า อัตราความสำเร็จของการผ่าตัดมุมตาต่ำกว่าต้อหินแต่กำเนิดปฐมภูมิ 13) การวิเคราะห์อภิมานของต้อหินในเด็กโดยรวมที่ไม่จำเพาะกับ ARS รายงานอัตราความสำเร็จโดยประมาณของ GDD ที่ 87% ใน 12 เดือน และ 77% ใน 24 เดือน แต่มีความแตกต่างกันในกลุ่มโรคและเงื่อนไขการศึกษา 14) ในกรณีที่ดื้อต่อการรักษาอาจต้องผ่าตัดหลายครั้ง
สาเหตุพื้นฐานของ ARS คือ ความบกพร่องในการย้ายถิ่นและการแยกตัวของเซลล์ประสาทครีสต์ การพัฒนาของเซลล์ประสาทครีสต์ที่ผิดปกติในช่องหน้าม่านตา มุมตา กระดูกใบหน้า ฟัน ระบบหัวใจและหลอดเลือด และผิวหนังรอบสะดือ ทำให้เกิดความผิดปกติของหลายอวัยวะ
ในระยะสุดท้ายของตัวอ่อน เซลล์เอนโดทีเลียมที่ไม่แยกความแตกต่างซึ่งปกคลุมช่องหน้าม่านตาปกติจะหายไปจากม่านตาและมุมตา ใน ARS กระบวนการหายไปนี้บกพร่อง ทำให้เซลล์เอนโดทีเลียมที่ไม่แยกความแตกต่างหลงเหลืออยู่บนม่านตาและเกิดเป็นเส้นใย ที่มุมตา จะเกิดการยึดเกาะของม่านตาในตำแหน่งสูง ซึ่งปกคลุม trabecular meshwork โดยกลไก
ในทางจุลกายวิภาค พบชั้นเดียวของเซลล์คล้ายเอนโดทีเลียมที่มีเยื่อหุ้มคล้าย Descemet’s membrane แผ่กระจายผิดปกติจากผิวด้านหลังของกระจกตาไปยังช่องหน้าม่านตา มุมตา และผิวของม่านตา เยื่อหุ้มนี้มีอยู่ในจตุภาคที่มี ectropion uveae และม่านตาเบี่ยงเบน ในขณะที่จตุภาคตรงข้ามพบการฝ่อของม่านตา
FOXC1 และ PITX2 ต่างก็เป็น ปัจจัยถอดรหัส (transcription factor) ที่จับกับลำดับดีเอ็นเอจำเพาะเพื่อควบคุมการแสดงออกของยีนปลายน้ำ ทั้งสองทำงานร่วมกันในการพัฒนาส่วนหน้าของดวงตา โดยควบคุมยีนเป้าหมายปลายน้ำร่วมกัน3) โดเมน forkhead (DNA-binding domain ที่มี 110 กรดอะมิโน) ของ FOXC1 มีความสำคัญเชิงหน้าที่มากที่สุด2) และการกลายพันธุ์ในโดเมนนี้มีความสัมพันธ์กับอาการทางจิตประสาทที่รุนแรงกว่า
กลไกการเพิ่มขึ้นของความดันลูกตามี 2 ประการดังนี้
ระดับของม่านตาขาด (iris coloboma) และปริมาณของ iris processes ที่มุมลูกตาไม่จำเป็นต้องสัมพันธ์กับความรุนแรงของต้อหิน อย่างไรก็ตาม หากมีการยึดเกาะของม่านตาที่มุมลูกตาในระดับสูง จะทำให้เกิดต้อหินได้ง่าย
การกลายพันธุ์ของ FOXC1 ส่งเสริมให้เกิดต้อหินแต่กำเนิดมากกว่าการกลายพันธุ์อื่น1) และความผิดปกติของรูปทรงของซิลิอารีบอดีและมุมระบายอาจมีส่วนทำให้ IOP สูงขึ้น1)
ในหนูที่กลายพันธุ์ FOXC1 พบการลดลงและความผิดปกติของโครงสร้างเส้นใยคอลลาเจนในชั้นสโตรมาของกระจกตา รวมถึงความเสียหายของเซลล์สโตรมา1) นอกจากนี้ FOXC1 ยังทำหน้าที่เป็นตัวยับยั้งการสร้างเส้นเลือดใหม่ในกระจกตา (ผ่านการควบคุมการใช้ประโยชน์ของ VEGF)1) เมื่อการกลายพันธุ์ของ FOXC1 ทำให้การยับยั้งนี้สูญเสียไป จะเกิดการสร้างเส้นเลือดใหม่ในกระจกตา
FOXC1 ในฐานะปัจจัยถอดรหัสในตระกูล FOX มีบทบาทสำคัญในการพัฒนาสมองเช่นกัน4)
การทบทวนอย่างเป็นระบบพบว่าใน 63 รายงาน มี 26 รายงาน (41.3%) ที่ระบุความผิดปกติของสารสีขาว (white matter abnormalities) อย่างไรก็ตาม 60 รายงานเป็นรายงานผู้ป่วยหรือชุดผู้ป่วย ดังนั้นจึงไม่สามารถประมาณความชุกในระดับผู้ป่วยจากสัดส่วนนี้ได้15) การกลายพันธุ์ของ FOXC1 อาจสัมพันธ์กับโรคหลอดเลือดสมองเล็ก (CSVD), สัญญาณสารสีขาวความเข้มสูง (white matter hyperintensities), ช่องว่างรอบหลอดเลือดขยาย (enlarged perivascular spaces), เลือดออกขนาดเล็ก (microbleeds), และลาคูนาร์อินฟาร์กชัน (lacunar infarction)
Ohkubo et al. (2025) รายงานในเด็กชายชาวญี่ปุ่นอายุ 2 ปี (การกลายพันธุ์ FOXC1: c.240del, p.Y81Ifs21) พบรอยโรคที่เนื้อขาวรอบโพรงสมอง, ช่องรอบหลอดเลือดขยายใหญ่, และการคดงอขยายของหลอดเลือด vertebral และ basilar จากการตรวจ MRI สมอง บิดามีประวัติโรคหลอดเลือดสมองตีบเมื่ออายุ 18 ปี4)
การทบทวนผู้ป่วย FOXC1 กลายพันธุ์ 95 ราย พบอาการทางจิตประสาท (การเรียนรู้ยาก, ลมชัก, ปัญญาอ่อน, อาการหลงผิดอิจฉา ฯลฯ) ใน 6.3% และในผู้ที่มีการกลายพันธุ์ใน forkhead domain พบอาการทางจิตประสาทถึง 83.3%2)
ได้ ใน ARS ที่มีการกลายพันธุ์ FOXC1 มีรายงานความผิดปกติของเนื้อขาวร่วมด้วย ในการทบทวนอย่างเป็นระบบพบรายงานใน 26 จาก 63 ฉบับ แต่ไม่สามารถประมาณความชุกในระดับผู้ป่วยได้15) การกลายพันธุ์ FOXC1 อาจสัมพันธ์กับโรคหลอดเลือดสมองเล็กและความเสี่ยงโรคหลอดเลือดสมอง การประเมินทางระบบประสาทตามอาการและประวัติครอบครัวจึงควรพิจารณา
ในช่วงไม่กี่ปีที่ผ่านมา การหาลำดับรุ่นใหม่และการหาลำดับจีโนมทั้งหมดได้รายงานการกลายพันธุ์ชนิดใหม่จำนวนมาก
Wowra et al. (2024) ระบุการขาดหายขนาดใหญ่ (การกลายพันธุ์ชนิดใหม่) ซึ่งรวมถึงส่วนหนึ่งของเอ็กซอน 1 และ 3’UTR ทั้งหมดของ FOXC1 ในพี่น้องหญิง 3 คนชาวโปแลนด์ที่เป็น ARS แม้ในครอบครัวเดียวกัน ฟีโนไทป์แตกต่างกันมาก และในตอนแรกได้รับการวินิจฉัยผิดว่าเป็น Chandler syndrome1)
Jiang et al. (2024) ระบุการจัดเรียงจีโนมที่ซับซ้อน ได้แก่ การขาดหาย 6.15 Mb ของโครโมโซม 4q25 ที่รวม PITX2, การกลับด้าน 45.71 Mb, และการขาดหาย 14 bp ในครอบครัวชาวจีนที่เป็น ARS type 1 เด็กหญิงอายุ 11 ปีมี IOP 43.5/44.0 mmHg3)
รายงานการกลายพันธุ์ชนิดใหม่อื่นๆ ได้แก่ FOXC1 p.Phe136Leu (forkhead domain)2), FOXC1 p.S82R (de novo mutation)5), และ FOXC1 c.240del, p.Y81Ifs214)
Yoshino et al. (2024) รายงานผู้ป่วยชายชาวญี่ปุ่นอายุ 77 ปีที่มี ARS ชนิดที่ 3 ตั้งแต่อายุ 72 ปี มีอาการหลงผิดแบบหึงหวง และพบ leukoencephalopathy จากการทบทวนวรรณกรรมผู้ป่วย 95 รายที่มีการกลายพันธุ์ของ FOXC1 พบว่ามีอาการทางจิตประสาทร้อยละ 6.3 (6/95 ราย) โดยในจำนวนนี้ร้อยละ 83.3 (5/6 ราย) มีการกลายพันธุ์ใน forkhead domain2)
การค้นพบนี้ชี้ให้เห็นว่าโดเมนเชิงหน้าที่ของการกลายพันธุ์ FOXC1 อาจเกี่ยวข้องกับการแสดงออกของอาการทางจิตประสาท และบ่งชี้ถึงความสำคัญของการติดตามผลในระยะยาวจากมุมมองด้านสุขภาพจิต
มีการชี้ให้เห็นว่าการกลายพันธุ์ของ FOXC1 อาจกระตุ้นให้เกิด CSVD และเพิ่มความเสี่ยงต่อโรคหลอดเลือดสมอง4) ความสำคัญของการป้องกันและการแทรกแซงตั้งแต่เนิ่นๆ สำหรับโรคหลอดเลือดสมองและหลอดเลือดในผู้ป่วย ARS ถือเป็นประเด็นการวิจัยในอนาคต
การอธิบายพยาธิสภาพของ “การเปลี่ยนเป็นตาขาว” ของกระจกตาที่เกิดจากการกลายพันธุ์ของ FOXC1 กำลังดำเนินไป1) ความเข้าใจเกี่ยวกับกลไกระดับโมเลกุลของความขุ่นของกระจกตาคาดว่าจะนำไปสู่การพัฒนาการรักษาแบบใหม่โดยใช้การบำบัดด้วยยีน ยาต้านการเกิดพังผืด และวัสดุชีวภาพ1)