
ARS نوع 1
ژن عامل: PITX2 (4q25)
ناهنجاریهای اصلی: ناهنجاریهای بخش قدامی چشم، ناهنجاریهای دندانی، پوست اضافی اطراف ناف/فتق نافی، ناهنجاریهای جمجمهای-صورتی، ناهنجاریهای قلبی-عروقی

سندرم آکسنفلد-ریگر (ARS) یک گروه از بیماریهای مادرزادی است که ناهنجاریهای بخش قدامی چشم را با ناهنجاریهای سیستمیک ترکیب میکند. علت اصلی زمینهای اختلال در مهاجرت و تمایز سلولهای تاج عصبی است. در اواخر دوره جنینی، فرآیند ناپدید شدن طبیعی سلولهای اندوتلیال تمایزنیافته پوشاننده اتاق قدامی از عنبیه و زاویه مختل میشود و باقیماندن آنها باعث ایجاد طنابهای فیبری و چسبندگی بالای عنبیه میشود.
پیشینه تاریخی: در سال ۱۹۲۰، آکسنفلد حلقه جنینی خلفی (جابجایی و ضخیم شدن خط اشوالبه) و برآمدگیهای عنبیه را توصیف کرد. در سالهای ۱۹۳۴-۱۹۳۵، ریگر هیپوپلازی عنبیه، انحراف مردمک و پلیکوری را گزارش کرد. امروزه به سه مرحله زیر طبقهبندی میشود:
همه این موارد تحت عنوان سندرم آکسنفلد-ریگر نامیده میشوند. ۵۰ تا ۶۰٪ موارد با گلوکوم همراه هستند و وراثت اتوزومال غالب دارد و معمولاً دوطرفه است. آب مروارید و جابجایی عدسی نیز با شیوع بالا همراه هستند.
اپیدمیولوژی: شیوع حدود 1/200,000 تخمین زده شده است، اما گزارشهای اخیر 1/50,000 تا 100,000 را نیز ذکر کردهاند2)4). تفاوت جنسیتی ندارد و اغلب در دوران نوزادی یا کودکی تشخیص داده میشود.
طبقهبندی ژنتیکی به شرح زیر است:
ARS نوع 1
ژن عامل: PITX2 (4q25)
ناهنجاریهای اصلی: ناهنجاریهای بخش قدامی چشم، ناهنجاریهای دندانی، پوست اضافی اطراف ناف/فتق نافی، ناهنجاریهای جمجمهای-صورتی، ناهنجاریهای قلبی-عروقی
ARS نوع 2
ژن عامل: 13q14 (تأیید نشده)
ناهنجاریهای اصلی: ناهنجاریهای بخش قدامی چشم، گلوکوم. ناهنجاریهای سیستمیک کمتر از نوع 1 و 3 است
ARS نوع 3
ژن عامل: FOXC1 (6p25)
ناهنجاریهای اصلی: ناهنجاریهای بخش قدامی چشم، گلوکوم، کمشنوایی حسی-عصبی، نقص سپتوم دهلیزی، ناهنجاری کلیوی، ضایعات ماده سفید
جهشهای FOXC1 و PITX2 40 تا 70% موارد ARS را تشکیل میدهند5). با این حال، در 60% موارد ARS ژن عامل شناسایی نشده است4) و تنوع ژنتیکی قابل توجه است.
در یک تحلیل رجیستری بزرگ از 506 مورد گلوکوم دوران کودکی و جوانی، نرخ تشخیص مولکولی کلی 24.7% (125/506 مورد) بود11). نرخ 56.5% فقط به زیرگروه گلوکوم مرتبط با ناهنجاریهای غیراکتسابی چشم محدود میشود11). در مواردی که تشخیص ژنتیکی به دست آمد، CYP1B1 (23.2%)، MYOC (19.2%) و FOXC1 (16.8%) شایعترین بودند و ترکیب ژنی بسته به جمعیت مورد مطالعه متفاوت است11).
بر اساس ژن عامل متمایز میشوند. نوع 1 با جهش PITX2 (4q25) همراه با ناهنجاریهای دندانی، نافی و استخوانهای صورت است. نوع 3 با جهش FOXC1 (6p25) همراه با کمشنوایی، نقص قلبی، ناهنجاری کلیوی و ناهنجاری عصبی است. نوع 2 در ناحیه 13q14 قرار دارد اما ژن عامل آن تأیید نشده است و عمدتاً با ناهنجاریهای بخش قدامی چشم و گلوکوم مشخص میشود. شناسایی واریانتهای بیماریزا به تأیید ژنتیکی و طبقهبندی زیرگروه کمک میکند، اما نتیجه منفی ARS را رد نمیکند10).
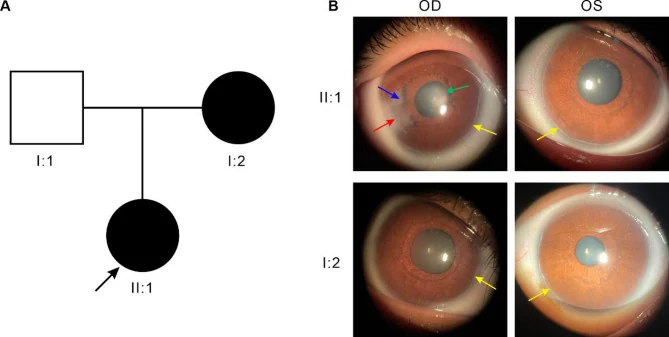
موارد اصلی یافتههای چشمی در زیر آورده شده است.
| یافته چشمی | ویژگی |
|---|---|
| حلقه جنینی خلفی | جابجایی قدامی و ضخیمشدگی خط اشوالبه |
| برآمدگیهای عنبیه | رشتهای نازک تا نواری پهن |
| انحراف مردمک | انحراف به سمت مخالف حلقه جنینی خلفی |
| شبهمردمک چندگانه | ظاهر سوراخمانند در استرومای عنبیه |
| اورژن یووهآ | برگشتگی اپیتلیوم رنگدانهدار عنبیه |
حلقه جنینی خلفی باقیماندن سلولهای تمایزنیافته در ناحیه خط اشوالبه است که به صورت خطی در امتداد لیمبوس و در فاصله ۰.۵ تا ۲.۰ میلیمتری مرکزیتر از لیمبوس دیده میشود. اغلب به جای تمام محیط، در بخشی محدود میشود. اگر خط اشوالبه برجسته با عنبیه چسبندگی داشته باشد، ناهنجاری آکسنفلد و اگر همراه با آتروفی استرومای عنبیه باشد، ناهنجاری ریگر نامیده میشود.
قرنیه معمولاً شفاف و ساختار اندوتلیوم طبیعی است، اما تماس فیزیکی با بافت باقیمانده میتواند ثانویه باعث کدورت قرنیه شود. کدورت قرنیه اغلب به ناحیه محیطی محدود است و معمولاً مستقیماً بر بینایی تأثیر نمیگذارد. با این حال، در جهش FOXC1، کدورت قرنیه و نئوواسکولاریزاسیون قرنیه بارزتر است و در مقایسه با جهش PITX2، شدت ناهنجاری قرنیه بیشتر و فراوانی گلوکوم نیز بالاتر است1).
یافتههای زاویه شامل اتصال بالای عنبیه، بقایای یووهآی طنابی، و ضخیمشدگی خط اشوالبه (حلقه جنینی خلفی) است. مواردی از همراهی با عدسی کروی کوچک و سابلوکساسیون عدسی نیز گزارش شده است7).
گلوکوم در ۵۰ تا ۶۰٪ موارد همراه است. اگرچه افزایش فشار داخل چشم ممکن است از دوران نوزادی رخ دهد، اما بیشتر در دوران کودکی تا جوانی بروز میکند. مواردی نیز وجود دارد که با کاهش پیشرونده بینایی تشخیص داده میشود، بنابراین مهم است که یافتههای بخش قدامی و تغییرات گلوکوماتوز نادیده گرفته نشوند6).
در گزارش Li و همکاران (۲۰۲۱) از یک پسر ۷ ساله (نوع ۳ ARS، جهش de novo FOXC1)، قطر قرنیه ۱۴ میلیمتر، طول محوری ۲۷.۱۶/۲۶.۵۶ میلیمتر، نسبت C/D ۰.۹، و IOP ۳۳/۲۰ میلیمتر جیوه بود. از روز ۳۶ پس از تولد، جراحی ضدگلوکوم در هر دو چشم ضروری بود5).
یافتههای سیستمیک به شرح زیر است:
حدود ۵۰ تا ۶۰٪ از افراد مبتلا به ARS به گلوکوم مبتلا میشوند. گلوکوم اغلب در دوران کودکی تا جوانی بروز میکند، اما در برخی موارد افزایش فشار چشم از دوران نوزادی دیده میشود. اندازهگیری منظم فشار چشم و ارزیابی عصب بینایی ضروری است. برای جزئیات بیشتر به بخش «روشهای درمانی استاندارد» مراجعه کنید.
ARS عمدتاً به صورت اتوزومال غالب به ارث میرسد، اما نفوذ و تظاهرات بالینی متغیر است10). حتی در یک خانواده با جهش ژنی یکسان، ممکن است تفاوتهای فردی قابل توجهی در تظاهرات بالینی (بیان متغیر) وجود داشته باشد1).
در یک مطالعه کوهورت بزرگ، جهشهای FOXC1 و PITX2 با طیف وسیعی از گلوکوم از دوران کودکی تا بزرگسالی مرتبط بودند9). مواردی که از نظر بالینی ابتدا به عنوان PCG (گلوکوم مادرزادی اولیه) تشخیص داده شدهاند، ممکن است پس از آزمایش ژنتیکی دوباره طبقهبندی شوند. در نوزادانی که یافتههای بخش قدامی چشم ظریف هستند، آزمایش ژنتیکی به تشخیص دقیق نوع بیماری کمک میکند.
در مواردی که ریزحذف در اطراف ژن PITX2 وجود دارد، همپوشانی حذفهای NEUROG2، UGT8 و NDST4 میتواند منجر به تأخیر رشد و ناتوانی ذهنی شود8)3).
Kawanami و همکاران (2023) یک پسر ۳ ساله ژاپنی با ریزحذف ۲.۵ مگابازی در 4q25 (شامل PITX2، NEUROG2 و ANK2) گزارش کردند. او فتق نافی، کولوبومای عنبیه و تأخیر رشد داشت، اما با وجود حذف ANK2، نوار قلب طبیعی بود. هاپلوناکافی NEUROG2 به عنوان علت احتمالی تأخیر رشد مطرح شد8).
به دلیل وراثت اتوزومال غالب، احتمال انتقال از والد دارای جهش ۵۰٪ است. نفوذ و فنوتیپ متغیر هستند و حتی با جهش یکسان، وجود یا عدم وجود علائم و شدت آنها میتواند متفاوت باشد1)10). انجام آزمایش ژنتیک و مشاوره ژنتیک توصیه میشود.
تشخیص ARS بر اساس ترکیبی از ناهنجاریهای دوطرفه بخش قدامی چشم، به ویژه زاویه و عنبیه، است. حلقه جنینی خلفی (posterior embryotoxon) در بسیاری از موارد دیده میشود اما برای تشخیص ضروری نیست10). حتی در مواردی که حلقه جنینی خلفی با میکروسکوپ اسلیت لامپ قابل مشاهده نیست، ناهنجاری زاویه با گونیوسکوپی ارزیابی میشود. در صورت وجود ناهنجاریهای سیستمیک، به عنوان سندرم ARS به دندانپزشکی، قلب و عروق، مغز و اعصاب و سایر بخشهای مرتبط ارجاع داده میشود و در موارد اطفال، با همکاری متخصص اطفال بررسی کامل سیستمیک انجام میشود10,13).
حلقه جنینی خلفی به تنهایی یک یافته اختصاصی برای ARS نیست، بنابراین باید همراه با یافتههای عنبیه و زاویه، گلوکوم، یافتههای سیستمیک و سابقه خانوادگی ارزیابی شود13).
در سیستم طبقهبندی گلوکوم کودکان در راهنمای بالینی گلوکوم (ویرایش پنجم)، ARS به عنوان نمونه بارز گلوکوم مرتبط با ناهنجاریهای مادرزادی چشم در نظر گرفته شده است13). زمانی تشخیص داده میشود که ناهنجاری چشمی موجود از بدو تولد معیارهای تشخیصی گلوکوم کودکان را برآورده کند.
بیماریهای اصلی که باید از ARS افتراق داده شوند، در زیر آورده شده است.
| بیماری | تفاوت با ARS |
|---|---|
| سندرم ICE | یکطرفه، اکتسابی، غالب در زنان |
| ناهنجاری پیترز | کدورت مرکزی قرنیه، فقدان غشای دسمه |
| آنیریدیا | پانوس قرنیه، هیپوپلازی فووئا |
| دیستروفی پلیمورف خلفی قرنیه | دوطرفه، خانوادگی، بدون تفاوت جنسی |
سندرم ICE (آتروفی پیشرونده عنبیه، سندرم چندلر و غیره) از نظر افتراق از ARS مهم است، اما بزرگترین نکته افتراقی این است که ICE یکطرفه و اکتسابی است در حالی که ARS دوطرفه و مادرزادی است.
در حال حاضر درمان ریشهای برای خود ARS وجود ندارد و مدیریت گلوکوم و پایش عوارض سیستمیک محور درمان هستند. استراتژی درمان مشابه گلوکوم رشدی زودرس (گلوکوم مادرزادی اولیه: PCG) است13).
گلوکوم در حدود ۵۰ تا ۶۰٪ موارد ARS همراه است. درمان دارویی مشابه گلوکوم عمومی انجام میشود اما اغلب بیاثر است.
داروهای مهارکننده تولید زلالیه
مسدودکنندههای بتا: یکی از داروهای مورد استفاده در گلوکوم کودکان. با توجه به سن، وضعیت عمومی و موارد منع مصرف انتخاب میشوند13).
قطرههای مهارکننده کربنیک آنهیدراز (CAI): مانند برینزولامید. قابل استفاده همراه با مسدودکنندههای بتا.
آگونیست آلفا۲ (بریمونیدین): در کودکان زیر ۲ سال به دلیل عوارض عصبی-روانی (آپنه، برادیکاردی، افت فشار خون، هیپوتونی عضلانی، افسردگی CNS) منع مصرف دارد13).
داروهای افزایش دهنده خروج زلالیه
داروهای مرتبط با پروستاگلاندین: مانند لاتانوپروست، تراووپروست. اثر در کودکان نسبت به بزرگسالان ضعیفتر گزارش شده است13).
مثال بالینی: در یک پسر ۷ ساله، تراووپروست + برینزولامید برای مدیریت طولانیمدت استفاده شد5). در یک مرد ۷۷ ساله، حتی با لاتانوپروست/تیمولول + برینزولامید، IOP 35 میلیمتر جیوه بود و کنترل دشوار بود2).
گزارش شده است که بین آگونیستهای گیرنده FP پروستانوئید و مسدودکنندههای بتا تفاوتی در اثر وجود ندارد13).
در نوزادان و کودکان خردسال، به دلیل اینکه مقدار داروی قطره چشمی نسبت به وزن و سطح بدن نسبتاً بیشتر است، باید تا حد امکان از داروهای با غلظت پایین استفاده کرد13).
در صورتی که با درمان دارویی کنترل فشار داخل چشم امکانپذیر نباشد، جراحی انجام میشود10)13).
عوارض پس از جراحی GDD شامل کمعمقی اتاق قدامی ۱۳.۶٪، افت فشار چشم ۱۱.۷٪، افیوژن مشیمیه ۸.۳٪ و اندوفتالمیت ۱.۷٪ گزارش شده است14).
Chakraborty و همکاران (۲۰۲۲) یک مورد از جداشدگی شبکیه همراه با ARS (پسر ۱۵ ساله) را گزارش کردند. این بیمار با میکروسفری فاکیا و سابلوکساسیون لنز همراه بود و پس از ویترکتومی، IOP به ۴۱ میلیمتر جیوه افزایش یافت و استافیلوم اسکلرا تشکیل شد. فتوکواگولاسیون سیکلودیود انجام شد و در نهایت IOP به ۱۸ میلیمتر جیوه رسید7).
نرخ موفقیت قابل اعتمادی که منحصراً به ARS محدود باشد، مشخص نیست و نتایج بر اساس سن، ناهنجاری زاویه و سابقه جراحی متفاوت است. موفقیت جراحی زاویه در ARS کمتر از گلوکوم مادرزادی اولیه گزارش شده است13). در یک متاآنالیز از گلوکوم کودکان (نه محدود به ARS)، نرخ موفقیت تخمینی GDD در ۱۲ ماه ۸۷٪ و در ۲۴ ماه ۷۷٪ گزارش شد، اما ناهمگنی در گروههای بیماری و شرایط مطالعه وجود داشت14). در موارد مقاوم، ممکن است نیاز به چندین جراحی باشد.
علت اصلی ARS نقص در مهاجرت و تمایز سلولهای تاج عصبی است. اختلال در رشد سلولهای تاج عصبی در اتاق قدامی، زاویه چشم، استخوانهای صورت، دندانها، سیستم قلبی-عروقی و پوست اطراف ناف منجر به ناهنجاریهای چندعضوی میشود.
در اواخر جنینی، سلولهای اندوتلیال تمایزنیافتهای که اتاق قدامی را میپوشانند، به طور طبیعی از عنبیه و زاویه ناپدید میشوند. در ARS، این فرآیند حذف مختل میشود و سلولهای اندوتلیال تمایزنیافته روی عنبیه باقی میمانند و باعث ایجاد طنابهای بافتی میشوند. در زاویه، اتصال بالای عنبیه رخ میدهد که به طور مکانیکی ترابکولوم را میپوشاند.
از نظر بافتشناسی، یک لایه منفرد از سلولهای شبه اندوتلیال همراه با غشایی شبه دسمه از سطح خلفی قرنیه تا اتاق قدامی، زاویه و سطح عنبیه گسترش مییابد. این غشا در ربعهایی که اکتروپیون عنبیه و انحراف مردمک وجود دارد، دیده میشود و در ربع مقابل، آتروفی عنبیه مشاهده میگردد.
FOXC1 و PITX2 هر دو فاکتور رونویسی هستند که با اتصال به توالیهای خاص DNA، بیان ژنهای پایین�دست را تنظیم میکنند. این دو به صورت همافزایی در تکامل بخش قدامی چشم عمل کرده و ژنهای هدف مشترک پاییندست را تنظیم میکنند3). دامنه forkhead FOXC1 (دامنه اتصال به DNA با ۱۱۰ اسید آمینه) از نظر عملکردی مهمترین است2) و نشان داده شده که جهش در این دامنه با علائم عصبی-روانی ارتباط قویتری دارد.
دو مکانیسم زیر برای افزایش فشار داخل چشم مطرح شده است:
شدت کلوبوم عنبیه و میزان زوائد عنبیهای در زاویه لزوماً با شدت گلوکوم همبستگی ندارد. با این حال، درجه بالای چسبندگی عنبیه در زاویه، احتمال ابتلا به گلوکوم را افزایش میدهد.
جهش FOXC1 در مقایسه با سایر جهشها، گلوکوم مادرزادی را بیشتر تسریع میکند1) و ناهنجاریهای مورفولوژیک جسم مژگانی و زاویه تخلیه ممکن است در افزایش فشار داخل چشم نقش داشته باشند1).
در موشهای دارای جهش FOXC1، کاهش و ناهنجاری ساختاری فیبرهای کلاژن در استرومای قرنیه و آسیب به کراتوسیتها مشاهده میشود1). علاوه بر این، FOXC1 به عنوان یک مهارکننده رگزایی قرنیه عمل میکند (از طریق تنظیم دسترسی زیستی VEGF)1) و با از دست رفتن این مهار در اثر جهش FOXC1، رگزایی قرنیه رخ میدهد.
FOXC1 به عنوان یک فاکتور رونویسی از خانواده FOX، نقش مهمی در تکامل مغز نیز ایفا میکند4).
در یک مرور سیستماتیک، از ۶۳ گزارش، ۲۶ مورد (۴۱.۳٪) ناهنجاری ماده سفید را ذکر کرده بودند. با این حال، ۶۰ گزارش از نوع گزارش موردی یا سری موارد بودند و نمیتوان از این نسبت، شیوع در سطح بیماران را تخمین زد15). جهش FOXC1 ممکن است با بیماری عروق کوچک مغزی، هیپراینتنسیته ماده سفید، فضاهای عروقی اطراف عروق گشاد شده، میکروبلیدینگ و انفارکتوس لاکونار مرتبط باشد.
Ohkubo et al. (2025) در یک پسر ۲ ساله ژاپنی (جهش FOXC1: c.240del, p.Y81Ifs21) با MRI مغز، ضایعات ماده سفید اطراف بطنی، فضاهای عروقی اطراف عروق گشاد شده و پیچخوردگی و گشادگی شریانهای مهرهای-بازیلار را تأیید کردند. پدر او سابقه سکته مغزی در سن ۱۸ سالگی داشت 4).
در مرور ۹۵ مورد جهش FOXC1، ۶.۳٪ علائم عصبی-روانی (مشکلات یادگیری، صرع، ناتوانی ذهنی، هذیان حسادت و غیره) مشاهده شد و ۸۳.۳٪ موارد با جهش در دامنه فورکهد علائم عصبی-روانی داشتند 2).
بله. در ARS با جهش FOXC1 گزارشهایی از ناهنجاری ماده سفید وجود دارد. در یک مرور سیستماتیک، در ۲۶ مورد از ۶۳ گزارش به آن اشاره شده است، اما شیوع در سطح بیمار قابل تخمین نیست 15). جهش FOXC1 ممکن است با بیماری عروق کوچک مغزی و خطر سکته مغزی مرتبط باشد و ارزیابی عصبی بر اساس علائم و سابقه خانوادگی در نظر گرفته میشود.
در سالهای اخیر، با توالییابی نسل جدید و توالییابی کل ژنوم، جهشهای جدید زیادی گزارش شده است.
Wowra et al. (2024) در سه خواهر لهستانی مبتلا به ARS یک حذف بزرگ (جهش جدید) شامل بخشی از اگزون ۱ FOXC1 و کل ناحیه 3’UTR شناسایی کردند. فنوتیپ در همان خانواده بسیار متفاوت بود و در ابتدا به اشتباه سندرم چندلر تشخیص داده شده بود 1).
Jiang et al. (2024) در یک خانواده چینی با ARS نوع ۱، یک بازآرایی ژنومی پیچیده شامل حذف ۶.۱۵ مگابازی از کروموزوم ۴q25 حاوی PITX2، وارونگی ۴۵.۷۱ مگابازی و حذف ۱۴ جفتباز شناسایی کردند. یک دختر ۱۱ ساله IOP 43.5/44.0 میلیمتر جیوه داشت 3).
سایر گزارشهای جهشهای جدید شامل FOXC1 p.Phe136Leu (دامنه فورکهد) 2)، FOXC1 p.S82R (جهش de novo) 5)، و FOXC1 c.240del, p.Y81Ifs21 4) هستند.
Yoshino et al. (2024) موردی از نوع ARS3 را در یک مرد ۷۷ ساله ژاپنی گزارش کردند. از سن ۷۲ سالگی هذیان حسادت ظاهر شد و لوکوانسفالوپاتی تأیید گردید. در مرور ۹۵ مورد جهش FOXC1، علائم عصبی-روانپزشکی در ۶.۳٪ (۶/۹۵ مورد) مشاهده شد که ۸۳.۳٪ (۵/۶ مورد) دارای جهش در دامنه فورکهِد بودند2).
این یافته نشان میدهد که دامنه عملکردی جهش FOXC1 ممکن است در بروز علائم عصبی-روانپزشکی نقش داشته باشد و اهمیت پیگیری طولانیمدت از نظر سلامت روان را مطرح میکند.
احتمال داده شده است که جهش FOXC1 با القای CSVD خطر سکته مغزی را افزایش میدهد4). اهمیت پیشگیری و مداخله زودهنگام در بیماریهای عصبی-عروقی در بیماران ARS به عنوان موضوع تحقیقات آینده مطرح شده است.
پاتوژنز «اسکلرالیزاسیون» قرنیه ناشی از جهش FOXC1 در حال بررسی است1). انتظار میرود که درک مکانیسم مولکولی کدورت قرنیه به توسعه درمانهای جدید با استفاده از ژندرمانی، داروهای ضد فیبروز و مواد زیستی منجر شود1).