
ARS tipe 1
Gen penyebab: PITX2 (4q25)
Kelainan utama: Kelainan segmen anterior mata, kelainan gigi, kelebihan kulit di sekitar pusar/hernia umbilikalis, kelainan kraniofasial, kelainan kardiovaskular

Sindrom Axenfeld-Rieger (ARS) adalah kelompok penyakit kongenital yang menggabungkan kelainan segmen anterior dan kelainan sistemik. Etiologi mendasar adalah kelainan migrasi dan diferensiasi sel krista neural. Pada akhir masa gestasi, proses hilangnya sel endotel yang belum berdiferensiasi yang menutupi bilik mata depan dari iris dan sudut bilik mata depan terganggu, dan sisa-sisa ini menyebabkan pembentukan pita dan perlekatan iris yang tinggi.
Latar belakang historis: Pada tahun 1920, Axenfeld mendeskripsikan embriotoxon posterior (penonjolan dan penebalan garis Schwalbe ke anterior) dan prosesus iris. Pada tahun 1934–1935, Rieger melaporkan tambahan hipoplasia iris, deviasi pupil, dan polikoria. Saat ini diklasifikasikan dalam tiga tahap berikut.
Semua ini secara kolektif disebut sindrom Axenfeld-Rieger. Glaukoma terjadi pada 50–60% kasus, bersifat autosomal dominan dan biasanya bilateral. Sering disertai katarak dan ektopia lentis.
Epidemiologi: Prevalensi diperkirakan sekitar 1/200.000, namun laporan terbaru memperkirakan 1/50.000–100.0002)4). Tidak ada perbedaan jenis kelamin, dan sering didiagnosis pada masa bayi.
Klasifikasi genetik adalah sebagai berikut.
ARS tipe 1
Gen penyebab: PITX2 (4q25)
Kelainan utama: Kelainan segmen anterior mata, kelainan gigi, kelebihan kulit di sekitar pusar/hernia umbilikalis, kelainan kraniofasial, kelainan kardiovaskular
ARS tipe 2
Gen penyebab: 13q14 (belum pasti)
Kelainan utama: Kelainan segmen anterior mata, glaukoma. Kelainan sistemik lebih sedikit dibandingkan tipe 1 dan 3
ARS tipe 3
Gen penyebab: FOXC1 (6p25)
Kelainan utama: Kelainan segmen anterior mata, glaukoma, gangguan pendengaran sensorineural, defek septum atrium, kelainan ginjal, lesi substansia alba
Mutasi FOXC1 dan PITX2 mencakup 40–70% kasus ARS5). Namun, pada 60% kasus ARS, gen penyebab belum teridentifikasi4), menunjukkan keragaman genetik yang besar.
Analisis registri besar pada 506 kasus glaukoma onset anak dan dewasa muda menunjukkan tingkat diagnosis molekuler keseluruhan sebesar 24,7% (125/506 kasus)11). Tingkat diagnosis 56,5% hanya berlaku untuk subkelompok glaukoma yang terkait dengan kelainan okular non-akuisita11). Pada kasus dengan diagnosis genetik, CYP1B1 (23,2%), MYOC (19,2%), dan FOXC1 (16,8%) paling sering ditemukan, dan komposisi gen bervariasi tergantung populasi11).
Dibedakan berdasarkan gen penyebab. Tipe 1 disebabkan mutasi PITX2 (4q25) dengan kelainan gigi, pusar, dan tulang wajah. Tipe 3 disebabkan mutasi FOXC1 (6p25) dengan gangguan pendengaran, defek jantung, kelainan ginjal, dan kelainan neurologis. Tipe 2 terkait dengan 13q14 tetapi gen penyebab belum pasti, dengan kelainan utama pada segmen anterior dan glaukoma. Identifikasi varian patogenik membantu konfirmasi genetik dan klasifikasi tipe, namun hasil negatif tidak menyingkirkan ARS10).
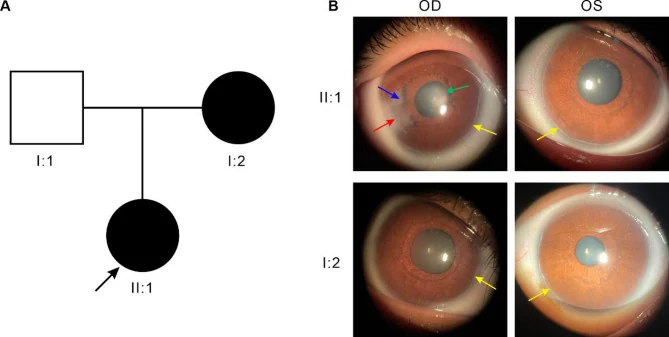
Item utama temuan okular ditunjukkan di bawah ini.
| Temuan okular | Karakteristik |
|---|---|
| Cincin embrional posterior | Pergeseran anterior dan penebalan garis Schwalbe |
| Prosesus iris | Berbentuk filamen halus hingga pita lebar |
| Deviasi pupil | Deviasi ke arah berlawanan dari anulus embrionalis posterior |
| Pseudopolikoria | Penampakan seperti perforasi pada stroma iris |
| Eversi uvea | Eversi epitel pigmen iris |
Anulus embrionalis posterior adalah sisa sel yang tidak berdiferensiasi di garis Schwalbe, terlihat sebagai garis linear sepanjang limbus, terletak 0,5–2,0 mm ke arah sentral dari limbus. Seringkali tidak melingkar penuh, melainkan terbatas pada sebagian area. Jika garis Schwalbe yang menonjol melekat pada iris, disebut anomali Axenfeld; jika disertai atrofi stroma iris, disebut anomali Rieger.
Kornea biasanya jernih dengan struktur endotel normal, namun kontak fisik dengan jaringan sisa dapat menyebabkan kekeruhan kornea sekunder. Kekeruhan kornea sering terbatas pada area perifer dan umumnya tidak langsung memengaruhi penglihatan. Namun, pada mutasi FOXC1, kekeruhan kornea dan neovaskularisasi kornea lebih menonjol, dengan derajat kelainan kornea yang lebih besar dan frekuensi glaukoma yang lebih tinggi dibandingkan mutasi PITX21).
Temuan sudut bilik mata depan meliputi perlekatan iris yang tinggi, sisa uvea seperti tali, dan penebalan garis Schwalbe (anulus embrionalis posterior). Beberapa kasus dilaporkan disertai lensa mikrofakia dan subluksasi lensa7).
Glaukoma terjadi pada 50–60% kasus. Peningkatan tekanan intraokular dapat terjadi sejak masa bayi, namun sebagian besar muncul pada masa kanak-kanak hingga dewasa muda. Beberapa kasus didiagnosis setelah penurunan penglihatan progresif, sehingga penting untuk tidak melewatkan temuan segmen anterior dan perubahan glaukomatosa6).
Li dkk. (2021) melaporkan seorang anak laki-laki berusia 7 tahun (ARS tipe 3, mutasi de novo FOXC1) dengan diameter kornea 14 mm, panjang aksial 27,16/26,56 mm, rasio C/D 0,9, dan IOP 33/20 mmHg. Operasi antiglaukoma bilateral diperlukan sejak usia 36 hari5).
Temuan sistemik adalah sebagai berikut.
Sekitar 50–60% kasus ARS disertai glaukoma. Glaukoma sering muncul pada masa kanak-kanak hingga dewasa muda, tetapi beberapa kasus menunjukkan peningkatan tekanan intraokular sejak bayi. Diperlukan pemantauan tekanan intraokular dan evaluasi saraf optik secara teratur; lihat bagian “Terapi Standar” untuk detail lebih lanjut.
ARS terutama menunjukkan pola pewarisan autosomal dominan, namun terdapat variasi penetrasi dan gambaran klinis10). Dalam satu keluarga yang sama dengan mutasi gen yang identik, gambaran klinis dapat sangat bervariasi antar individu (variable expressivity)1).
Studi kohort besar menunjukkan bahwa mutasi FOXC1 dan PITX2 terkait dengan spektrum glaukoma yang luas, mulai dari masa kanak-kanak hingga dewasa9). Kasus yang awalnya didiagnosis secara klinis sebagai PCG (glaukoma kongenital primer) kadang diklasifikasikan ulang setelah pemeriksaan genetik; pada bayi dengan temuan segmen anterior yang samar, pemeriksaan genetik dapat membantu diagnosis tipe penyakit yang akurat.
Pada kasus dengan mikrodelesi di sekitar gen PITX2, tumpang tindih delesi NEUROG2, UGT8, dan NDST4 dapat menyebabkan keterlambatan perkembangan dan disabilitas intelektual8)3).
Kawanami et al. (2023) melaporkan seorang anak laki-laki Jepang berusia 3 tahun dengan mikrodelesi 2,5 Mb pada 4q25 (termasuk PITX2, NEUROG2, dan ANK2). Pasien menunjukkan hernia umbilikalis, koloboma iris, dan keterlambatan perkembangan, namun EKG normal meskipun terdapat delesi ANK2. Haploinsufisiensi NEUROG2 dianggap sebagai kandidat penyebab keterlambatan perkembangan 8).
Karena pewarisan autosomal dominan, probabilitas pewarisan dari orang tua yang membawa mutasi adalah 50%. Penetrasi dan fenotipe bervariasi, sehingga mutasi yang sama dapat menyebabkan ada tidaknya gejala atau tingkat keparahan yang berbeda1)10). Disarankan untuk menjalani tes genetik dan konseling genetik.
Diagnosis ARS didasarkan pada kombinasi kelainan segmen anterior bilateral yang melibatkan sudut bilik mata depan dan iris. Posterior embryotoxon ditemukan pada banyak kasus, tetapi tidak esensial untuk diagnosis 10). Pada pasien di mana posterior embryotoxon tidak dapat dikonfirmasi dengan slit-lamp, kelainan sudut dievaluasi dengan gonioskopi. Jika ditemukan kelainan sistemik, pasien dirujuk ke departemen terkait seperti kedokteran gigi, kardiologi, dan neurologi sebagai sindrom ARS, dan pada kasus anak-anak, evaluasi sistemik lengkap dilakukan bekerja sama dengan pediatri 10,13).
Cincin embrio posterior saja bukanlah temuan spesifik untuk ARS, sehingga perlu dinilai bersama dengan temuan iris dan sudut bilik mata depan, glaukoma, temuan sistemik, serta riwayat keluarga 13).
Dalam sistem klasifikasi glaukoma pediatrik pada Pedoman Praktik Klinis Glaukoma (Edisi ke-5), ARS diposisikan sebagai contoh representatif dari glaukoma terkait kelainan perkembangan okular kongenital13). Diagnosis ditegakkan jika kelainan perkembangan okular yang sudah ada sejak lahir memenuhi kriteria diagnostik glaukoma pediatrik.
Penyakit utama yang perlu dibedakan dari ARS ditunjukkan di bawah ini.
| Penyakit | Perbedaan dengan ARS |
|---|---|
| Sindrom ICE | Unilateral, didapat, dominan pada wanita |
| Anomali Peters | Kekeruhan kornea sentral, defek membran Descemet |
| Aniridia | Pannus kornea, hipoplasia fovea |
| Distrofi kornea polimorf posterior | Bilateral, familial, tanpa perbedaan jenis kelamin |
Sindrom ICE (atrofi iris progresif, sindrom Chandler, dll.) penting untuk dibedakan dari ARS, namun perbedaan utama adalah ICE bersifat unilateral dan didapat, sedangkan ARS bersifat bilateral dan kongenital.
Saat ini tidak ada terapi kuratif untuk ARS itu sendiri; penatalaksanaan glaukoma dan surveilans komplikasi sistemik menjadi inti terapi. Strategi terapi mengikuti glaukoma perkembangan dini (glaukoma kongenital primer: PCG)13).
Glaukoma menyertai sekitar 50–60% kasus ARS. Terapi obat dilakukan sesuai glaukoma pada umumnya, namun seringkali tidak efektif.
Obat penekan produksi akuos
Beta-blocker: Salah satu obat yang digunakan pada glaukoma pediatrik. Pemilihan mempertimbangkan usia, kondisi sistemik, dan kontraindikasi13).
Tetes penghambat karbonat anhidrase (CAI) : Misalnya brinzolamid. Dapat dikombinasikan dengan beta-blocker.
Agonis α2 (brimonidin) : Kontraindikasi pada anak di bawah 2 tahun karena efek neuropsikiatri (apnea, bradikardia, hipotensi, hipotonia, depresi sistem saraf pusat)13).
Obat peningkat aliran keluar akuos
Obat terkait prostaglandin : Misalnya latanoprost, travoprost. Efek pada anak dilaporkan lebih lemah dibandingkan dewasa13).
Contoh kasus: Pada anak laki-laki usia 7 tahun, travoprost + brinzolamid memberikan kontrol jangka panjang5). Pada pria usia 77 tahun, latanoprost/timolol + brinzolamid tetap sulit mengontrol IOP 35 mmHg2).
Terdapat laporan bahwa tidak ada perbedaan efek antara agonis reseptor FP prostanoid dan beta-blocker13).
Pada bayi dan anak kecil, karena dosis obat tetes mata relatif lebih besar dibandingkan berat badan/luas permukaan tubuh, sebaiknya gunakan obat dengan konsentrasi serendah mungkin13).
Jika kontrol tekanan intraokular tidak tercapai dengan terapi obat, dilakukan pembedahan10)13).
Komplikasi pascaoperasi GDD meliputi bilik mata depan dangkal 13,6%, hipotoni 11,7%, efusi koroid 8,3%, dan endoftalmitis 1,7%14).
Chakraborty et al. (2022) melaporkan satu kasus ablasi retina terkait ARS (anak laki-laki 15 tahun). Disertai mikrofakia dan subluksasi lensa, setelah vitrektomi IOP meningkat menjadi 41 mmHg dan membentuk stafiloma. Dilakukan fotokoagulasi siliaris dioda dan akhirnya IOP mencapai 18 mmHg7).
Tingkat keberhasilan yang andal khusus untuk ARS belum ditetapkan; hasil bervariasi tergantung usia, kelainan sudut, dan riwayat operasi sebelumnya. Tingkat keberhasilan operasi sudut dilaporkan lebih rendah dibandingkan glaukoma kongenital primer13). Dalam meta-analisis glaukoma pediatrik secara umum (tidak terbatas pada ARS), perkiraan tingkat keberhasilan GDD adalah 87% pada 12 bulan dan 77% pada 24 bulan, namun terdapat heterogenitas antar kelompok penyakit dan kondisi penelitian14). Kasus refrakter mungkin memerlukan beberapa kali operasi.
Penyebab mendasar ARS adalah defek migrasi dan diferensiasi sel krista neuralis. Gangguan perkembangan sel krista neuralis pada bilik mata depan, sudut mata anterior, tulang wajah, gigi, sistem kardiovaskular, dan kulit peri-umbilikal menyebabkan malformasi multi-organ.
Pada akhir masa gestasi, sel endotel yang belum berdiferensiasi yang melapisi bilik mata depan normalnya menghilang dari iris dan sudut. Pada ARS, proses penghilangan ini terganggu, menyebabkan sel endotel yang belum berdiferensiasi tertinggal di iris dan membentuk pita. Pada sudut, terjadi perlekatan iris yang tinggi, yang secara mekanis menutupi trabekula.
Secara histologis, terdapat lapisan tunggal sel seperti endotel dengan membran seperti membran Descemet yang meluas secara abnormal dari permukaan posterior kornea ke bilik mata depan, sudut, dan permukaan iris. Membran ini terdapat di kuadran yang disertai ektropion uvea dan deviasi pupil, sedangkan atrofi iris terlihat di kuadran kontralateral.
FOXC1 dan PITX2 keduanya adalah faktor transkripsi yang mengikat sekuens DNA spesifik untuk mengatur ekspresi gen hilir. Keduanya bekerja secara sinergis dalam perkembangan segmen anterior mata dan mengatur gen target hilir yang sama3). Domain forkhead FOXC1 (domain pengikat DNA sepanjang 110 asam amino) adalah yang paling penting secara fungsional2), dan mutasi pada domain ini diduga lebih kuat terkait dengan gejala neuropsikiatri.
Dua mekanisme berikut telah diidentifikasi sebagai penyebab peningkatan tekanan intraokular (TIO):
Derajat koloboma iris dan jumlah prosesus iris sudut tidak selalu berkorelasi dengan keparahan glaukoma. Namun, sinekia iris sudut yang luas cenderung menyebabkan glaukoma.
Mutasi FOXC1 lebih mendorong glaukoma kongenital dibandingkan mutasi lainnya1), dan kelainan morfologi badan siliar serta sudut drainase mungkin berperan dalam peningkatan TIO1).
Pada tikus dengan mutasi FOXC1, diamati penurunan jumlah dan kelainan struktur serat kolagen stroma kornea serta gangguan sel stroma kornea1). Selain itu, FOXC1 berfungsi sebagai faktor penekan neovaskularisasi kornea (melalui regulasi bioavailabilitas VEGF)1), dan hilangnya penekanan ini akibat mutasi FOXC1 menyebabkan neovaskularisasi kornea.
FOXC1, sebagai faktor transkripsi keluarga FOX, juga memainkan peran penting dalam perkembangan otak4).
Dalam tinjauan sistematis, kelainan materi putih dilaporkan pada 26 dari 63 laporan (41,3%). Namun, 60 laporan merupakan laporan kasus atau seri kasus, sehingga prevalensi pada tingkat pasien tidak dapat diperkirakan dari proporsi ini15). Mutasi FOXC1 mungkin terkait dengan penyakit pembuluh darah kecil otak (CSVD), hiperintensitas materi putih, pelebaran ruang perivaskular, mikroperdarahan, dan infark lakunar.
Ohkubo et al. (2025) melaporkan seorang anak laki-laki Jepang berusia 2 tahun (mutasi FOXC1: c.240del, p.Y81Ifs21) dengan lesi materi putih periventrikular, ruang perivaskular yang melebar, dan tortuositas serta dilatasi arteri vertebrobasilar pada MRI otak. Ayahnya memiliki riwayat infark serebral pada usia 18 tahun4).
Dalam tinjauan 95 kasus mutasi FOXC1, 6,3% menunjukkan gejala neuropsikiatri (kesulitan belajar, epilepsi, disabilitas intelektual, delusi kecemburuan, dll.), dan 83,3% kasus dengan mutasi domain forkhead mengalami gejala neuropsikiatri2).
Ya. ARS dengan mutasi FOXC1 telah dilaporkan disertai kelainan materi putih. Dalam tinjauan sistematis, hal ini disebutkan dalam 26 dari 63 laporan, namun prevalensi pada tingkat pasien tidak dapat diperkirakan15). Mutasi FOXC1 diduga terkait dengan risiko penyakit pembuluh darah kecil otak dan stroke, sehingga evaluasi neurologis berdasarkan gejala dan riwayat keluarga perlu dipertimbangkan.
Dalam beberapa tahun terakhir, banyak mutasi baru telah dilaporkan melalui sekuensing generasi berikutnya dan sekuensing seluruh genom.
Wowra et al. (2024) mengidentifikasi delesi besar (mutasi baru) yang mencakup sebagian ekson 1 dan seluruh 3’UTR FOXC1 pada tiga saudara perempuan Polandia dengan ARS. Fenotipe dalam keluarga yang sama sangat bervariasi, dan awalnya didiagnosis secara keliru sebagai sindrom Chandler1).
Jiang et al. (2024) mengidentifikasi penataan ulang genom kompleks berupa delesi kromosom 4q25 sebesar 6,15 Mb yang mencakup PITX2, inversi 45,71 Mb, dan delesi 14 bp pada keluarga Tiongkok dengan ARS tipe 1. Seorang anak perempuan berusia 11 tahun menunjukkan IOP 43,5/44,0 mmHg3).
Laporan mutasi baru lainnya meliputi FOXC1 p.Phe136Leu (domain forkhead)2), FOXC1 p.S82R (mutasi de novo)5), dan FOXC1 c.240del, p.Y81Ifs214).
Yoshino et al. (2024) melaporkan kasus ARS tipe 3 pada pria Jepang berusia 77 tahun. Delusi cemburu muncul sejak usia 72 tahun, dan leukoensefalopati dikonfirmasi. Dalam tinjauan literatur terhadap 95 kasus mutasi FOXC1, gejala neuropsikiatri ditemukan pada 6,3% (6/95 kasus), dan 83,3% (5/6 kasus) di antaranya memiliki mutasi domain forkhead2).
Temuan ini menunjukkan bahwa domain fungsional mutasi FOXC1 mungkin terlibat dalam manifestasi gejala neuropsikiatri, menyoroti pentingnya tindak lanjut jangka panjang dari perspektif kesehatan mental.
Mutasi FOXC1 diduga dapat menginduksi CSVD dan meningkatkan risiko stroke4). Pentingnya pencegahan dan intervensi dini penyakit neurovaskular pada pasien ARS menjadi topik penelitian di masa depan.
Patogenesis “skleralisasi” kornea akibat mutasi FOXC1 sedang dipelajari lebih lanjut1). Pemahaman mekanisme molekuler kekeruhan kornea diharapkan dapat mengarah pada pengembangan terapi baru menggunakan terapi gen, obat antifibrotik, dan biomaterial1).