
ARS tipo 1
Gene causativo: PITX2 (4q25)
Anomalie principali: anomalie del segmento anteriore, anomalie dentali, cute ridondante periombelicale/ernia ombelicale, anomalie craniofacciali, anomalie cardiovascolari

La sindrome di Axenfeld-Rieger (ARS) è un gruppo di malattie congenite che combina anomalie del segmento anteriore dell’occhio e anomalie sistemiche. La causa fondamentale è considerata un’anomalia della migrazione e differenziazione delle cellule della cresta neurale. Alla fine del periodo embrionale, il processo di normale scomparsa delle cellule endoteliali indifferenziate che rivestono la camera anteriore dall’iride e dall’angolo è alterato, e il loro residuo provoca la formazione di bande fibrose e l’inserzione alta dell’iride.
Cenni storici: nel 1920 Axenfeld descrisse l’anello embrionale posteriore (spostamento anteriore e ispessimento della linea di Schwalbe) e le proiezioni iridee. Nel 1934-1935 Rieger aggiunse segnalazioni di ipoplasia dell’iride, deviazione pupillare e policoria. Attualmente la classificazione prevede tre stadi:
Questi vengono complessivamente chiamati sindrome di Axenfeld-Rieger. Il 50-60% presenta glaucoma concomitante, con ereditarietà autosomica dominante e solitamente bilaterale. Si associano frequentemente anche cataratta e lussazione del cristallino.
Epidemiologia: la prevalenza è stata stimata in circa 1/200.000, ma recenti rapporti suggeriscono una stima di 1/50.000-100.0002)4). Non c’è differenza di genere e viene spesso diagnosticata nell’infanzia.
Classificazione genetica come segue.
ARS tipo 1
Gene causativo: PITX2 (4q25)
Anomalie principali: anomalie del segmento anteriore, anomalie dentali, cute ridondante periombelicale/ernia ombelicale, anomalie craniofacciali, anomalie cardiovascolari
ARS tipo 2
Gene causativo: 13q14 (non confermato)
Anomalie principali: anomalie del segmento anteriore, glaucoma. Le anomalie sistemiche sono meno frequenti rispetto ai tipi 1 e 3
ARS tipo 3
Gene causativo: FOXC1 (6p25)
Anomalie principali: anomalie del segmento anteriore, glaucoma, ipoacusia neurosensoriale, difetto del setto interatriale, anomalie renali, lesioni della sostanza bianca
Le mutazioni di FOXC1 e PITX2 rappresentano il 40-70% dei casi di ARS5). Tuttavia, nel 60% dei casi di ARS il gene causativo non è stato ancora identificato4), indicando una notevole eterogeneità genetica.
In un’analisi di un ampio registro di 506 casi di glaucoma infantile e giovanile, il tasso di diagnosi molecolare complessivo è stato del 24,7% (125/506 casi)11). Un tasso di diagnosi del 56,5% è stato osservato solo nel sottogruppo di glaucoma associato ad anomalie oculari non acquisite11). Tra i casi con diagnosi genetica, i geni più frequenti erano CYP1B1 (23,2%), MYOC (19,2%) e FOXC1 (16,8%), con una composizione genetica che varia a seconda della popolazione studiata11).
Si distinguono in base al gene causativo. Il tipo 1 è causato da mutazioni di PITX2 (4q25) ed è associato ad anomalie dentali, ombelicali e ossee facciali. Il tipo 3 è causato da mutazioni di FOXC1 (6p25) ed è associato a ipoacusia, difetti cardiaci, anomalie renali e neurologiche. Il tipo 2 è mappato sul cromosoma 13q14 ma il gene causativo non è ancora stato identificato; le manifestazioni principali sono anomalie del segmento anteriore e glaucoma. L’identificazione di varianti patogene può aiutare la conferma genetica e la classificazione, ma un risultato negativo non esclude l’ARS10).
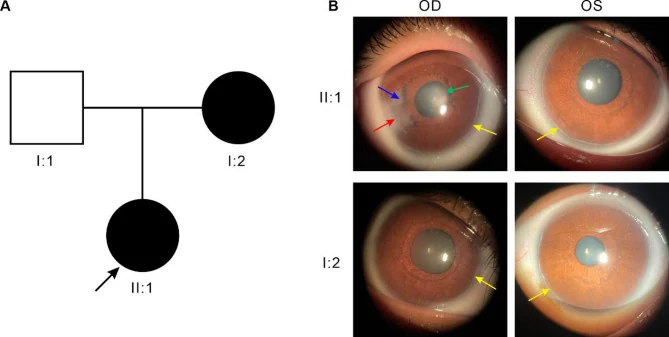
Di seguito sono elencati i principali reperti oculari.
| Reperto oculare | Caratteristiche |
|---|---|
| Anello embriotossico posteriore | Anteroposizione e ispessimento della linea di Schwalbe |
| Processi dell’iride | Da filiformi a larghe bande |
| Deviazione pupillare | Deviazione in direzione opposta all’anello embrionale posteriore |
| Pseudopolicoria | Aspetto di perforazione dello stroma irideo |
| Eversione uveale | Rovesciamento dell’epitelio pigmentato dell’iride |
L’anello embrionale posteriore è costituito da cellule indifferenziate residue nella linea di Schwalbe, osservato come una linea lungo il limbo, spostato di 0,5-2,0 mm verso il centro. Spesso è localizzato parzialmente e non circonferenziale. Se la linea di Schwalbe prominente aderisce all’iride, si parla di anomalia di Axenfeld; se è accompagnata da atrofia dello stroma irideo, si parla di anomalia di Rieger.
La cornea è solitamente trasparente con endotelio normale, ma il contatto fisico con tessuto residuo può causare secondariamente opacità corneale. L’opacità è spesso limitata alla periferia e generalmente non influisce direttamente sulla vista. Tuttavia, nelle mutazioni FOXC1, l’opacità corneale e la neovascolarizzazione corneale sono più pronunciate, con maggiore gravità delle anomalie corneali e maggiore frequenza di glaucoma rispetto alle mutazioni PITX21).
I reperti angolari includono inserzione alta dell’iride, residui uveali a corda, e ispessimento della linea di Schwalbe (anello embrionale posteriore). Sono stati riportati anche casi con microsferofachia e sublussazione del cristallino7).
Il glaucoma è presente nel 50-60% dei casi. L’aumento della pressione intraoculare può verificarsi già nell’infanzia, ma nella maggior parte dei casi insorge nell’infanzia o nella giovane età adulta. Alcuni casi vengono diagnosticati in seguito a un progressivo calo visivo; è importante non trascurare i reperti del segmento anteriore e le alterazioni glaucomatose6).
Li et al. (2021) hanno riportato un caso di un bambino di 7 anni (ARS tipo 3, mutazione de novo FOXC1) con diametro corneale di 14 mm, lunghezza assiale di 27,16/26,56 mm, rapporto C/D 0,9, IOP 33/20 mmHg. È stato necessario un intervento chirurgico antiglaucoma bilaterale a partire dal 36° giorno di vita5).
I reperti sistemici sono i seguenti.
Circa il 50-60% dei pazienti con ARS sviluppa glaucoma. L’esordio è frequente nell’infanzia e nella giovane età adulta, ma in alcuni casi l’aumento della pressione intraoculare si verifica già nell’infanzia. Sono necessari monitoraggio regolare della pressione intraoculare e valutazione del nervo ottico; per maggiori dettagli, si veda la sezione «Opzioni terapeutiche standard».
L’ARS è principalmente autosomica dominante, ma la penetranza e il quadro clinico sono variabili10). All’interno della stessa famiglia, anche con la stessa mutazione genetica, possono esserci notevoli differenze individuali (espressività variabile)1).
Studi di coorte su larga scala hanno mostrato che le mutazioni di FOXC1 e PITX2 sono associate a un ampio spettro di glaucoma dall’infanzia all’età adulta9). Casi diagnosticati clinicamente come PCG (glaucoma congenito primario) possono essere riclassificati tramite test genetici; nei neonati con segni oculari anteriori sottili, il test genetico contribuisce a una diagnosi precisa del tipo di malattia.
Nei casi con microdelezione intorno al gene PITX2, la sovrapposizione delle delezioni di NEUROG2, UGT8 e NDST4 può causare ritardo dello sviluppo e disabilità intellettiva8)3).
Kawanami et al. (2023) hanno riportato un bambino giapponese di 3 anni con una microdelezione di 2,5 Mb in 4q25 (inclusi PITX2, NEUROG2 e ANK2). Presentava ernia ombelicale, coloboma dell’iride e ritardo dello sviluppo, ma l’ECG era normale nonostante la delezione di ANK2. L’aploinsufficienza di NEUROG2 è stata proposta come causa del ritardo dello sviluppo8).
Trattandosi di una malattia autosomica dominante, la probabilità di trasmissione da un genitore portatore della mutazione è del 50%. Penetranza e fenotipo sono variabili: la stessa mutazione può dare sintomi di diversa gravità o assenti1)10). Si raccomanda il test genetico e la consulenza genetica.
La diagnosi di ARS si basa sulla combinazione di anomalie bilaterali del segmento anteriore, in particolare dell’angolo e dell’iride. L’embriotossone posteriore (posterior embryotoxon) è presente in molti casi ma non è necessario per la diagnosi10). Nei casi in cui l’embriotossone posteriore non sia visibile alla lampada a fessura, si valuta l’anomalia angolare mediante gonioscopia. In presenza di anomalie sistemiche, si invia il paziente ai reparti pertinenti come odontoiatria, cardiologia e neurologia come sindrome ARS e, nei casi pediatrici, si effettua una valutazione sistemica completa in collaborazione con la pediatria10,13).
L’embriotossone posteriore da solo non è specifico per l’ARS; pertanto, la diagnosi si basa sulla combinazione di reperti iridei e angolari, glaucoma, reperti sistemici e storia familiare13).
Nella classificazione del glaucoma pediatrico delle Linee guida per la gestione del glaucoma (5ª edizione), l’ARS è considerata un esempio rappresentativo di glaucoma associato ad anomalie oculari congenite13). Viene diagnosticata quando le anomalie oculari presenti alla nascita soddisfano i criteri per il glaucoma pediatrico.
Le principali malattie da differenziare dall’ARS sono elencate di seguito.
| Malattia | Differenza dall’ARS |
|---|---|
| Sindrome ICE | Unilaterale, acquisita, predominanza femminile |
| Anomalia di Peters | Opacità corneale centrale, difetto della membrana di Descemet |
| Aniridia | Panno corneale, ipoplasia foveale |
| Distrofia corneale polimorfa posteriore | Bilaterale, familiare, nessuna differenza di sesso |
La sindrome ICE (atrofia progressiva dell’iride, sindrome di Chandler, ecc.) è importante da differenziare dall’ARS, ma il punto discriminante principale è che l’ICE è monolaterale e acquisita, mentre l’ARS è bilaterale e congenita.
Attualmente non esiste una terapia curativa per l’ARS stessa; il trattamento si concentra sulla gestione del glaucoma e sulla sorveglianza delle complicanze sistemiche. La strategia terapeutica segue quella del glaucoma congenito primario (PCG)13).
Il glaucoma è presente in circa il 50-60% dei casi di ARS. Il trattamento farmacologico segue quello del glaucoma generale, ma spesso è inefficace.
Farmaci che sopprimono la produzione di umore acqueo
Beta-bloccanti: uno dei farmaci utilizzati nel glaucoma pediatrico. La scelta tiene conto di età, condizioni generali e controindicazioni13).
Inibitori dell’anidrasi carbonica (CAI) topici: come brinzolamide. Possono essere associati ai beta-bloccanti.
Agonisti alfa-2 (brimonidina): controindicati nei bambini di età inferiore a 2 anni per il rischio di effetti neuropsichiatrici (apnea, bradicardia, ipotensione, ipotonia, depressione del SNC)13).
Farmaci che favoriscono il deflusso dell'umore acqueo
Analoghi delle prostaglandine: latanoprost, travoprost, ecc. L’efficacia nei bambini è considerata inferiore rispetto agli adulti13).
Esempio: in un caso di un bambino di 7 anni, gestione a lungo termine con travoprost + brinzolamide5). In un uomo di 77 anni, la IOP era di 35 mmHg nonostante latanoprost/timololo + brinzolamide, con scarso controllo2).
Secondo alcuni studi, non vi è differenza di efficacia tra gli agonisti del recettore FP dei prostanoidi e i beta-bloccanti13).
Nei neonati e nei bambini piccoli, poiché la quantità di collirio somministrata è relativamente maggiore rispetto al peso corporeo e alla superficie corporea, si dovrebbero usare farmaci alla concentrazione più bassa possibile13).
Se il controllo della pressione intraoculare non viene ottenuto con la terapia farmacologica, si procede all’intervento chirurgico10)13).
Le complicanze postoperatorie del GDD includono: camera anteriore bassa nel 13,6%, ipotonia nell’11,7%, essudazione coroidale nell’8,3% ed endoftalmite nell’1,7%14).
Chakraborty et al. (2022) hanno riportato un caso di distacco di retina associato ad ARS (maschio di 15 anni). Il paziente presentava microsferofachia e sublussazione del cristallino; dopo vitrectomia, la PIO è aumentata a 41 mmHg con formazione di stafiloma. È stata eseguita ciclofotocoagulazione con diodo, ottenendo infine una PIO di 18 mmHg7).
Non esiste un tasso di successo affidabile e consolidato limitato all’ARS; i risultati variano in base a età, anomalie dell’angolo e interventi precedenti. Il tasso di successo della chirurgia dell’angolo è considerato inferiore rispetto al glaucoma congenito primario13). In una meta-analisi del glaucoma pediatrico complessivo (non limitato all’ARS), il tasso di successo stimato dei GDD era dell’87% a 12 mesi e del 77% a 24 mesi, ma con eterogeneità tra gruppi di malattie e condizioni di studio14). Nei casi refrattari possono essere necessari più interventi chirurgici.
L’eziologia fondamentale dell’ARS è un difetto di migrazione e differenziazione delle cellule della cresta neurale. Lo sviluppo alterato delle cellule della cresta neurale nella camera anteriore, nell’angolo del segmento anteriore, nelle ossa facciali, nei denti, nel sistema cardiovascolare e nella pelle periombelicale porta a malformazioni multiorgano.
Alla fine del periodo embrionale, le cellule endoteliali indifferenziate che rivestono la camera anteriore normalmente scompaiono dall’iride e dall’angolo. Nell’ARS, questo processo di scomparsa è alterato, e le cellule endoteliali indifferenziate persistono sull’iride, formando bande. Nell’angolo si verifica un attacco anteriore dell’iride, che ricopre meccanicamente il trabecolato.
Istologicamente, si osserva un’estensione anomala di un singolo strato di cellule endoteliali con una membrana simile alla membrana di Descemet dalla superficie posteriore della cornea alla camera anteriore, all’angolo e alla superficie dell’iride. La membrana è presente nei quadranti con estroflessione uveale e deviazione pupillare, mentre nei quadranti opposti si osserva atrofia dell’iride.
FOXC1 e PITX2 sono entrambi fattori di trascrizione che si legano a specifiche sequenze di DNA per regolare l’espressione dei geni a valle. I due agiscono in sinergia nello sviluppo del segmento anteriore dell’occhio, regolando geni bersaglio comuni a valle3). Il dominio forkhead di FOXC1 (un dominio di legame al DNA di 110 amminoacidi) è funzionalmente il più importante2) e si suggerisce che le mutazioni in questo dominio siano più fortemente associate a sintomi neuropsichiatrici.
Per il meccanismo di aumento della pressione intraoculare sono stati indicati i seguenti due fattori.
Il grado di coloboma irideo e la quantità di processi iridei dell’angolo non sono necessariamente correlati alla gravità del glaucoma. Tuttavia, un grado elevato di sinechie iridee dell’angolo predispone al glaucoma.
Le mutazioni di FOXC1 promuovono il glaucoma congenito più di altre mutazioni1) e le anomalie morfologiche del corpo ciliare e dell’angolo di drenaggio possono contribuire all’aumento della PIO1).
Nei topi con mutazione di FOXC1 si osservano una riduzione e anomalie strutturali delle fibre di collagene dello stroma corneale, nonché un danno ai cheratociti1). Inoltre, FOXC1 funge da fattore inibitorio della neovascolarizzazione corneale (attraverso il controllo della biodisponibilità del VEGF)1); la perdita di questa inibizione a causa di mutazioni di FOXC1 porta a neovascolarizzazione corneale.
FOXC1, come fattore di trascrizione della famiglia FOX, svolge un ruolo importante anche nello sviluppo cerebrale4).
In una revisione sistematica, su 63 articoli esaminati, 26 (41,3%) riportavano anomalie della sostanza bianca. Tuttavia, 60 articoli erano case report o case series, quindi da questa percentuale non è possibile stimare la prevalenza a livello di paziente15). Le mutazioni di FOXC1 possono essere associate a malattia dei piccoli vasi cerebrali (CSVD), iperintensità della sostanza bianca, spazi perivascolari dilatati, microemorragie e infarti lacunari.
Ohkubo et al. (2025) hanno confermato in un bambino giapponese di 2 anni (mutazione FOXC1: c.240del, p.Y81Ifs21) lesioni della sostanza bianca periventricolare, spazi perivascolari dilatati e tortuosità delle arterie vertebrobasilari alla RM cerebrale. Il padre aveva una storia di infarto cerebrale all’età di 18 anni4).
In una revisione di 95 casi con mutazione FOXC1, il 6,3% presentava sintomi neuropsichiatrici (difficoltà di apprendimento, epilessia, disabilità intellettiva, deliri di gelosia, ecc.) e l’83,3% dei casi con mutazione nel dominio forkhead presentava sintomi neuropsichiatrici2).
Sì. Nell’ARS con mutazione FOXC1 sono state riportate anomalie della sostanza bianca. In una revisione sistematica, sono state descritte in 26 su 63 rapporti, ma la prevalenza a livello di paziente non può essere stimata15). È stato suggerito che le mutazioni FOXC1 possano essere associate a malattie dei piccoli vasi cerebrali e rischio di ictus; pertanto, si considera una valutazione neurologica in base ai sintomi e alla storia familiare.
Negli ultimi anni, il sequenziamento di nuova generazione e il sequenziamento dell’intero genoma hanno riportato molte nuove mutazioni.
Wowra et al. (2024) hanno identificato una grande delezione (nuova mutazione) comprendente parte dell’esone 1 e l’intera regione 3’UTR di FOXC1 in tre sorelle polacche con ARS. Il fenotipo variava notevolmente all’interno della stessa famiglia, e inizialmente era stata diagnosticata erroneamente la sindrome di Chandler1).
Jiang et al. (2024) hanno identificato un riarrangiamento genomico complesso comprendente una delezione di 6,15 Mb del cromosoma 4q25, un’inversione di 45,71 Mb e una delezione di 14 bp in una famiglia cinese con ARS tipo 1. Una bambina di 11 anni presentava IOP di 43,5/44,0 mmHg3).
Altre segnalazioni di nuove mutazioni includono FOXC1 p.Phe136Leu (dominio forkhead)2), FOXC1 p.S82R (mutazione de novo)5) e FOXC1 c.240del, p.Y81Ifs214).
Yoshino et al. (2024) hanno riportato un caso di ARS tipo 3 in un uomo giapponese di 77 anni. A partire dai 72 anni ha manifestato deliri di gelosia ed è stata confermata una leucoencefalopatia. In una revisione della letteratura di 95 casi con mutazione FOXC1, sono stati riscontrati sintomi neuropsichiatrici nel 6,3% (6/95 casi), di cui l’83,3% (5/6 casi) presentava mutazioni nel dominio forkhead 2).
Questa evidenza suggerisce che il dominio funzionale della mutazione FOXC1 possa essere coinvolto nella manifestazione dei sintomi neuropsichiatrici, indicando l’importanza di un follow-up a lungo termine dal punto di vista della salute mentale.
È stato suggerito che la mutazione FOXC1 possa indurre CSVD e aumentare il rischio di ictus 4). L’importanza della prevenzione e dell’intervento precoce nelle malattie neurovascolari nei pazienti con ARS è considerata un tema di ricerca futuro.
La comprensione della patogenesi della «scleralizzazione» corneale causata dalla mutazione FOXC1 sta progredendo 1). Si ritiene che la comprensione del meccanismo molecolare dell’opacità corneale possa portare allo sviluppo di nuovi trattamenti basati su terapia genica, farmaci antifibrotici e biomateriali 1).