
ARS Tip 1
Sorumlu gen: PITX2 (4q25)
Başlıca anomaliler: Ön segment anomalileri, diş anomalileri, periumbilikal fazla deri/umbilikal herni, kraniyofasiyal anomaliler, kardiyovasküler anomaliler

Axenfeld-Rieger sendromu (ARS), ön segment disgenezisi ve sistemik anormallikleri birleştiren konjenital bir hastalık grubudur. Temel patogenez, nöral krest hücrelerinin göç ve farklılaşma anomalisidir. Fetal yaşamın sonunda ön kamarayı kaplayan farklılaşmamış endotel hücrelerinin iristen ve açıdan normal olarak kaybolma süreci bozulur ve bu kalıntılar bant oluşumuna ve iris yapışıklıklarına yol açar.
Tarihsel arka plan olarak, 1920’de Axenfeld posterior embriyotokson (Schwalbe hattının öne yer değiştirmesi ve kalınlaşması) ve iris süreçlerini tanımlamıştır. 1934-1935’te Rieger iris hipoplazisi, pupil deplasmanı ve polikoriyi ek olarak bildirmiştir. Günümüzde aşağıdaki üç aşamada sınıflandırılmaktadır.
Bunların tümü Axenfeld-Rieger sendromu olarak adlandırılır. %50-60’ında glokom eşlik eder, otozomal dominant kalıtım gösterir ve genellikle iki taraflıdır. Yüksek oranda katarakt ve lens pozisyon anomalileri de eşlik eder.
Epidemiyoloji: Prevalansın yaklaşık 1/200.000 olduğu düşünülmekle birlikte, son raporlarda 1/50.000-100.000 arasında olduğu tahmin edilmektedir2)4). Cinsiyet farkı yoktur ve genellikle bebeklik veya erken çocukluk döneminde teşhis edilir.
Genetik sınıflandırma aşağıdaki gibidir:
ARS Tip 1
Sorumlu gen: PITX2 (4q25)
Başlıca anomaliler: Ön segment anomalileri, diş anomalileri, periumbilikal fazla deri/umbilikal herni, kraniyofasiyal anomaliler, kardiyovasküler anomaliler
ARS Tip 2
Sorumlu gen: 13q14 (kesinleşmemiş)
Başlıca anomaliler: Ön segment anomalileri, glokom. Sistemik anomaliler Tip 1 ve Tip 3’e göre daha azdır
ARS Tip 3
Sorumlu gen: FOXC1 (6p25)
Başlıca anomaliler: Ön segment anomalileri, glokom, sensörinöral işitme kaybı, atriyal septal defekt, renal anomaliler, beyaz cevher lezyonları
FOXC1 ve PITX2 mutasyonları ARS vakalarının %40-70’ini oluşturur5). Bununla birlikte, ARS vakalarının %60’ında sorumlu gen henüz tanımlanmamıştır4) ve genetik heterojenite yüksektir.
506 çocukluk/genç erişkin başlangıçlı glokom olgusunun geniş kayıt analizinde, genel moleküler tanı oranı %24,7 (125/506 vaka) idi11). %56,5’lik tanı oranı, yalnızca edinsel olmayan oküler anomali ile ilişkili glokom alt grubuna aittir11). Genetik tanı alan vakalarda en sık CYP1B1 (%23,2), MYOC (%19,2) ve FOXC1 (%16,8) görülmüş olup, genetik kompozisyon çalışılan popülasyona göre değişir11).
Sorumlu genlere göre ayırt edilirler. Tip 1, PITX2 (4q25) mutasyonu ile ilişkilidir ve diş, göbek ve yüz kemik anomalileri eşlik eder. Tip 3, FOXC1 (6p25) mutasyonu ile ilişkilidir ve işitme kaybı, kalp defekti, böbrek anomalileri ve nörolojik anomaliler eşlik eder. Tip 2, 13q14’te yer alır ancak sorumlu gen kesinleşmemiştir; başlıca ön segment anomalileri ve glokom görülür. Patojenik bir varyantın saptanması genetik doğrulama ve alt tip sınıflandırmasına yardımcı olur, ancak negatif sonuç ARS’yi dışlamaz10).
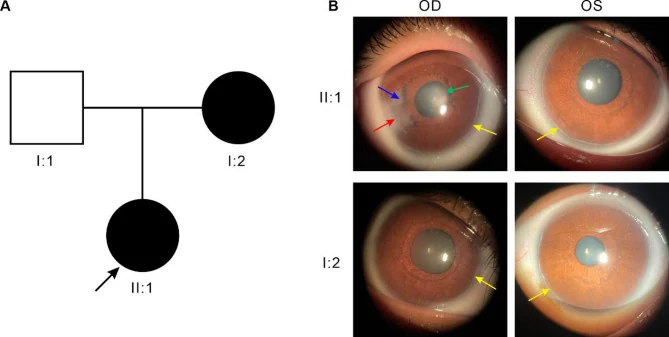
Göz bulgularının ana başlıkları aşağıda sunulmuştur.
| Göz bulgusu | Özellik |
|---|---|
| Posterior embriyotokson | Schwalbe hattının öne yer değiştirmesi ve kalınlaşması |
| İris çıkıntıları | İnce ipliksi ila geniş bant şeklinde |
| Pupil deviasyonu | Posterior embriyotoksonun ters yönünde deviasyon |
| Psödopoli̇kori̇ | İris stromasında delik benzeri görünüm |
| Üveal ektropiyon | İris pigment epitelinin dışa dönmesi |
Posterior embriyotokson, Schwalbe hattında farklılaşmamış hücrelerin kalıntısıdır ve limbusdan 0.5-2.0 mm santralde, limbus boyunca lineer olarak görülür. Genellikle tam çevresel değil, bir kısmıyla sınırlıdır. Belirgin Schwalbe hattı ile irisin yapışması Axenfeld anomalisi, buna iris stroma atrofisi eşlik ederse Rieger anomalisi olarak adlandırılır.
Kornea genellikle saydamdır ve endotel yapısı normaldir, ancak kalıntı doku ile fiziksel temas sonucu sekonder kornea bulanıklığı oluşabilir. Kornea bulanıklığı genellikle periferle sınırlıdır ve genellikle görmeyi doğrudan etkilemez. Bununla birlikte, FOXC1 mutasyonunda kornea bulanıklığı ve kornea neovaskülarizasyonu daha belirgindir; PITX2 mutasyonuna kıyasla kornea anormalliğinin derecesi daha fazladır ve glokom sıklığı da daha yüksektir1).
Açı bulgularında iris yüksek insersiyonu, kordiform üveal kalıntılar, Schwalbe hattı kalınlaşması (posterior embriyotokson) görülür. Mikrosferofaki ve lens subluksasyonu birlikteliği de bildirilmiştir7).
Glokom %50-60 oranında eşlik eder. Bebeklik döneminde göz içi basıncı yükselebilir, ancak çoğunlukla çocukluk- genç erişkinlik döneminde ortaya çıkar. İlerleyici görme azalması ile tanı konan olgular da vardır; ön segment bulguları ve glokomatöz değişikliklerin gözden kaçırılmaması önemlidir6).
Li ve ark. (2021) tarafından bildirilen 7 yaşında erkek çocuk olguda (ARS tip 3, de novo FOXC1 mutasyonu) kornea çapı 14 mm, aksiyel uzunluk 27.16/26.56 mm, C/D oranı 0.9, GİB 33/20 mmHg idi. Doğumdan sonraki 36. günden itibaren her iki göze antiglokom cerrahisi gerekmişti5).
Sistemik bulgular aşağıdaki gibidir.
ARS’li hastaların yaklaşık %50-60’ında glokom görülür. Genellikle çocukluktan genç erişkinliğe kadar ortaya çıkar, ancak bebeklik döneminde göz içi basıncı yükselmesi olan vakalar da vardır. Düzenli göz içi basıncı ölçümü ve optik sinir değerlendirmesi gereklidir; ayrıntılı bilgi için “Standart Tedavi Yöntemleri” bölümüne bakınız.
ARS esas olarak otozomal dominant kalıtım gösterir, ancak penetrans ve klinik görünümde değişkenlik vardır10). Aynı aile içinde aynı gen mutasyonuna sahip bireylerde bile klinik görünümde büyük bireysel farklılıklar (değişken ekspresyon) olabilir1).
Büyük kohort çalışmalarında, FOXC1 ve PITX2 mutasyonlarının çocukluktan erişkinliğe kadar geniş bir glokom spektrumu ile ilişkili olduğu bulunmuştur9). Klinik olarak PCG (primer konjenital glokom) tanısı alan vakaların genetik test ile yeniden sınıflandırılabileceği ve bebeklerde ön segment bulgularının belirsiz olduğu durumlarda genetik testin doğru hastalık tipi tanısına katkı sağlayabileceği belirtilmiştir.
PITX2 geni çevresinde mikrodelesyonu olan bireylerde, NEUROG2, UGT8 ve NDST4 delesyonlarının üst üste binmesiyle gelişim geriliği ve zihinsel yetersizlik görülebilir8)3).
Kawanami ve ark. (2023), 4q25’te 2.5 Mb’lik bir mikrodelesyon (PITX2, NEUROG2 ve ANK2 dahil) taşıyan 3 yaşında bir Japon erkek çocuğu bildirdi. Olguda omfalosel, iris kolobomu ve gelişim geriliği vardı; ANK2 delesyonuna rağmen EKG normaldi. NEUROG2’nin haployetersizliğinin gelişim geriliğinin olası nedeni olduğu düşünüldü8).
Otozomal dominant kalıtım nedeniyle, mutasyon taşıyan ebeveynden çocuğa geçme olasılığı %50’dir. Penetrans ve fenotip değişkendir; aynı mutasyonla semptomların varlığı veya şiddeti farklılık gösterebilir1)10). Genetik test ve genetik danışmanlık önerilir.
ARS tanısı, her iki gözde açı ve irisi içeren ön segment displazisinin kombinasyonuna dayanır. Posterior embryotokson birçok olguda görülür ancak tanı için zorunlu değildir10). Yarık lamba biyomikroskopisinde posterior embryotokson saptanamayan olgularda bile, goniyoskopi ile açı anomalileri değerlendirilir. Sistemik anomaliler saptanırsa, ARS sendromu olarak diş hekimliği, kardiyoloji ve nöroloji gibi ilgili branşlara yönlendirilir ve pediatrik olgularda pediatri ile iş birliği içinde sistemik ayrıntılı inceleme yapılır10,13).
Posterior embryotokson tek başına ARS’ye özgü bir bulgu olmadığından, iris ve açı bulguları, glokom, sistemik bulgular ve aile öyküsü ile birlikte değerlendirilir13).
Glokom Tanı ve Tedavi Kılavuzu (5. Baskı)‘ndaki çocukluk çağı glokomu sınıflandırmasında ARS, konjenital oküler displazi ile ilişkili glokomun tipik bir örneği olarak yer alır13). Doğumdan itibaren var olan oküler displazi, çocukluk çağı glokomu tanı kriterlerini karşıladığında tanı konur.
ARS ile ayırıcı tanıda düşünülmesi gereken başlıca hastalıklar aşağıda gösterilmiştir.
| Hastalık | ARS’den Farkı |
|---|---|
| ICE sendromu | Tek taraflı, edinsel, kadınlarda daha sık |
| Peters anomalisi | Santral korneal opasite, Descemet membran defekti |
| Aniridi | Korneal pannus, foveal hipoplazi |
| Posterior polimorföz korneal distrofi | Bilateral, ailesel, cinsiyet farkı yok |
ICE sendromu (progresif iris atrofisi, Chandler sendromu vb.) ile AKS arasında ayırıcı tanı önemlidir; ancak ICE tek taraflı ve edinsel iken, AKS iki taraflı ve konjenitaldir; bu en önemli ayırt edici noktadır.
AKS’nin kendisine yönelik küratif bir tedavi mevcut değildir; tedavinin merkezinde glokom yönetimi ve sistemik komplikasyonların takibi yer alır. Tedavi stratejisi erken başlangıçlı gelişimsel glokoma (primer konjenital glokom: PKG) benzer13).
Glokom, AKS olgularının yaklaşık %50-60’ında eşlik eder. İlaç tedavisi genel glokom tedavisine benzer şekilde uygulanır, ancak sıklıkla etkisizdir.
Aköz hümör üretimini baskılayan ilaçlar
Beta blokerler: Pediatrik glokomda kullanılan ilaçlardan biridir. Yaş, genel durum ve kontrendikasyonlar dikkate alınarak seçilir13).
Karbonik anhidraz inhibitörü (KAI) damla: Brinzolamid vb. Beta blokerlerle kombine edilebilir.
Alfa-2 agonist (brimonidin): 2 yaş altında nöropsikiyatrik semptomlar (apne, bradikardi, hipotansiyon, kas tonusunda azalma, santral depresyon) nedeniyle kontrendikedir13).
Aköz hümör çıkışını artıran ilaçlar
Prostaglandin analogları: Latanoprost, travoprost vb. Pediatrik hastalarda etkinlik erişkinlere göre daha zayıftır13).
Örnek: 7 yaşında erkek çocukta travoprost + brinzolamid ile uzun süreli kontrol sağlanmıştır5). 77 yaşında erkek hastada latanoprost/timolol + brinzolamid ile GİB 35 mmHg olup kontrol zor olmuştur2).
Prostanoid FP reseptör agonistleri ile beta blokerler arasında etkinlik farkı olmadığı bildirilmiştir13).
Bebeklerde ve küçük çocuklarda vücut ağırlığı ve yüzey alanına kıyasla göz damlası dozu nispeten yüksek olduğundan, mümkün olduğunca düşük konsantrasyonlu ilaçlar kullanılmalıdır13).
İlaç tedavisi ile göz içi basıncı kontrol edilemezse cerrahi uygulanır10)13).
GDD sonrası komplikasyonlar olarak ön kamara sığlaşması %13,6, hipotoni %11,7, koroid efüzyonu %8,3, endoftalmi %1,7 bildirilmiştir14).
Chakraborty ve ark. (2022), ARS’ye eşlik eden retina dekolmanı (15 yaşında erkek çocuk) olan bir olgu bildirmiştir. Mikrosferofaki ve lens subluksasyonu eşlik etmekteydi; vitrektomi sonrası GİB 41 mmHg’ye yükselerek skleral stafilom oluştu. Diyot siliyer cisim fotokoagülasyonu uygulandı ve sonuçta GİB 18 mmHg elde edildi7).
ARS’ye özgü güvenilir bir başarı oranı belirlenmemiştir; yaş, açı anomalileri, geçirilmiş cerrahiler gibi faktörler sonuçları etkiler. Açı cerrahisinin başarı oranı primer konjenital glokoma göre daha düşüktür13). ARS ile sınırlı olmayan tüm pediatrik glokomları içeren bir meta-analizde, GDD’nin tahmini başarı oranı 12 ayda %87, 24 ayda %77 olarak bildirilmiş, ancak hasta grupları ve çalışma koşulları heterojendir14). Dirençli olgularda birden fazla cerrahi gerekebilir.
ARS’nin temel nedeni, nöral krest hücrelerinin göç ve farklılaşma defektidir. Ön kamara, ön segment açısı, yüz kemikleri, dişler, kardiyovasküler sistem ve göbek çevresi deride nöral krest hücre gelişiminin bozulması çoklu organ anomalilerine yol açar.
Gebeliğin son döneminde ön kamarayı kaplayan farklılaşmamış endotel hücreleri normalde iris ve açıdan kaybolur. ARS’de bu kaybolma süreci bozulur ve farklılaşmamış endotel hücreleri iris üzerinde kalarak bant oluşumuna neden olur. Açıda iris yüksek insersiyonu oluşur ve trabeküler ağı mekanik olarak örter.
Histolojik olarak, kornea arka yüzeyinden ön kamara, açı ve iris yüzeyine kadar Descemet membran benzeri bir tabaka ile birlikte tek katlı endotel benzeri hücreler anormal şekilde yayılır. Üveal ektropiyon ve pupil deplasmanı olan kadranlarda membran bulunurken, karşı kadranlarda iris atrofisi görülür.
FOXC1 ve PITX2, belirli DNA dizilerine bağlanarak aşağı akış genlerinin ekspresyonunu düzenleyen transkripsiyon faktörleridir. Her ikisi de ön segment gelişiminde sinerjistik olarak etki eder ve ortak aşağı akış hedef genlerini düzenler 3). FOXC1’in forkhead alanı (110 amino asitlik DNA bağlama alanı) işlevsel olarak en önemlisidir 2) ve bu alandaki mutasyonların nöropsikiyatrik semptomlarla daha güçlü ilişkili olduğu öne sürülmüştür.
Göz içi basıncı yükselmesinin mekanizması olarak aşağıdaki iki durum belirtilmiştir.
İris kolobomunun derecesi ve açıdaki iris süreçlerinin miktarı glokom şiddeti ile her zaman ilişkili değildir. Ancak açıdaki iris yapışıklığının derecesi yüksekse glokom gelişme olasılığı artar.
FOXC1 mutasyonu, diğer mutasyonlara kıyasla konjenital glokomu daha fazla tetikler 1) ve siliyer cisim ile drenaj açısındaki morfolojik anormallikler GİB yükselmesine katkıda bulunabilir 1).
FOXC1 mutant farelerde, kornea stromasında kollajen liflerinde azalma ve yapısal anormallikler ile kornea stromal hücrelerinde hasar gözlenmiştir 1). Ayrıca FOXC1, kornea anjiyogenezinin baskılayıcısı olarak işlev görür (VEGF’nin biyoyararlanımını kontrol ederek) 1) ve FOXC1 mutasyonu ile bu baskılama kaybolduğunda kornea anjiyogenezi meydana gelir.
FOXC1, FOX ailesi transkripsiyon faktörü olarak beyin gelişiminde de önemli bir rol oynar 4).
Sistematik derlemede, incelenen 63 yayının 26’sında (%41,3) beyaz cevher anormalliği bildirilmiştir. Ancak 60 yayın vaka raporu veya vaka serisi olduğundan, bu orandan hasta düzeyinde prevalans tahmin edilemez 15). FOXC1 mutasyonu, serebral küçük damar hastalığı (CSVD), beyaz cevher hiperintensiteleri, genişlemiş perivasküler boşluklar, mikrokanamalar ve laküner enfarktüs ile ilişkili olabilir.
Ohkubo ve ark. (2025), 2 yaşında Japon bir erkek çocukta (FOXC1 mutasyonu: c.240del, p.Y81Ifs21) beyin MRG ile periventriküler beyaz cevher lezyonları, genişlemiş perivasküler boşluklar ve vertebrobaziler arterlerde kıvrımlı genişleme tespit etti. Babasında 18 yaşında inme öyküsü vardı4).
FOXC1 mutasyonu olan 95 olgunun incelenmesinde %6,3’ünde nöropsikiyatrik semptomlar (öğrenme güçlüğü, epilepsi, zihinsel engel, kıskançlık sanrıları vb.) görülmüş ve forkhead domain mutasyonu olan olguların %83,3’ünde nöropsikiyatrik semptomlar ortaya çıkmıştır2).
Evet. FOXC1 mutasyonu olan ARS’de beyaz cevher anormalliklerinin eşlik ettiği bildirilmiştir. Sistematik bir derlemede 63 yayından 26’sında bildirilmiş olmakla birlikte, hasta düzeyinde prevalans tahmin edilememektedir15). FOXC1 mutasyonunun serebral küçük damar hastalığı ve inme riski ile ilişkili olabileceği belirtilmekte olup, semptomlara ve aile öyküsüne göre nörolojik değerlendirme düşünülür.
Son yıllarda, yeni nesil dizileme ve tüm genom dizileme ile birçok yeni mutasyon rapor edilmiştir.
Wowra ve ark. (2024), Polonyalı üç kız kardeşin ARS’sinde FOXC1 ekzon 1’in bir kısmını ve 3’UTR’nin tamamını içeren büyük bir delesyon (yeni mutasyon) tanımladı. Aynı ailede fenotipler büyük farklılık gösteriyordu ve başlangıçta Chandler sendromu olarak yanlış teşhis edilmişti1).
Jiang ve ark. (2024), Çinli bir ailenin ARS tip 1’inde PITX2’yi içeren 6,15 Mb’lik bir kromozom 4q25 delesyonu, 45,71 Mb’lik bir inversiyon ve 14 bp’lik bir delesyondan oluşan kompleks bir genomik yeniden düzenlenme tanımladı. 11 yaşındaki kız çocuğunda GİB 43,5/44,0 mmHg idi3).
Diğer yeni mutasyon raporları arasında FOXC1 p.Phe136Leu (forkhead domain)2), FOXC1 p.S82R (de novo mutasyon)5) ve FOXC1 c.240del, p.Y81Ifs214) yer almaktadır.
Yoshino ve ark. (2024), 77 yaşında bir Japon erkekte ARS tip 3 vakası bildirdi. 72 yaşından itibaren kıskançlık sanrıları ortaya çıktı ve lökodistrofi doğrulandı. FOXC1 mutasyonu olan 95 vakanın literatür taramasında %6,3’ünde (6/95 vaka) nöropsikiyatrik semptomlar görüldü ve bunların %83,3’ünde (5/6 vaka) forkhead alan mutasyonu vardı2).
Bu bulgu, FOXC1 mutasyonunun fonksiyonel alanının nöropsikiyatrik semptomların ortaya çıkmasında rol oynayabileceğini göstermekte ve ruh sağlığı açısından uzun süreli takibin önemine işaret etmektedir.
FOXC1 mutasyonunun CSVD’yi indükleyerek inme riskini artırabileceği belirtilmektedir4). ARS hastalarında nörovasküler hastalıkların önlenmesi ve erken müdahalenin önemi gelecekteki araştırma konuları arasında yer almaktadır.
FOXC1 mutasyonuna bağlı korneanın “skleralizasyonu”nun patogenezine yönelik çalışmalar ilerlemektedir1). Kornea opasitesinin moleküler mekanizmasının anlaşılmasının, gen tedavisi, antifibrotik ilaçlar ve biyomalzemeler kullanılarak yeni tedavilerin geliştirilmesine yol açabileceği umulmaktadır1).