
ARS Typ 1
Ursachengene: PITX2 (4q25)
Hauptanomalien: Vorderabschnittsanomalien, Zahnanomalien, überschüssige Haut um den Nabel/Nabelhernie, kraniofaziale Anomalien, kardiovaskuläre Anomalien

Das Axenfeld-Rieger-Syndrom (ARS) ist eine Gruppe angeborener Erkrankungen, die Fehlbildungen des vorderen Augenabschnitts mit systemischen Anomalien kombinieren. Die zugrundeliegende Ursache ist eine gestörte Migration und Differenzierung von Neuralleistenzellen. Am Ende der Embryonalentwicklung ist der normale Abbau der undifferenzierten Endothelzellen, die die Vorderkammer bedecken, von Iris und Kammerwinkel gestört, und deren Überreste führen zur Bildung von Strängen und einer hohen Irisinsertion.
Historischer Hintergrund: 1920 beschrieb Axenfeld das hintere Embryotoxon (Vorverlagerung und Verdickung der Schwalbe-Linie) und Irisfortsätze. 1934–1935 berichtete Rieger zusätzlich über Irishypoplasie, Pupillenverlagerung und Polykorie. Heute wird die Erkrankung in folgende drei Stadien eingeteilt:
Diese werden zusammenfassend als Axenfeld-Rieger-Syndrom bezeichnet. Bei 50–60 % tritt ein Glaukom auf, der Erbgang ist autosomal-dominant und in der Regel beidseitig. Katarakt und Linsenfehlstellung treten ebenfalls häufig auf.
Epidemiologie: Die Prävalenz wurde auf etwa 1/200.000 geschätzt, neuere Berichte gehen jedoch von 1/50.000 bis 100.000 aus 2)4). Es gibt keine Geschlechterunterschiede, und die Diagnose wird häufig im Säuglings- oder Kleinkindalter gestellt.
Genetische Klassifikation wie folgt:
ARS Typ 1
Ursachengene: PITX2 (4q25)
Hauptanomalien: Vorderabschnittsanomalien, Zahnanomalien, überschüssige Haut um den Nabel/Nabelhernie, kraniofaziale Anomalien, kardiovaskuläre Anomalien
ARS Typ 2
Ursachengene: 13q14 (nicht bestätigt)
Hauptanomalien: Vorderabschnittsanomalien, Glaukom. Systemische Anomalien sind seltener als bei Typ 1 und 3
ARS Typ 3
Ursachengene: FOXC1 (6p25)
Hauptanomalien: Vorderabschnittsanomalien, Glaukom, sensorineuraler Hörverlust, Vorhofseptumdefekt, Nierenanomalien, Läsionen der weißen Substanz
FOXC1- und PITX2-Mutationen machen 40–70 % der ARS-Fälle aus 5). Allerdings ist bei 60 % der ARS-Fälle das ursächliche Gen noch nicht identifiziert 4), was auf eine große genetische Heterogenität hinweist.
Eine große Registeranalyse von 506 Fällen mit kindlichem oder juvenilem Glaukom ergab eine molekulare Diagnoserate von 24,7 % (125/506 Fälle) insgesamt 11). Eine Rate von 56,5 % wurde nur in der Untergruppe des Glaukoms in Verbindung mit nicht erworbenen Augenanomalien erreicht 11). Unter den genetisch diagnostizierten Fällen waren CYP1B1 (23,2 %), MYOC (19,2 %) und FOXC1 (16,8 %) am häufigsten, wobei die genetische Zusammensetzung je nach Studienpopulation variiert 11).
Sie werden durch die ursächlichen Gene unterschieden. Typ 1 wird durch PITX2-Mutationen (4q25) verursacht und geht mit Zahn-, Nabel- und Gesichtsknochenanomalien einher. Typ 3 wird durch FOXC1-Mutationen (6p25) verursacht und geht mit Hörverlust, Herzfehlern, Nierenanomalien und neurologischen Anomalien einher. Typ 2 ist auf 13q14 lokalisiert, aber das ursächliche Gen ist nicht bestätigt; er zeigt hauptsächlich Vorderabschnittsanomalien und Glaukom. Die Identifizierung pathogener Varianten hilft bei der genetischen Bestätigung und Klassifikation, aber ein negatives Ergebnis schließt ARS nicht aus 10).
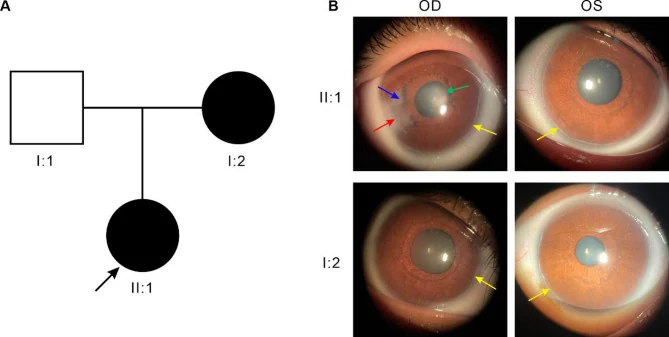
Wesentliche Augenmerkmale sind im Folgenden aufgeführt.
| Augenbefund | Charakteristik |
|---|---|
| Hinteres Embryotoxon | Vorverlagerung und Verdickung der Schwalbe-Linie |
| Irisfortsätze | Fadenförmig bis breitbandig |
| Pupillenverlagerung | Verlagerung in die entgegengesetzte Richtung des hinteren Embryotoxons |
| Pseudopolykorie | Perforationsartiges Aussehen des Irisstromas |
| Uveale Eversion | Umstülpung des Irispigmentepithels |
Hinteres Embryotoxon ist ein Überbleibsel undifferenzierter Zellen im Bereich der Schwalbe-Linie, das sich 0,5–2,0 mm zentralwärts vom Limbus entlang des Limbus linear zeigt. Es ist oft nicht zirkulär, sondern auf einen Bereich begrenzt. Wenn die vorspringende Schwalbe-Linie mit der Iris verklebt, spricht man von einer Axenfeld-Anomalie; wenn zusätzlich eine Atrophie des Irisstromas vorliegt, von einer Rieger-Anomalie.
Die Hornhaut ist in der Regel klar und die Endothelstruktur normal, jedoch kann ein sekundäres Hornhauttrübung durch physikalischen Kontakt mit Restgewebe entstehen. Die Hornhauttrübung ist oft auf die Peripherie beschränkt und beeinträchtigt in der Regel nicht direkt das Sehvermögen. Bei FOXC1-Mutationen sind Hornhauttrübung und Hornhautneovaskularisation jedoch ausgeprägter, und im Vergleich zu PITX2-Mutationen ist das Ausmaß der Hornhautanomalien größer und die Häufigkeit von Glaukom höher1).
Kammerwinkelbefunde zeigen eine hohe Irisinsertion, fadenförmige Uveareste und eine Verdickung der Schwalbe-Linie (hinteres Embryotoxon). Es wurde auch über Fälle mit Mikrosphärophakie und Linsensubluxation berichtet7).
Glaukom tritt bei 50–60 % der Fälle auf. Ein erhöhter Augeninnendruck kann bereits im Säuglingsalter auftreten, entwickelt sich jedoch meist im Kindes- bis jungen Erwachsenenalter. In einigen Fällen wird die Diagnose erst bei fortschreitender Sehverschlechterung gestellt; es ist wichtig, die Vorderabschnittsbefunde und glaukomatösen Veränderungen nicht zu übersehen6).
Li et al. (2021) berichteten über einen 7-jährigen Jungen (ARS Typ 3, de novo FOXC1-Mutation) mit einem Hornhautdurchmesser von 14 mm, einer Achsenlänge von 27,16/26,56 mm, einem C/D-Verhältnis von 0,9 und einem IOP von 33/20 mmHg. Ab dem 36. Lebenstag war eine beidseitige Glaukomoperation erforderlich5).
Die systemischen Befunde sind wie folgt:
Bei etwa 50–60 % der ARS-Patienten tritt ein Glaukom auf. Es tritt häufig im Kindes- bis jungen Erwachsenenalter auf, kann aber auch bereits im Säuglingsalter zu einem erhöhten Augeninnendruck führen. Regelmäßige Augeninnendruckmessungen und Beurteilungen des Sehnervs sind erforderlich; weitere Details finden Sie im Abschnitt „Standardbehandlungen“.
ARS wird hauptsächlich autosomal-dominant vererbt, wobei Penetranz und klinisches Erscheinungsbild variieren10). Selbst innerhalb derselben Familie mit derselben Genmutation kann es zu großen individuellen Unterschieden (variable Expressivität) im klinischen Bild kommen1).
In großen Kohortenstudien wurden Mutationen in FOXC1 und PITX2 mit einem breiten Glaukomspektrum von der Kindheit bis zum Erwachsenenalter in Verbindung gebracht9). Klinisch als PCG (primäres kongenitales Glaukom) diagnostizierte Fälle können durch Gentests neu klassifiziert werden; bei subtilen Vorderabschnittsbefunden bei Säuglingen trägt der Gentest zur genauen Krankheitstypdiagnose bei.
Bei Patienten mit einer Mikrodeletion in der Nähe des PITX2-Gens kann eine Überlappung der Deletionen von NEUROG2, UGT8 und NDST4 zu einer Kombination aus Entwicklungsverzögerung und geistiger Behinderung führen8)3).
Kawanami et al. (2023) berichteten über einen 3-jährigen japanischen Jungen mit einer 2,5 Mb großen Mikrodeletion in 4q25 (einschließlich PITX2, NEUROG2 und ANK2). Er zeigte eine Nabelhernie, ein Iriskolobom und eine Entwicklungsverzögerung, aber trotz der ANK2-Deletion war das EKG normal. Die Haploinsuffizienz von NEUROG2 wurde als mögliche Ursache der Entwicklungsverzögerung angesehen8).
Aufgrund des autosomal-dominanten Erbgangs beträgt die Wahrscheinlichkeit, dass ein betroffenes Elternteil die Mutation weitergibt, 50 %. Penetranz und Phänotyp variieren; selbst bei derselben Mutation können Symptome vorhanden sein oder fehlen und in ihrer Schwere variieren1)10). Eine genetische Testung und genetische Beratung werden empfohlen.
Die Diagnose von ARS basiert auf einer Kombination von bilateralen Fehlbildungen des vorderen Augenabschnitts, insbesondere des Kammerwinkels und der Iris. Ein posteriorer Embryotoxon tritt bei vielen Fällen auf, ist aber für die Diagnose nicht zwingend erforderlich10). Auch wenn mit der Spaltlampe kein posteriorer Embryotoxon nachweisbar ist, kann der Kammerwinkel mittels Gonioskopie beurteilt werden. Bei Vorliegen systemischer Anomalien wird als ARS-Syndrom an relevante Fachabteilungen wie Zahnheilkunde, Kardiologie und Neurologie überwiesen, und bei pädiatrischen Fällen wird in Zusammenarbeit mit der Pädiatrie eine umfassende körperliche Untersuchung durchgeführt10,13).
Da ein posteriorer Embryotoxon allein kein spezifischer Befund für ARS ist, sollte die Diagnose unter Berücksichtigung von Iris- und Kammerwinkelbefunden, Glaukom, systemischen Befunden und der Familienanamnese gestellt werden13).
In der Klassifikation des pädiatrischen Glaukoms der Glaukom-Leitlinie (5. Auflage) wird ARS als repräsentatives Beispiel für ein Glaukom im Zusammenhang mit angeborenen Augenfehlbildungen aufgeführt13). Die Diagnose wird gestellt, wenn eine seit Geburt bestehende Augenfehlbildung die diagnostischen Kriterien für ein pädiatrisches Glaukom erfüllt.
Die wichtigsten Erkrankungen, die vom ARS abgegrenzt werden müssen, sind im Folgenden aufgeführt.
| Erkrankung | Unterschiede zum ARS |
|---|---|
| ICE-Syndrom | Einseitig, erworben, weibliche Prädominanz |
| Peters-Anomalie | Zentrale Hornhauttrübung, Descemet-Membran-Defekt |
| Aniridie | Hornhautpannus, Foveahypoplasie |
| Posteriore polymorphe Hornhautdystrophie | Beidseitig, familiär, keine Geschlechterunterschiede |
Das ICE-Syndrom (progressive Irisatrophie, Chandler-Syndrom usw.) ist wichtig von ARS zu unterscheiden, wobei der größte Unterschied darin besteht, dass ICE einseitig und erworben ist, während ARS beidseitig und angeboren ist.
Eine kurative Behandlung der ARS selbst existiert derzeit nicht. Im Mittelpunkt der Behandlung stehen das Glaukommanagement und die Überwachung systemischer Komplikationen. Das Behandlungsschema orientiert sich am frühkindlichen Glaukom (primäres kongenitales Glaukom: PCG)13).
Ein Glaukom tritt bei etwa 50–60 % der ARS-Fälle auf. Die medikamentöse Behandlung erfolgt analog zum allgemeinen Glaukom, ist jedoch oft wirkungslos.
Kammerwasserproduktionshemmer
Betablocker: Eines der bei kindlichem Glaukom verwendeten Medikamente. Die Auswahl erfolgt unter Berücksichtigung von Alter, Allgemeinzustand und Kontraindikationen13).
Karboanhydrasehemmer (CAI) Augentropfen: z. B. Brinzolamid. Kombination mit Betablockern möglich.
Alpha-2-Agonisten (Brimonidin): Bei Kindern unter 2 Jahren aufgrund neuropsychiatrischer Nebenwirkungen (Apnoe, Bradykardie, Hypotonie, Muskelhypotonie, ZNS-Depression) kontraindiziert13).
Kammerwasserabflussförderer
Prostaglandinanaloga: Latanoprost, Travoprost usw. Die Wirkung bei Kindern ist im Vergleich zu Erwachsenen schwächer13).
Beispiel: Bei einem 7-jährigen Jungen wurde eine Langzeitkontrolle mit Travoprost + Brinzolamid erreicht5). Bei einem 77-jährigen Mann war der IOD trotz Latanoprost/Timolol + Brinzolamid mit 35 mmHg schwer kontrollierbar2).
Es gibt Berichte, dass kein Unterschied in der Wirkung zwischen Prostanoid-FP-Rezeptoragonisten und Betablockern besteht13).
Bei Säuglingen und Kleinkindern ist die verabreichte Augentropfenmenge im Verhältnis zu Körpergewicht und Körperoberfläche relativ hoch, daher sollten möglichst niedrig konzentrierte Medikamente verwendet werden13).
Wenn die medikamentöse Therapie keine ausreichende Augeninnendruckkontrolle ermöglicht, wird eine Operation durchgeführt10)13).
Als Komplikationen nach GDD-Implantation wurden eine flache Vorderkammer (13,6 %), Hypotonie (11,7 %), Aderhauterguss (8,3 %) und Endophthalmitis (1,7 %) berichtet14).
Chakraborty et al. (2022) berichteten über einen Fall einer mit ARS assoziierten Netzhautablösung (15-jähriger Junge). Es bestanden Mikrosphärophakie und Linsensubluxation; nach Vitrektomie stieg der Augeninnendruck auf 41 mmHg an und es bildete sich ein Sklerastom. Eine Dioden-Zyklophotokoagulation wurde durchgeführt, und schließlich wurde ein Augeninnendruck von 18 mmHg erreicht7).
Eine zuverlässige Erfolgsrate, die auf ARS beschränkt ist, ist nicht etabliert; die Ergebnisse variieren je nach Alter, Kammerwinkeldysgenesie und vorherigen Operationen. Die Erfolgsrate der Kammerwinkelchirurgie wird als niedriger angesehen als bei primärem kongenitalem Glaukom 13). In einer Metaanalyse des pädiatrischen Glaukoms insgesamt (nicht auf ARS beschränkt) wurde die geschätzte Erfolgsrate von GDD mit 87 % nach 12 Monaten und 77 % nach 24 Monaten angegeben, jedoch mit Heterogenität zwischen Krankheitsgruppen und Studienbedingungen 14). Bei therapieresistenten Fällen können mehrere Operationen erforderlich sein.
Die grundlegende Ursache von ARS ist ein Defekt in der Migration und Differenzierung von Neuralleistenzellen. Die gestörte Entwicklung der Neuralleistenzellen in der Vorderkammer, dem Kammerwinkel, den Gesichtsknochen, Zähnen, dem Herz-Kreislauf-System und der periumbilikalen Haut führt zu Fehlbildungen mehrerer Organe.
Am Ende der Embryonalperiode verschwinden die undifferenzierten Endothelzellen, die die Vorderkammer bedecken, normalerweise aus der Iris und dem Kammerwinkel. Bei ARS ist dieser Rückbildungsprozess gestört, und die undifferenzierten Endothelzellen verbleiben auf der Iris, was zur Bildung von Strängen führt. Im Kammerwinkel kommt es zu einer hohen Irisinsertion, die das Trabekelwerk mechanisch bedeckt.
Histologisch zeigt sich eine abnorme Ausbreitung einer einschichtigen Endothelzellschicht mit einer Descemet-ähnlichen Membran von der hinteren Hornhaut über die Vorderkammer, den Kammerwinkel bis zur Irisoberfläche. Die Membran ist in Quadranten mit Iris-Eversion und Pupillenverziehung vorhanden, während im gegenüberliegenden Quadranten eine Irisatrophie zu beobachten ist.
FOXC1 und PITX2 sind beide Transkriptionsfaktoren, die an spezifische DNA-Sequenzen binden und die Expression nachgeschalteter Gene regulieren. Beide wirken synergistisch bei der Entwicklung des vorderen Augenabschnitts und regulieren gemeinsame nachgeschaltete Zielgene3). Die Forkhead-Domäne von FOXC1 (eine DNA-bindende Domäne aus 110 Aminosäuren) ist funktionell am wichtigsten2), und Mutationen in dieser Domäne wurden mit neuropsychiatrischen Symptomen in Verbindung gebracht.
Als Mechanismen des erhöhten Augeninnendrucks werden die folgenden zwei genannt.
Das Ausmaß des Iriskoloboms und die Menge der Kammerwinkel-Irisfortsätze korrelieren nicht unbedingt mit dem Schweregrad des Glaukoms. Ein hohes Ausmaß an Iris-Synechien im Kammerwinkel prädisponiert jedoch für ein Glaukom.
FOXC1-Mutationen fördern das kongenitale Glaukom stärker als andere Mutationen1), und morphologische Anomalien des Ziliarkörpers und des Abflusswinkels könnten zum Anstieg des Augeninnendrucks beitragen1).
Bei Mäusen mit FOXC1-Mutationen werden eine verminderte Anzahl und strukturelle Anomalien der Kollagenfasern im Hornhautstroma sowie eine Schädigung der Keratozyten beobachtet1). Darüber hinaus fungiert FOXC1 als Suppressor der Hornhautneovaskularisation (durch Regulierung der Bioverfügbarkeit von VEGF)1), und der Verlust dieser Suppression durch FOXC1-Mutationen führt zur Hornhautneovaskularisation.
FOXC1 spielt als Transkriptionsfaktor der FOX-Familie auch eine wichtige Rolle in der Gehirnentwicklung4).
In einer systematischen Übersicht wurde in 26 von 63 Studien (41,3%) eine Anomalie der weißen Substanz beschrieben. Allerdings handelte es sich bei 60 Studien um Fallberichte oder Fallserien, sodass aus diesem Anteil keine Prävalenz auf Patientenebene abgeleitet werden kann15). FOXC1-Mutationen könnten mit zerebraler Kleingefäßerkrankung (CSVD), Hyperintensitäten der weißen Substanz, erweiterten perivaskulären Räumen, Mikroblutungen und lakunären Infarkten assoziiert sein.
Ohkubo et al. (2025) bestätigten bei einem 2-jährigen japanischen Jungen (FOXC1-Mutation: c.240del, p.Y81Ifs21) mittels MRT periventrikuläre Läsionen der weißen Substanz, erweiterte perivaskuläre Räume und eine Tortuositas der vertebrobasilären Arterien. Der Vater hatte im Alter von 18 Jahren einen Schlaganfall erlitten 4).
In einer Übersicht von 95 FOXC1-Mutationsfällen wiesen 6,3 % neuropsychiatrische Symptome auf (Lernschwierigkeiten, Epilepsie, geistige Behinderung, Eifersuchtswahn usw.), und bei 83,3 % der Fälle mit Forkhead-Domänen-Mutationen traten neuropsychiatrische Symptome auf 2).
Ja. Bei ARS mit FOXC1-Mutation gibt es Berichte über Anomalien der weißen Substanz. In einer systematischen Übersicht wurde dies in 26 von 63 Berichten erwähnt, jedoch konnte die Prävalenz auf Patientenebene nicht geschätzt werden 15). FOXC1-Mutationen wurden mit einem erhöhten Risiko für zerebrale Mikroangiopathie und Schlaganfall in Verbindung gebracht; eine neurologische Abklärung je nach Symptomen und Familienanamnese wird erwogen.
In den letzten Jahren wurden durch Next-Generation-Sequencing und Whole-Genome-Sequencing viele neue Mutationen berichtet.
Wowra et al. (2024) identifizierten bei drei polnischen Schwestern mit ARS eine große Deletion (neue Mutation), die einen Teil von FOXC1-Exon 1 und die gesamte 3’-UTR umfasst. Trotz derselben Familie unterschied sich der Phänotyp erheblich, und ursprünglich wurde fälschlicherweise ein Chandler-Syndrom diagnostiziert 1).
Jiang et al. (2024) identifizierten in einer chinesischen Familie mit ARS Typ 1 eine komplexe genomische Umlagerung bestehend aus einer 6,15 Mb großen Deletion von Chromosom 4q25 (einschließlich PITX2), einer 45,71 Mb großen Inversion und einer 14 bp großen Deletion. Ein 11-jähriges Mädchen wies einen IOD von 43,5/44,0 mmHg auf 3).
Weitere Berichte über neue Mutationen umfassen FOXC1 p.Phe136Leu (Forkhead-Domäne) 2), FOXC1 p.S82R (de novo Mutation) 5) und FOXC1 c.240del, p.Y81Ifs21 4).
Yoshino et al. (2024) berichteten über einen 77-jährigen japanischen Mann mit ARS Typ 3. Ab dem Alter von 72 Jahren traten Eifersuchtswahn auf, und eine Leukenzephalopathie wurde bestätigt. Eine Literaturübersicht über 95 Fälle mit FOXC1-Mutation ergab neuropsychiatrische Symptome bei 6,3 % (6/95 Fälle), von denen 83,3 % (5/6 Fälle) eine Forkhead-Domänen-Mutation aufwiesen 2).
Diese Erkenntnis deutet darauf hin, dass die funktionelle Domäne der FOXC1-Mutation an der Entstehung neuropsychiatrischer Symptome beteiligt sein könnte, und unterstreicht die Bedeutung einer langfristigen Nachbeobachtung aus psychischer Gesundheitssicht.
Es wird darauf hingewiesen, dass FOXC1-Mutationen eine CSVD induzieren und das Schlaganfallrisiko erhöhen können 4). Die Bedeutung der Prävention und frühzeitigen Intervention bei neurovaskulären Erkrankungen bei ARS-Patienten wird als zukünftiges Forschungsthema angesehen.
Die Aufklärung der Pathogenese der kornealen „Skleralisierung“ durch FOXC1-Mutationen schreitet voran 1). Es wird erwartet, dass das Verständnis der molekularen Mechanismen der Hornhauttrübung zur Entwicklung neuer Therapien wie Gentherapie, antifibrotischen Medikamenten und Biomaterialien führen könnte 1).