
ARS النوع 1
الجين المسبب: PITX2 (4q25)
الاضطرابات الرئيسية: تشوهات الجزء الأمامي للعين، تشوهات الأسنان، جلد زائد حول السرة/فتق سري، تشوهات قحفية وجهية، تشوهات قلبية وعائية

متلازمة أكسنفيلد-ريغر (Axenfeld-Rieger syndrome; ARS) هي مجموعة من الاضطرابات الخلقية التي تجمع بين تشوهات الجزء الأمامي من العين وتشوهات جهازية. يُعتقد أن السبب الأساسي هو اضطراب في هجرة وتمايز خلايا العرف العصبي. في نهاية فترة الحمل، تتعطل عملية اختفاء الخلايا البطانية غير المتمايزة التي تغطي الغرفة الأمامية بشكل طبيعي من القزحية والزاوية، مما يؤدي إلى بقائها وتسببها في تكوين حبال وارتباط مرتفع للقزحية.
الخلفية التاريخية: في عام 1920، وصف أكسنفيلد الحلقة الجنينية الخلفية (انزياح خط شفالبي للأمام وتثخنه) ونتوءات القزحية. في 1934-1935، أضاف ريغر تقارير عن نقص تنسج القزحية، انحراف الحدقة، وتعدد الحدقات. يُصنف الآن إلى ثلاث مراحل:
يُشار إلى هذه الحالات مجتمعة باسم متلازمة أكسنفيلد-ريغر. 50-60% منها يصاحبها زرق، وتظهر بنمط وراثي جسمي سائد وعادة ما تكون ثنائية الجانب. كما تترافق بشكل كبير مع إعتام عدسة العين وخلع العدسة.
الوبائيات: كان معدل الانتشار يُقدر بحوالي 1/200,000، لكن التقديرات الحديثة تشير إلى 1/50,000 إلى 1/100,0002)4). لا يوجد تفاوت بين الجنسين، ويتم التشخيص غالبًا في مرحلة الرضاعة أو الطفولة المبكرة.
التصنيف الوراثي كما يلي:
ARS النوع 1
الجين المسبب: PITX2 (4q25)
الاضطرابات الرئيسية: تشوهات الجزء الأمامي للعين، تشوهات الأسنان، جلد زائد حول السرة/فتق سري، تشوهات قحفية وجهية، تشوهات قلبية وعائية
ARS النوع 2
الجين المسبب: 13q14 (غير مؤكد)
الاضطرابات الرئيسية: تشوهات الجزء الأمامي للعين، الجلوكوما. الاضطرابات الجهازية أقل من النوعين 1 و3
ARS النوع 3
الجين المسبب: FOXC1 (6p25)
الاضطرابات الرئيسية: تشوهات الجزء الأمامي للعين، الجلوكوما، فقدان السمع الحسي العصبي، عيب الحاجز الأذيني، تشوهات كلوية، آفات المادة البيضاء
تشكل طفرات FOXC1 وPITX2 40-70% من حالات ARS5). ومع ذلك، في 60% من حالات ARS، لا يزال الجين المسبب غير معروف4)، مما يشير إلى تنوع وراثي كبير.
في تحليل سجل كبير لـ 506 حالة من الجلوكوما لدى الأطفال والشباب، بلغ معدل التشخيص الجزيئي الإجمالي 24.7% (125/506 حالة)11). كان معدل التشخيص 56.5% مقتصرًا على المجموعة الفرعية من الجلوكوما المرتبطة بتشوهات العين غير المكتسبة11). من بين الحالات التي تم تشخيصها وراثيًا، كانت CYP1B1 (23.2%) وMYOC (19.2%) وFOXC1 (16.8%) هي الأكثر شيوعًا، ويختلف التركيب الجيني حسب المجموعة السكانية11).
يتم التمييز بناءً على الجين المسبب. النوع 1 ناتج عن طفرة في PITX2 (4q25) ويصاحبه تشوهات في الأسنان والسرة وعظام الوجه. النوع 3 ناتج عن طفرة في FOXC1 (6p25) ويصاحبه فقدان السمع وعيوب القلب والتشوهات الكلوية والعصبية. النوع 2 يقع على 13q14 ولكن الجين المسبب غير مؤكد، وتكون تشوهات الجزء الأمامي للعين والجلوكوما هي السمات الرئيسية. يساعد تحديد المتغيرات المرضية في التأكيد الوراثي وتصنيف النوع، لكن النتيجة السلبية لا تستبعد ARS10).
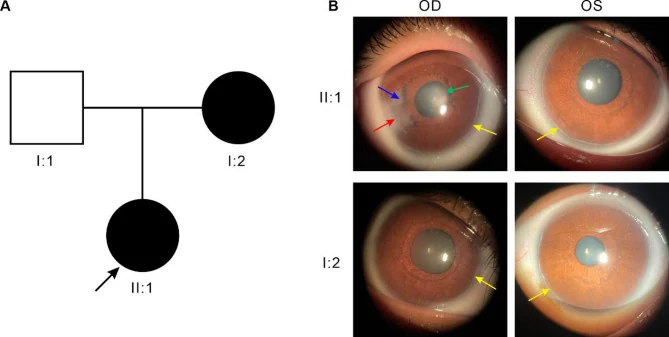
العناصر الرئيسية لعلامات العين موضحة أدناه.
| علامة العين | السمة |
|---|---|
| حلقة جنينية خلفية | انزياح أمامي وتثخن لخط شفالتسه |
| نتوءات قزحية | خيطية دقيقة إلى شريطية عريضة |
| انحراف حدقة | انحراف في الاتجاه المعاكس للحلقة الجنينية الخلفية |
| تعدد الحدقات الكاذب | مظهر يشبه الثقب في سدى القزحية |
| انقلاب العنبية | انقلاب الظهارة الصبغية للقزحية |
الحلقة الجنينية الخلفية هي بقايا خلايا غير متمايزة في منطقة خط شفالبه، وتظهر كخط على طول الحوف على بعد 0.5-2.0 مم باتجاه المركز من الحوف. غالبًا ما تكون موضعية جزئيًا وليست محيطية بالكامل. إذا التصق خط شفالبه البارز بالقزحية، يُسمى شذوذ أكسِنفيلد، وإذا صاحبه ضمور في سدى القزحية، يُسمى شذوذ ريغر.
القرنية عادة ما تكون شفافة وبنية البطانة طبيعية، ولكن قد يحدث عتامة قرنية ثانوية نتيجة التلامس الفيزيائي مع الأنسجة المتبقية. غالبًا ما تكون عتامة القرنية موضعية في المنطقة المحيطية، ولا تؤثر عادةً على الرؤية بشكل مباشر. ومع ذلك، في طفرات FOXC1، تكون عتامة القرنية وتوعية القرنية أكثر وضوحًا، وتكون درجة شذوذ القرنية أعلى وتواتر الجلوكوما أعلى مقارنة بطفرات PITX21).
نتائج زاوية الغرفة الأمامية تشمل ارتباط القزحية العالي، وبقايا العنبية الحبلية، وتثخن خط شفالبه (الحلقة الجنينية الخلفية). تم الإبلاغ عن حالات مصحوبة بعدسة كروية صغيرة أو خلع جزئي للعدسة7).
الجلوكوما تحدث في 50-60% من الحالات. قد يحدث ارتفاع ضغط العين منذ الطفولة المبكرة، لكن معظم الحالات تظهر في مرحلة الطفولة إلى الشباب. قد يتم تشخيص بعض الحالات عند حدوث تدهور تدريجي في الرؤية، لذا من المهم عدم إغفال نتائج الجزء الأمامي وتغيرات الجلوكوما6).
في حالة ذكرها Li et al. (2021) لطفل يبلغ من العمر 7 سنوات (نوع ARS 3، طفرة de novo في FOXC1)، كان قطر القرنية 14 مم، وطول المحور 27.16/26.56 مم، ونسبة C/D 0.9، وIOP 33/20 مم زئبق. تطلبت الحاجة إلى جراحة مضادة للجلوكوما في كلتا العينين منذ اليوم 36 بعد الولادة5).
النتائج الجهازية هي كما يلي:
يحدث الجلوكوما في حوالي 50-60% من حالات متلازمة أكسفيلد-ريجر. غالبًا ما يظهر في مرحلة الطفولة إلى سن الشباب، ولكن قد يحدث ارتفاع في ضغط العين منذ مرحلة الرضاعة. يلزم قياس ضغط العين وتقييم العصب البصري بانتظام، راجع قسم “العلاج القياسي” لمزيد من التفاصيل.
تظهر متلازمة أكسفيلد-ريجر بشكل رئيسي بصفة وراثية جسمية سائدة، ولكن هناك تباين في النفاذية والمظهر السريري10). حتى داخل نفس العائلة التي تحمل نفس الطفرة الجينية، قد يحدث تباين كبير بين الأفراد (تعبيرية متغيرة)1).
في دراسة جماعية كبيرة، ارتبطت طفرات FOXC1 وPITX2 بطيف واسع من الجلوكوما يمتد من الطفولة إلى البلوغ9). قد يتم إعادة تصنيف حالات تم تشخيصها سريريًا في البداية على أنها جلوكوما خلقي أولي بعد الفحص الجيني، ويساهم الفحص الجيني في التشخيص الدقيق للنوع عندما تكون علامات الجزء الأمامي للعين لدى الرضع غير واضحة.
في الحالات التي يوجد فيها حذف صغري حول جين PITX2، قد يؤدي تداخل حذف NEUROG2 وUGT8 وNDST4 إلى تأخر النمو والإعاقة الذهنية8)3).
أبلغ Kawanami وآخرون (2023) عن طفل ياباني يبلغ من العمر 3 سنوات لديه حذف صغري بحجم 2.5 ميغا قاعدة في 4q25 (يشمل PITX2 وNEUROG2 وANK2). ظهرت عليه فتق سري، وورم قزحي، وتأخر في النمو، ولكن كان مخطط كهربية القلب طبيعيًا على الرغم من حذف ANK2. تم اقتراح أن نقص جرعة NEUROG2 هو السبب المحتمل لتأخر النمو8).
نظرًا لكونه وراثة جسمية سائدة، فإن احتمال انتقال الطفرة من أحد الوالدين المصابين هو 50%. تختلف درجة الاختراق والنمط الظاهري، وقد تختلف شدة الأعراض أو غيابها حتى مع نفس الطفرة1)10). يُوصى بإجراء الفحص الجيني والاستشارة الوراثية.
يعتمد تشخيص ARS على مجموعة من تشوهات الجزء الأمامي للعين ثنائية الجانب التي تشمل الزاوية والقزحية بشكل أساسي. الحلقة الجنينية الخلفية (posterior embryotoxon) موجودة في معظم الحالات ولكنها ليست ضرورية للتشخيص10). في الحالات التي لا يمكن فيها رؤية الحلقة الجنينية الخلفية بالمصباح الشقي، يتم تقييم تشوهات الزاوية باستخدام منظار الزاوية. في حالة وجود تشوهات جهازية، يُحال المريض إلى الأقسام ذات الصلة مثل طب الأسنان وأمراض القلب وأمراض الأعصاب كمتلازمة ARS، وفي الحالات الأطفال يتم التعاون مع قسم الأطفال لإجراء فحص شامل10,13).
نظرًا لأن الحلقة الجنينية الخلفية وحدها ليست علامة خاصة بـ ARS، يتم التقييم بناءً على نتائج القزحية والزاوية، والجلوكوما، والنتائج الجهازية، والتاريخ العائلي13).
في نظام تصنيف الجلوكوما لدى الأطفال في الدليل الإرشادي لعلاج الجلوكوما (الطبعة الخامسة)، تُصنف ARS كمثال نموذجي لـ الجلوكوما المرتبطة بتشوهات العين الخلقية13). يتم تشخيصها عندما تستوفي تشوهات العين الموجودة منذ الولادة معايير تشخيص الجلوكوما لدى الأطفال.
فيما يلي الأمراض الرئيسية التي يجب التفريق بينها وبين متلازمة أكسفيلد-ريجر (ARS).
| المرض | الاختلاف عن ARS |
|---|---|
| متلازمة القزحية القرنية البطانية (ICE) | أحادي الجانب، مكتسب، غلبة إناث |
| شذوذ بيترز | عتامة مركز القرنية، نقص غشاء دسميه |
| انعدام القزحية | الظفرة القرنية، نقص تنسج النقرة |
| حثل القرنية متعدد الأشكال الخلفي | ثنائي الجانب، عائلي، لا فرق بين الجنسين |
متلازمة ICE (ضمور القزحية التقدمي، متلازمة تشاندلر، إلخ) مهمة في التفريق عن ARS، لكن الفارق الأكبر هو أن ICE أحادية الجانب ومكتسبة، بينما ARS ثنائية الجانب وخلقية.
لا يوجد علاج جذري لـ ARS حاليًا، ويركز العلاج على إدارة الجلوكوما ومراقبة المضاعفات الجهازية. يتبع نهج العلاج نظير الجلوكوما التطورية المبكرة (الجلوكوما الخلقية الأولية: PCG)13).
تترافق الجلوكوما مع حوالي 50-60% من حالات ARS. يُجرى العلاج الدوائي وفقًا للجلوكوما العامة، لكنه غالبًا ما يكون غير فعال.
مثبطات إنتاج الخلط المائي
حاصرات بيتا: أحد الأدوية المستخدمة في جلوكوما الأطفال. تُختار مع مراعاة العمر والحالة العامة وموانع الاستخدام13).
قطرات مثبطات الأنهيدراز الكربوني (CAI): مثل برينزولاميد. يمكن استخدامها مع حاصرات بيتا.
ناهضات ألفا-2 (بريمونيدين): ممنوع للأطفال دون سنتين بسبب التأثيرات العصبية النفسية (انقطاع النفس، بطء القلب، انخفاض ضغط الدم، نقص التوتر العضلي، تثبيط الجهاز العصبي المركزي)13).
محفزات تصريف الخلط المائي
أدوية البروستاجلاندين: مثل لاتانوبروست وترافوبروست. تأثيرها لدى الأطفال أضعف منه لدى البالغين13).
مثال عملي: في حالة صبي عمره 7 سنوات، تمت الإدارة طويلة الأمد باستخدام ترافوبروست + برينزولاميد5). في حالة رجل عمره 77 عامًا، كان ضغط العين 35 مم زئبق حتى مع لاتانوبروست/تيمولول + برينزولاميد، مما يشير إلى صعوبة السيطرة2).
هناك تقارير تفيد بعدم وجود فرق في الفعالية بين ناهضات مستقبلات FP البروستانويد وحاصرات بيتا13).
عند الرضع والأطفال الصغار، تكون جرعة قطرات العين كبيرة نسبيًا مقارنة بوزن الجسم ومساحة سطح الجسم، لذلك يجب استخدام أقل تركيز ممكن من الدواء 13).
إذا لم يتم التحكم في ضغط العين بالأدوية، يتم إجراء الجراحة 10)13).
تم الإبلاغ عن مضاعفات بعد جراحة GDD تشمل ضحلة الغرفة الأمامية بنسبة 13.6%، وانخفاض ضغط العين بنسبة 11.7%، والانصباب المشيمي بنسبة 8.3%، والتهاب باطن العين بنسبة 1.7% 14).
أبلغ Chakraborty وآخرون (2022) عن حالة انفصال الشبكية المرتبط بـ ARS (صبي عمره 15 عامًا). كان مصحوبًا بعدسة صغيرة كروية وخلع جزئي للعدسة، وبعد استئصال الزجاجية ارتفع ضغط العين إلى 41 مم زئبق وتشكل قيلة صلبة. تم إجراء التخثير الضوئي للجسم الهدبي بالديود وتم الحصول في النهاية على ضغط عين 18 مم زئبق 7).
لا يوجد معدل نجاح موثوق به خاص بمتلازمة أكسفيلد-ريجر، وتختلف النتائج حسب العمر، وشذوذ الزاوية، والجراحات السابقة. يُعتقد أن معدل نجاح جراحة الزاوية أقل منه في الجلوكوما الخلقية الأولية13). في تحليل تلوي للجلوكوما لدى الأطفال بشكل عام (وليس فقط متلازمة أكسفيلد-ريجر)، قُدر معدل نجاح أجهزة تصريف الجلوكوما بنسبة 87% عند 12 شهرًا و77% عند 24 شهرًا، لكن هناك تباينًا بين مجموعات المرضى وظروف الدراسة14). قد تتطلب الحالات المقاومة جراحات متعددة.
السبب الجذري لمتلازمة أكسفيلد-ريجر هو خلل في هجرة وتمايز الخلايا العرف العصبي. يؤدي ضعف نمو الخلايا العرف العصبي في الغرفة الأمامية، زاوية العين الأمامية، عظام الوجه، الأسنان، الجهاز القلبي الوعائي، والجلد حول السرة إلى تشوهات متعددة الأعضاء.
في نهاية مرحلة التطور الجنيني، تختفي الخلايا البطانية غير المتمايزة التي تغطي الغرفة الأمامية طبيعيًا من القزحية والزاوية. في متلازمة أكسفيلد-ريجر، تتعطل عملية الاختفاء هذه، مما يؤدي إلى بقاء الخلايا البطانية غير المتمايزة على القزحية وتكوين حبال. في الزاوية، يحدث التصاق مرتفع للقزحية، مما يغطي الشبكة التربيقية ميكانيكيًا.
نسيجيًا، توجد طبقة أحادية غير طبيعية من الخلايا البطانية مع غشاء شبيه بغشاء دسميه يمتد من السطح الخلفي للقرنية عبر الغرفة الأمامية والزاوية إلى سطح القزحية. يوجد الغشاء في الأرباع المصابة بانقلاب العنبية وانحراف الحدقة، بينما يُلاحظ ضمور القزحية في الأرباع المقابلة.
كل من FOXC1 وPITX2 هما عوامل نسخ، ترتبط بتسلسلات DNA محددة لتنظيم التعبير الجيني للجينات النهائية. يعملان بشكل تآزري في تطور الجزء الأمامي للعين، وينظمان جينات مستهدفة نهائية مشتركة3). مجال الشوكة الرأسية لـFOXC1 (مجال ربط DNA مكون من 110 حمض أميني) هو الأكثر أهمية وظيفيًا2)، وقد اقترح أن طفرات هذا المجال ترتبط بقوة أكبر بالأعراض العصبية النفسية.
تم تحديد آليتين لارتفاع ضغط العين:
لا ترتبط درجة غياب القزحية أو كمية نتوءات القزحية الزاوية بالضرورة مع شدة الجلوكوما. ومع ذلك، فإن الدرجة العالية من التصاق القزحية في الزاوية تجعل الجلوكوما أكثر احتمالًا.
تعزز طفرات FOXC1 الجلوكوما الخلقية أكثر من الطفرات الأخرى1)، وقد تساهم التشوهات الشكلية للجسم الهدبي وزاوية التصريف في ارتفاع ضغط العين1).
في الفئران ذات طفرة FOXC1، لوحظ انخفاض في ألياف الكولاجين في سدى القرنية وتشوهات بنيوية، بالإضافة إلى تلف خلايا سدى القرنية1). علاوة على ذلك، يعمل FOXC1 كعامل مثبط لتكوين الأوعية الدموية في القرنية (من خلال التحكم في التوافر الحيوي لـVEGF)1)، وعند فقدان هذا التثبيط بسبب طفرة FOXC1، يحدث تكوين أوعية دموية في القرنية.
يلعب FOXC1، كعامل نسخ من عائلة FOX، دورًا مهمًا أيضًا في تطور الدماغ4).
في مراجعة منهجية، تم الإبلاغ عن تشوهات المادة البيضاء في 26 من 63 تقريرًا (41.3%). ومع ذلك، كانت 60 تقريرًا عبارة عن تقارير حالات أو سلسلة حالات، ولا يمكن تقدير معدل الانتشار على مستوى المريض من هذه النسبة15). قد ترتبط طفرات FOXC1 بمرض الأوعية الدموية الدماغية الصغيرة (CSVD)، وفرط كثافة المادة البيضاء، وتوسع المساحات المحيطة بالأوعية، والنزيف الدقيق، والاحتشاءات الجوبية.
أبلغ Ohkubo et al. (2025) عن وجود آفات المادة البيضاء حول البطينات، واتساع المساحات المحيطة بالأوعية، والتواء وتوسع الشريان الفقري القاعدي في تصوير الدماغ بالرنين المغناطيسي لطفل ياباني يبلغ من العمر عامين (طفرة FOXC1: c.240del, p.Y81Ifs21). كان لدى والده تاريخ من احتشاء دماغي في سن 18 عامًا 4).
في مراجعة 95 حالة من طفرات FOXC1، وُجدت أعراض نفسية عصبية (صعوبات التعلم، الصرع، الإعاقة الذهنية، الغيرة الوهمية، إلخ) في 6.3%، وظهرت الأعراض النفسية العصبية في 83.3% من الحالات التي تحمل طفرات في مجال الشوكة الرأسية 2).
نعم. هناك تقارير عن تشوهات في المادة البيضاء في متلازمة أكسفيلد-ريجر المصحوبة بطفرات FOXC1. تم ذكرها في 26 من أصل 63 تقريرًا في مراجعة منهجية، لكن لا يمكن تقدير معدل الانتشار على مستوى المرضى 15). يُشار إلى أن طفرات FOXC1 قد ترتبط بمرض الأوعية الدموية الدماغية الصغيرة وخطر السكتة الدماغية، ويُنظر في التقييم العصبي بناءً على الأعراض والتاريخ العائلي.
في السنوات الأخيرة، تم الإبلاغ عن العديد من الطفرات الجديدة عن طريق التسلسل من الجيل التالي وتسلسل الجينوم الكامل.
حدد Wowra et al. (2024) حذفًا كبيرًا (طفرة جديدة) يشمل جزءًا من إكسون 1 ومنطقة 3’UTR بأكملها من FOXC1 في ثلاث أخوات بولنديات مصابات بمتلازمة أكسفيلد-ريجر. اختلف النمط الظاهري بشكل كبير داخل نفس العائلة، وكان قد تم تشخيصهن خطأً في البداية بمتلازمة تشاندلر 1).
حدد Jiang et al. (2024) إعادة ترتيب جينومي معقد يشمل حذف 6.15 ميغابايت من الكروموسوم 4q25، وانقلاب 45.71 ميغابايت، وحذف 14 زوجًا قاعديًا في عائلة صينية مصابة بمتلازمة أكسفيلد-ريجر من النوع 1. أظهرت فتاة تبلغ من العمر 11 عامًا ضغط عين يبلغ 43.5/44.0 مم زئبق 3).
تشمل التقارير الأخرى عن الطفرات الجديدة: FOXC1 p.Phe136Leu (مجال الشوكة الرأسية) 2)، وFOXC1 p.S82R (طفرة جديدة) 5)، وFOXC1 c.240del, p.Y81Ifs21 4).
أبلغ Yoshino et al. (2024) عن حالة رجل ياباني يبلغ من العمر 77 عامًا من النوع ARS3. ظهرت أوهام الغيرة منذ سن 72 عامًا، وتم تأكيد اعتلال الدماغ الأبيض. في مراجعة الأدبيات لـ 95 حالة من طفرات FOXC1، وُجدت أعراض نفسية عصبية في 6.3% (6/95 حالة)، منها 83.3% (5/6 حالات) كانت لديها طفرات في مجال forkhead2).
تشير هذه النتيجة إلى أن المجال الوظيفي لطفرة FOXC1 قد يشارك في ظهور الأعراض النفسية العصبية، مما يشير إلى أهمية المتابعة طويلة المدى من منظور الصحة النفسية.
أُشير إلى أن طفرة FOXC1 قد تحفز مرض الأوعية الدموية الدماغية الصغيرة (CSVD) وتزيد من خطر السكتة الدماغية4). تُعتبر أهمية الوقاية والتدخل المبكر لأمراض الأوعية الدموية العصبية لدى مرضى ARS موضوعًا للبحث المستقبلي.
يتقدم فهم الآلية المرضية لـ “تصلب القرنية” الناتج عن طفرة FOXC11). يُتوقع أن يؤدي فهم الآليات الجزيئية لعتمة القرنية إلى تطوير علاجات جديدة باستخدام العلاج الجيني والأدوية المضادة للتليف والمواد الحيوية1).