
ARS प्रकार 1
कारण जीन: PITX2 (4q25)
मुख्य असामान्यताएं: पूर्वकाल नेत्र खंड असामान्यता, दंत असामान्यता, नाभि के आसपास अतिरिक्त त्वचा/नाभि हर्निया, कपाल-चेहरे की असामान्यता, हृदय संबंधी असामान्यता

एक्सेनफेल्ड-रीगर सिंड्रोम (Axenfeld-Rieger syndrome; ARS) एक जन्मजात विकार समूह है जो पूर्वकाल खंड डिसजेनेसिस और प्रणालीगत असामान्यताओं को जोड़ता है। मूल कारण तंत्रिका शिखा कोशिकाओं के प्रवास और विभेदन में असामान्यता माना जाता है। गर्भ के अंतिम चरण में पूर्वकाल कक्ष को ढकने वाली अविभेदित एंडोथेलियल कोशिकाओं के आइरिस और कोण से सामान्य रूप से गायब होने की प्रक्रिया बाधित होती है, और उनका अवशेष रज्जु गठन और आइरिस के ऊंचे जुड़ाव का कारण बनता है।
ऐतिहासिक पृष्ठभूमि के रूप में, 1920 में एक्सेनफेल्ड ने पश्च भ्रूणीय वलय (श्वाल्बे रेखा का आगे की ओर विस्थापन और मोटा होना) और आइरिस प्रक्षेपण का वर्णन किया। 1934-1935 में रीगर ने आइरिस हाइपोप्लासिया, प्यूपिलरी विचलन, और पॉलीकोरिया की अतिरिक्त रिपोर्ट दी। वर्तमान में इसे निम्नलिखित तीन चरणों में वर्गीकृत किया गया है।
इन सभी को सामूहिक रूप से एक्सेनफेल्ड-रीगर सिंड्रोम कहा जाता है। 50-60% में ग्लूकोमा होता है, यह ऑटोसोमल प्रभावी वंशानुक्रम है और आमतौर पर द्विपक्षीय होता है। मोतियाबिंद और लेंस की असामान्य स्थिति भी उच्च दर से जुड़ी होती है।
महामारी विज्ञान: प्रसार लगभग 1/200,000 माना जाता था, लेकिन हाल की रिपोर्टों में 1/50,000 से 100,000 का अनुमान है2)4)। इसमें कोई लिंग भेद नहीं है, और इसका निदान अक्सर शैशवावस्था या बाल्यावस्था में होता है।
आनुवंशिक प्रकार वर्गीकरण इस प्रकार है:
ARS प्रकार 1
कारण जीन: PITX2 (4q25)
मुख्य असामान्यताएं: पूर्वकाल नेत्र खंड असामान्यता, दंत असामान्यता, नाभि के आसपास अतिरिक्त त्वचा/नाभि हर्निया, कपाल-चेहरे की असामान्यता, हृदय संबंधी असामान्यता
ARS प्रकार 2
कारण जीन: 13q14 (अनिश्चित)
मुख्य असामान्यताएं: पूर्वकाल नेत्र खंड असामान्यता, ग्लूकोमा। प्रकार 1 और 3 की तुलना में प्रणालीगत असामान्यताएं कम होती हैं।
ARS प्रकार 3
कारण जीन: FOXC1 (6p25)
मुख्य असामान्यताएं: पूर्वकाल नेत्र खंड असामान्यता, ग्लूकोमा, संवेदी श्रवण हानि, आलिंद सेप्टल दोष, गुर्दे की असामान्यता, श्वेत पदार्थ घाव
FOXC1 और PITX2 उत्परिवर्तन ARS के 40-70% मामलों में पाए जाते हैं5)। हालांकि, ARS के 60% मामलों में कारण जीन अज्ञात है4), और आनुवंशिक विविधता अधिक है।
बाल्यावस्था और युवावस्था में शुरू होने वाले ग्लूकोमा के 506 मामलों के बड़े रजिस्ट्री विश्लेषण में, कुल आणविक निदान दर 24.7% (125/506 मामले) थी11)। 56.5% की निदान दर केवल गैर-अधिग्रहित नेत्र असामान्यता से संबंधित ग्लूकोमा के उपसमूह तक सीमित थी11)। आनुवंशिक निदान प्राप्त मामलों में, CYP1B1 (23.2%), MYOC (19.2%), और FOXC1 (16.8%) सबसे आम थे, और लक्ष्य जनसंख्या के अनुसार जीन संरचना भिन्न होती है11)।
इन्हें कारण जीन के आधार पर अलग किया जाता है। प्रकार 1 PITX2 (4q25) उत्परिवर्तन के कारण होता है और इसमें दंत, नाभि और चेहरे की हड्डी की असामान्यताएं होती हैं। प्रकार 3 FOXC1 (6p25) उत्परिवर्तन के कारण होता है और इसमें श्रवण हानि, हृदय दोष, गुर्दे की असामान्यता और तंत्रिका संबंधी असामान्यताएं होती हैं। प्रकार 2 13q14 पर स्थित है लेकिन कारण जीन अनिश्चित है, और इसमें मुख्य रूप से पूर्वकाल नेत्र खंड असामान्यता और ग्लूकोमा होता है। रोगजनक वेरिएंट की पहचान आनुवंशिक पुष्टि और रोग प्रकार वर्गीकरण में मदद करती है, लेकिन नकारात्मक परिणाम ARS को खारिज नहीं कर सकते10)।
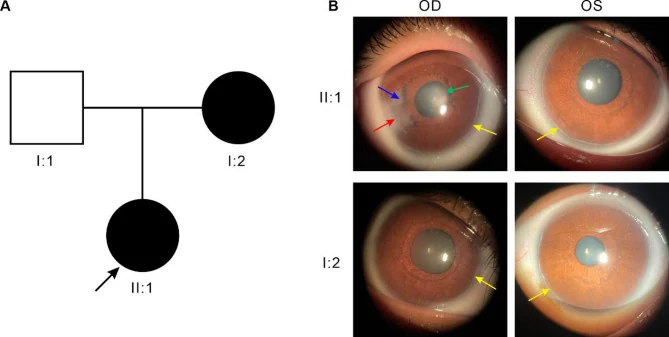
नेत्र निष्कर्षों के प्रमुख बिंदु नीचे दिए गए हैं।
| नेत्र निष्कर्ष | विशेषता |
|---|---|
| पश्च भ्रूणीय वलय | श्वाल्बे रेखा का पूर्व की ओर विस्थापन/मोटा होना |
| आइरिस प्रक्रियाएँ | महीन धागे जैसी से लेकर चौड़ी पट्टी जैसी |
| पुतली का विचलन | पश्च भ्रूणीय वलय के विपरीत दिशा में विचलन |
| छद्म-बहुपुतली | परितारिका स्ट्रोमा में छिद्र जैसी उपस्थिति |
| यूवियल एक्ट्रोपियन | परितारिका वर्णक उपकला का उलटना |
पश्च भ्रूणीय वलय श्वाल्बे रेखा पर अविभेदित कोशिकाओं के अवशेष के कारण होता है, जो लिंबस से 0.5-2.0 मिमी केंद्र की ओर लिंबस के साथ रैखिक रूप से दिखाई देता है। यह अक्सर पूर्ण परिधि के बजाय एक भाग तक सीमित होता है। यदि उभरी हुई श्वाल्बे रेखा और परितारिका में आसंजन हो जाए तो इसे एक्सेनफेल्ड असामान्यता कहा जाता है, और यदि परितारिका स्ट्रोमा का शोष भी हो तो इसे रीगर असामान्यता कहा जाता है।
कॉर्निया आमतौर पर पारदर्शी होता है और एंडोथेलियल संरचना सामान्य होती है, लेकिन अवशिष्ट ऊतक के साथ भौतिक संपर्क के कारण द्वितीयक रूप से कॉर्नियल अपारदर्शिता हो सकती है। कॉर्नियल अपारदर्शिता अक्सर परिधीय भाग तक सीमित होती है और आमतौर पर दृष्टि को सीधे प्रभावित नहीं करती है। हालांकि, FOXC1 उत्परिवर्तन में कॉर्नियल अपारदर्शिता और कॉर्नियल नववाहिकीकरण अधिक स्पष्ट होते हैं, और PITX2 उत्परिवर्तन की तुलना में कॉर्नियल असामान्यता की गंभीरता अधिक होती है और ग्लूकोमा की आवृत्ति भी अधिक होती है1)।
कोण निष्कर्षों में परितारिका का उच्च सम्मिलन, रज्जु जैसे यूवियल अवशेष, और श्वाल्बे रेखा का मोटा होना (पश्च भ्रूणीय वलय) शामिल हैं। माइक्रोस्फेरोफेकिया और लेंस सब्लक्सेशन के सह-अस्तित्व के मामले भी रिपोर्ट किए गए हैं7)।
ग्लूकोमा 50-60% मामलों में सह-अस्तित्व में होता है। शैशवावस्था में अंतर्गर्भाशयी दबाव में वृद्धि हो सकती है, लेकिन अधिकांश मामले बचपन से युवावस्था में शुरू होते हैं। कुछ मामलों में प्रगतिशील दृष्टि हानि के कारण निदान होता है, इसलिए पूर्व खंड निष्कर्षों और ग्लूकोमेटस परिवर्तनों को नजरअंदाज न करना महत्वपूर्ण है6)।
Li et al. (2021) के 7 वर्षीय पुरुष रोगी (ARS प्रकार 3, de novo FOXC1 उत्परिवर्तन) में कॉर्नियल व्यास 14 मिमी, अक्षीय लंबाई 27.16/26.56 मिमी, C/D अनुपात 0.9, IOP 33/20 mmHg था। जन्म के 36 दिन बाद से दोनों आँखों में एंटी-ग्लूकोमा सर्जरी की आवश्यकता थी5)।
प्रणालीगत निष्कर्ष निम्नलिखित हैं।
ARS के लगभग 50-60% मामलों में ग्लूकोमा होता है। यह अक्सर बचपन से युवावस्था में शुरू होता है, लेकिन कुछ मामलों में शैशवावस्था में भी अंतःनेत्र दबाव बढ़ सकता है। नियमित अंतःनेत्र दबाव माप और ऑप्टिक तंत्रिका मूल्यांकन आवश्यक है, विस्तृत जानकारी के लिए “मानक उपचार” अनुभाग देखें।
ARS मुख्य रूप से ऑटोसोमल प्रभावी वंशानुक्रम दर्शाता है, लेकिन प्रवेश और नैदानिक चित्र में भिन्नता होती है10)। एक ही परिवार में समान जीन उत्परिवर्तन होने पर भी नैदानिक चित्र में बड़ी व्यक्तिगत भिन्नता (variable expressivity) हो सकती है1)।
बड़े पैमाने के कोहोर्ट अध्ययनों में, FOXC1 और PITX2 उत्परिवर्तन बचपन से वयस्कता तक ग्लूकोमा के व्यापक स्पेक्ट्रम से जुड़े थे9)। नैदानिक रूप से PCG (प्राथमिक जन्मजात ग्लूकोमा) के रूप में प्रारंभिक निदान वाले मामलों को आनुवंशिक परीक्षण द्वारा पुनर्वर्गीकृत किया जा सकता है, और शिशुओं में पूर्वकाल खंड के सूक्ष्म निष्कर्षों के मामले में आनुवंशिक परीक्षण सटीक रोग प्रकार निदान में योगदान देता है।
PITX2 जीन के आसपास सूक्ष्म विलोपन वाले मामलों में, NEUROG2, UGT8 और NDST4 के विलोपन के ओवरलैप होने से विकासात्मक विलंब और बौद्धिक अक्षमता हो सकती है8)3)।
Kawanami et al. (2023) ने 4q25 पर 2.5 Mb के सूक्ष्म विलोपन (PITX2, NEUROG2, ANK2 सहित) वाले 3 वर्षीय जापानी लड़के की रिपोर्ट दी। उसमें नाभि हर्निया, आइरिस कोलोबोमा और विकासात्मक विलंब था, लेकिन ANK2 विलोपन के बावजूद ईसीजी सामान्य था। NEUROG2 की हैप्लोइन्सुफिशिएंसी को विकासात्मक विलंब का संभावित कारण माना गया8)।
ऑटोसोमल डॉमिनेंट वंशानुक्रम के कारण, उत्परिवर्तन वाले माता-पिता से संतान में स्थानांतरण की संभावना 50% है। पेनिट्रेंस और फेनोटाइप में परिवर्तनशीलता होती है, और एक ही उत्परिवर्तन के साथ लक्षणों की उपस्थिति या अनुपस्थिति और गंभीरता भिन्न हो सकती है1)10)। आनुवंशिक परीक्षण और आनुवंशिक परामर्श की सिफारिश की जाती है।
ARS का निदान द्विपक्षीय पूर्वकाल खंड विकृति के संयोजन पर आधारित है, जिसमें मुख्य रूप से कोण और आइरिस शामिल हैं। पोस्टीरियर एम्ब्रियोटॉक्सॉन कई मामलों में देखा जाता है, लेकिन निदान के लिए अनिवार्य नहीं है10)। स्लिट लैंप माइक्रोस्कोपी से पोस्टीरियर एम्ब्रियोटॉक्सॉन की पुष्टि न होने पर भी, गोनियोस्कोपी द्वारा कोण असामान्यताओं का मूल्यांकन किया जाता है। यदि प्रणालीगत असामान्यताएं मौजूद हैं, तो ARS सिंड्रोम के रूप में दंत चिकित्सा, कार्डियोलॉजी और न्यूरोलॉजी जैसे संबंधित विभागों में रेफर किया जाता है, और बाल चिकित्सा मामलों में बाल रोग विभाग के सहयोग से पूर्ण प्रणालीगत जांच की जाती है10,13)।
पोस्टीरियर एम्ब्रियोटॉक्सॉन अकेले ARS के लिए विशिष्ट निष्कर्ष नहीं है, इसलिए आइरिस और कोण निष्कर्षों, ग्लूकोमा, प्रणालीगत निष्कर्षों और पारिवारिक इतिहास के साथ मिलकर निर्णय लिया जाता है13)।
ग्लूकोमा उपचार दिशानिर्देश (5वां संस्करण) में बाल चिकित्सा ग्लूकोमा के वर्गीकरण में, ARS को जन्मजात नेत्र विकृति से संबंधित ग्लूकोमा के प्रतिनिधि उदाहरण के रूप में स्थान दिया गया है13)। जन्म से मौजूद नेत्र विकृति बाल चिकित्सा ग्लूकोमा के निदान मानदंडों को पूरा करने पर निदान किया जाता है।
ARS से विभेदित किए जाने वाले प्रमुख रोग नीचे दिए गए हैं।
| रोग | ARS से अंतर |
|---|---|
| ICE सिंड्रोम | एकतरफा, अधिग्रहित, महिला प्रधान |
| पीटर्स असामान्यता | कॉर्निया के केंद्रीय भाग में धुंधलापन, डेसीमेट झिल्ली का दोष |
| एनिरिडिया | कॉर्नियल पैन्नस, फोवियल हाइपोप्लासिया |
| पोस्टीरियर पॉलीमॉर्फस कॉर्नियल डिस्ट्रोफी | द्विपक्षीय, पारिवारिक, लिंग भेद नहीं |
ICE सिंड्रोम (प्रगतिशील आइरिस शोष, चैंडलर सिंड्रोम आदि) से ARS का विभेदन महत्वपूर्ण है, लेकिन ICE एकतरफा और अधिग्रहित होता है, जबकि ARS द्विपक्षीय और जन्मजात होता है, यह सबसे बड़ा विभेदक बिंदु है।
ARS का कोई कारणात्मक उपचार वर्तमान में मौजूद नहीं है, और ग्लूकोमा का प्रबंधन और प्रणालीगत जटिलताओं की निगरानी उपचार का केंद्र है। उपचार रणनीति प्रारंभिक-प्रकार के विकासात्मक ग्लूकोमा (प्राथमिक जन्मजात ग्लूकोमा: PCG) के अनुरूप है13)।
ग्लूकोमा लगभग 50-60% ARS मामलों में सह-अस्तित्व में होता है। औषधि उपचार सामान्य ग्लूकोमा के अनुसार किया जाता है, लेकिन यह अक्सर अप्रभावी होता है।
जलोत्पादन अवरोधक
बीटा-अवरोधक: बाल चिकित्सा ग्लूकोमा में उपयोग की जाने वाली दवाओं में से एक। आयु, प्रणालीगत स्थिति और मतभेदों को ध्यान में रखते हुए चयन किया जाता है13)।
कार्बोनिक एनहाइड्रेज़ अवरोधक (CAI) आई ड्रॉप: ब्रिन्ज़ोलामाइड आदि। बीटा-अवरोधकों के साथ संयोजन संभव है।
अल्फा2-एगोनिस्ट (ब्रिमोनिडाइन): 2 वर्ष से कम आयु में न्यूरोसाइकिएट्रिक लक्षणों (एपनिया, ब्रैडीकार्डिया, हाइपोटेंशन, मांसपेशी हाइपोटोनिया, केंद्रीय अवसाद) के कारण यह वर्जित है13)।
जल बहिर्वाह प्रवर्तक
प्रोस्टाग्लैंडीन संबंधी दवाएं: लैटानोप्रोस्ट, ट्रैवोप्रोस्ट आदि। बच्चों में प्रभाव वयस्कों की तुलना में कमजोर माना जाता है13)।
उदाहरण: 7 वर्षीय लड़के के मामले में ट्रैवोप्रोस्ट + ब्रिन्ज़ोलामाइड से दीर्घकालिक प्रबंधन5)। 77 वर्षीय पुरुष के मामले में लैटानोप्रोस्ट/टिमोलोल + ब्रिन्ज़ोलामाइड के बावजूद IOP 35 mmHg था और नियंत्रण कठिन था2)।
प्रोस्टेनॉइड FP रिसेप्टर एगोनिस्ट और बीटा-अवरोधकों के बीच प्रभाव में कोई अंतर नहीं होने की रिपोर्ट है13)।
शिशुओं में, शरीर के वजन और सतह क्षेत्र की तुलना में आई ड्रॉप की खुराक अपेक्षाकृत अधिक होती है, इसलिए जहां तक संभव हो, कम सांद्रता वाली दवाओं का उपयोग किया जाना चाहिए13)।
यदि दवा उपचार से अंतःनेत्र दबाव नियंत्रित नहीं होता है, तो शल्य चिकित्सा की जाती है10)13)।
GDD शल्य चिकित्सा के बाद जटिलताओं के रूप में, उथला पूर्वकाल कक्ष 13.6%, हाइपोटोनी 11.7%, कोरॉइडल इफ्यूजन 8.3%, और एंडोफ्थेलमाइटिस 1.7% बताया गया है14)।
Chakraborty et al. (2022) ने ARS से जुड़े रेटिना डिटेचमेंट (15 वर्षीय पुरुष) के एक मामले की रिपोर्ट की। माइक्रोस्फेरोफेकिया और लेंस सब्लक्सेशन के साथ, विट्रेक्टॉमी के बाद IOP 41 mmHg तक बढ़ गया और स्क्लेरल स्टैफिलोमा बन गया। डायोड सिलिअरी बॉडी फोटोकोएग्यूलेशन किया गया और अंततः IOP 18 mmHg प्राप्त हुआ7)।
ARS तक सीमित विश्वसनीय सफलता दर स्थापित नहीं है; परिणाम आयु, कोण असामान्यता, और पिछली सर्जरी के अनुसार भिन्न होते हैं। कोण सर्जरी की सफलता दर प्राथमिक जन्मजात ग्लूकोमा की तुलना में कम मानी जाती है 13)। ARS तक सीमित नहीं बाल चिकित्सा ग्लूकोमा के समग्र मेटा-विश्लेषण में, GDD की अनुमानित सफलता दर 12 महीने में 87% और 24 महीने में 77% बताई गई, लेकिन रोग समूहों और अध्ययन स्थितियों में विषमता है 14)। दुर्दम्य मामलों में कई बार सर्जरी की आवश्यकता हो सकती है।
ARS का मूल कारण न्यूरल क्रेस्ट कोशिकाओं के प्रवास और विभेदन में दोष है। पूर्वकाल कक्ष, पूर्वकाल खंड कोण, चेहरे की हड्डियां, दांत, हृदय संवहनी तंत्र, और नाभि के आसपास की त्वचा में न्यूरल क्रेस्ट कोशिकाओं के विकास में बाधा के कारण बहु-अंग विकृति उत्पन्न होती है।
भ्रूण के अंतिम चरण में, पूर्वकाल कक्ष को ढकने वाली अविभेदित एंडोथेलियल कोशिकाएं सामान्यतः आइरिस और कोण से गायब हो जाती हैं। ARS में यह गायब होने की प्रक्रिया बाधित होती है, जिससे अविभेदित एंडोथेलियल कोशिकाएं आइरिस पर बनी रहती हैं और रेशेदार बैंड बनाती हैं। कोण में, आइरिस का ऊंचा जुड़ाव होता है, जो ट्रैबेकुलर मेशवर्क को यांत्रिक रूप से ढक देता है।
हिस्टोलॉजिक रूप से, कॉर्निया की पिछली सतह से पूर्वकाल कक्ष, कोण, और आइरिस की सतह तक डेसिमेट झिल्ली जैसी झिल्ली के साथ एंडोथेलियल कोशिकाओं की एक असामान्य एकल परत फैली होती है। यूवियल एक्ट्रोपियन और प्यूपिलरी विचलन वाले क्वाड्रेंट में झिल्ली मौजूद होती है, जबकि विपरीत क्वाड्रेंट में आइरिस शोष देखा जाता है।
FOXC1 और PITX2 दोनों प्रतिलेखन कारक हैं, जो विशिष्ट DNA अनुक्रमों से जुड़कर अधोप्रवाही जीनों की अभिव्यक्ति को नियंत्रित करते हैं। ये दोनों पूर्वकाल खंड विकास में सहक्रियात्मक रूप से कार्य करते हैं और सामान्य अधोप्रवाही लक्ष्य जीनों को नियंत्रित करते हैं3)। FOXC1 का फोर्कहेड डोमेन (110 अमीनो एसिड का DNA-बाइंडिंग डोमेन) कार्यात्मक रूप से सबसे महत्वपूर्ण है2), और इस डोमेन में उत्परिवर्तन न्यूरोसाइकियाट्रिक लक्षणों से अधिक मजबूती से जुड़ा होने का सुझाव दिया गया है।
अंतर्नेत्र दबाव बढ़ने के तंत्र के रूप में निम्नलिखित दो बिंदु बताए गए हैं।
परितारिका कोलोबोमा की गंभीरता और कोण में परितारिका प्रक्रियाओं की मात्रा ग्लूकोमा की गंभीरता से आवश्यक रूप से संबंधित नहीं होती है। हालांकि, कोण में परितारिका सिनेशिया की गंभीरता अधिक होने पर ग्लूकोमा होने की संभावना बढ़ जाती है।
FOXC1 उत्परिवर्तन अन्य उत्परिवर्तनों की तुलना में जन्मजात ग्लूकोमा को अधिक बढ़ावा देता है1), और सिलिअरी बॉडी और उत्सर्जक कोण की रूपात्मक असामान्यताएं IOP वृद्धि में योगदान कर सकती हैं1)।
FOXC1 उत्परिवर्तन वाले चूहों में, कॉर्नियल स्ट्रोमा में कोलेजन फाइबर की कमी और संरचनात्मक असामान्यताएं तथा कॉर्नियल स्ट्रोमल कोशिकाओं की क्षति देखी गई है1)। इसके अलावा, FOXC1 कॉर्नियल नववाहिकीकरण के दमन कारक के रूप में कार्य करता है (VEGF की जैवउपलब्धता के नियंत्रण के माध्यम से)1), और FOXC1 उत्परिवर्तन के कारण यह दमन समाप्त होने पर कॉर्नियल नववाहिकीकरण होता है।
FOXC1 FOX परिवार के प्रतिलेखन कारक के रूप में मस्तिष्क के विकास में भी महत्वपूर्ण भूमिका निभाता है4)।
व्यवस्थित समीक्षा में, 63 रिपोर्टों में से 26 (41.3%) में श्वेत पदार्थ की असामान्यताएं वर्णित की गईं। हालांकि, 60 रिपोर्टें केस रिपोर्ट या केस सीरीज थीं, इसलिए इस अनुपात से रोगी-स्तर पर प्रसार का अनुमान नहीं लगाया जा सकता15)। FOXC1 उत्परिवर्तन मस्तिष्क की छोटी वाहिका रोग (CSVD), श्वेत पदार्थ हाइपरइंटेंसिटी, बढ़े हुए पेरिवास्कुलर स्पेस, माइक्रोहेमरेज और लैकुनर इन्फार्क्ट से संबंधित हो सकता है।
Ohkubo et al. (2025) ने एक 2 वर्षीय जापानी पुरुष शिशु (FOXC1 उत्परिवर्तन: c.240del, p.Y81Ifs21) में मस्तिष्क MRI द्वारा पेरिवेंट्रिकुलर श्वेत पदार्थ घाव, बढ़े हुए पेरिवास्कुलर स्थान, और वर्टेब्रोबैसिलर धमनी की टेढ़ी-मेढ़ी फैलाव की पुष्टि की। पिता को 18 वर्ष की आयु में मस्तिष्क रोधगलन का इतिहास था 4)।
FOXC1 उत्परिवर्तन वाले 95 मामलों की समीक्षा में 6.3% में न्यूरोसाइकियाट्रिक लक्षण (सीखने में कठिनाई, मिर्गी, बौद्धिक अक्षमता, ईर्ष्या भ्रम आदि) पाए गए, और फोर्कहेड डोमेन उत्परिवर्तन वाले 83.3% मामलों में न्यूरोसाइकियाट्रिक लक्षण दिखाई दिए 2)।
हाँ। FOXC1 उत्परिवर्तन वाले ARS में श्वेत पदार्थ असामान्यताओं की रिपोर्टें हैं। एक व्यवस्थित समीक्षा में 63 रिपोर्टों में से 26 में इसका उल्लेख किया गया, लेकिन रोगी-स्तर पर प्रसार का अनुमान नहीं लगाया जा सकता 15)। FOXC1 उत्परिवर्तन को मस्तिष्क की छोटी वाहिका रोग और स्ट्रोक के जोखिम से जोड़ा गया है, और लक्षणों और पारिवारिक इतिहास के आधार पर न्यूरोलॉजिकल मूल्यांकन पर विचार किया जाता है।
हाल के वर्षों में, अगली पीढ़ी अनुक्रमण और संपूर्ण जीनोम अनुक्रमण द्वारा कई नए उत्परिवर्तनों की रिपोर्ट की गई है।
Wowra et al. (2024) ने पोलिश तीन बहनों के ARS में FOXC1 एक्सॉन 1 के एक भाग और संपूर्ण 3’UTR सहित एक बड़े विलोपन (नया उत्परिवर्तन) की पहचान की। एक ही परिवार में भी फेनोटाइप काफी भिन्न था, और शुरू में इसे चैंडलर सिंड्रोम के रूप में गलत निदान किया गया था 1)।
Jiang et al. (2024) ने एक चीनी परिवार के ARS प्रकार 1 में PITX2 सहित 6.15 Mb के गुणसूत्र 4q25 विलोपन, 45.71 Mb के व्युत्क्रमण, और 14 bp के विलोपन के रूप में एक जटिल जीनोमिक पुनर्व्यवस्था की पहचान की। 11 वर्षीय लड़की में IOP 43.5/44.0 mmHg था 3)।
अन्य नए उत्परिवर्तन रिपोर्टों में FOXC1 p.Phe136Leu (फोर्कहेड डोमेन) 2), FOXC1 p.S82R (de novo उत्परिवर्तन) 5), और FOXC1 c.240del, p.Y81Ifs21 4) शामिल हैं।
Yoshino et al. (2024) ने 77 वर्षीय जापानी पुरुष के ARS प्रकार 3 के एक मामले की रिपोर्ट दी। 72 वर्ष की आयु से ईर्ष्या संबंधी भ्रम प्रकट हुए, और ल्यूकोएन्सेफैलोपैथी की पुष्टि हुई। FOXC1 उत्परिवर्तन वाले 95 मामलों की साहित्य समीक्षा में 6.3% (6/95 मामलों) में न्यूरोसाइकियाट्रिक लक्षण पाए गए, जिनमें से 83.3% (5/6 मामलों) में फोर्कहेड डोमेन उत्परिवर्तन था2)।
यह निष्कर्ष इंगित करता है कि FOXC1 उत्परिवर्तन का कार्यात्मक डोमेन न्यूरोसाइकियाट्रिक लक्षणों की अभिव्यक्ति में शामिल हो सकता है, और मानसिक स्वास्थ्य के दृष्टिकोण से दीर्घकालिक अनुवर्ती के महत्व का सुझाव देता है।
यह बताया गया है कि FOXC1 उत्परिवर्तन CSVD को प्रेरित कर सकता है और स्ट्रोक के जोखिम को बढ़ा सकता है4)। ARS रोगियों में न्यूरोवास्कुलर रोगों की रोकथाम और प्रारंभिक हस्तक्षेप का महत्व भविष्य के शोध विषयों के रूप में माना जाता है।
FOXC1 उत्परिवर्तन के कारण कॉर्निया के “स्क्लेरलाइज़ेशन” की रोगजनन समझ में प्रगति हो रही है1)। कॉर्नियल अपारदर्शिता के आणविक तंत्र की समझ से जीन थेरेपी, एंटी-फाइब्रोटिक दवाओं और बायोमटेरियल का उपयोग करके नए उपचारों के विकास की उम्मीद है1)।