跳转到内容
青光眼

阿克森费尔德-里格综合征

Axenfeld-Rieger综合征(ARS)是一种结合前段发育异常和全身异常的先天性疾病群。根本病因被认为是神经嵴细胞迁移和分化异常。在胚胎晚期,覆盖前房的未分化内皮细胞从虹膜和前房角正常消失的过程受到干扰,其残留导致条索形成和虹膜高位附着。

历史背景:1920年,Axenfeld描述了后胚胎环(Schwalbe线前移和增厚)和虹膜突起。1934-1935年,Rieger补充报告了虹膜发育不全、瞳孔偏位和多瞳症。目前按以下三个阶段分类:

  • Axenfeld异常:增厚并向前突出的Schwalbe线(后胚胎环)与周边虹膜呈条索状粘连
  • Rieger异常:进一步出现虹膜实质发育不全,表现为瞳孔偏位、葡萄膜外翻和假性多瞳
  • Rieger综合征(ARS):伴有牙齿异常、面部骨骼异常等全身异常

这些统称为Axenfeld-Rieger综合征。50-60%并发青光眼,呈常染色体显性遗传,通常为双眼性。白内障和晶状体位置异常的合并率也很高。

流行病学方面,患病率曾被认为约为1/200,000,但近期报告估计为1/50,000至1/100,0002)4)。无性别差异,多在婴幼儿期被诊断。

遗传分型如下所示。

ARS 1型

致病基因:PITX2(4q25)

主要异常:眼前节异常、牙齿异常、脐周多余皮肤/脐疝、颅面异常、心血管异常

ARS 2型

致病基因:13q14(未确定)

主要异常:眼前节异常、青光眼。全身异常较1型和3型少

ARS 3型

致病基因:FOXC1(6p25)

主要异常:眼前节异常、青光眼、感音神经性耳聋、房间隔缺损、肾脏异常、白质病变

FOXC1和PITX2的突变占ARS的40%至70%5)。然而,60%的ARS患者致病基因尚未明确4),遗传异质性较大。

一项针对506例儿童及青少年发病青光眼的大规模注册研究分析显示,总体分子诊断率为24.7%(125/506例)11)。56.5%的诊断率仅限于与非获得性眼部异常相关的青光眼亚组11)。在获得基因诊断的病例中,CYP1B1(23.2%)、MYOC(19.2%)、FOXC1(16.8%)较为常见,基因构成因研究人群而异11)。

Q ARS 1型、2型、3型如何区分?
A

根据致病基因区分。1型由PITX2(4q25)突变引起,伴有牙齿、脐部及面部骨骼异常。3型由FOXC1(6p25)突变引起,伴有耳聋、心脏缺损、肾脏异常及神经系统异常。2型定位于13q14,但致病基因未确定,主要表现为眼前节异常和青光眼。鉴定出致病性变异有助于遗传学确诊和分型,但阴性结果不能排除ARS10)。

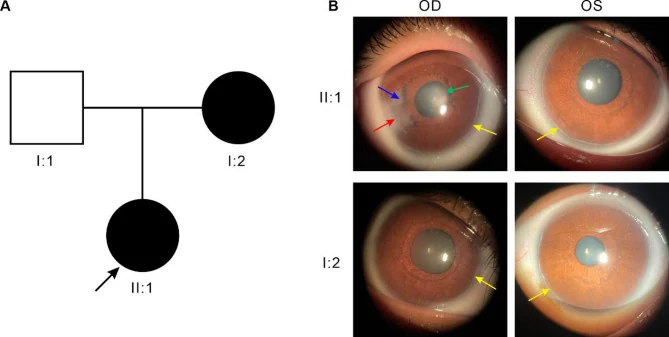
ARS家系的家系图(A)和患者(OD/OS)眼前段照片(B)。黄色箭头:后部胚胎环(全周性),蓝色箭头:虹膜角膜粘连、虹膜萎缩、裂孔形成,红色箭头:角膜白斑,绿色箭头:虹膜晶状体囊粘连
Gong X, Lei X, Li Z, et al. Identification and functional study of a novel FOXC1 missense mutation in a Chinese family with Axenfeld-Rieger syndrome. Sci Rep. 2025;15(1):19957. Figure 1. PMID: 40481210; PMCID: PMC12144153; DOI: 10.1038/s41598-025-04872-x. License: CC BY 4.0. https://creativecommons.org/licenses/by/4.0/
Panel A为ARS家系的家系图,Panel B为双眼(OD/OS)眼前段照片。黄色箭头表示分布于角膜缘全周的后部胚胎环,蓝色箭头表示虹膜角膜粘连及虹膜萎缩、裂孔形成。
  • 畏光(眩光):因虹膜异常、假性多瞳症导致光线异常进入。可能随年龄增长而加重。
  • 视力下降:青光眼进展时显著。
  • 可能无症状:婴幼儿期无法自觉或表达症状,常在体检或偶然中发现。

眼部所见的主要项目如下所示。

眼部所见特征
后部胚胎环Schwalbe线前移、增厚
虹膜突起细丝状至宽带状
瞳孔偏位向胚胎环相反方向偏位
假性多瞳虹膜实质穿孔样外观
葡萄膜外翻虹膜色素上皮翻转

后部胚胎环是Schwalbe线处残留未分化细胞,位于角膜缘内侧0.5~2.0 mm,沿角膜缘呈线状分布。通常非全周性,多局限于部分区域。突出的Schwalbe线与虹膜粘连则称为Axenfeld异常,若伴有虹膜实质萎缩则称为Rieger异常。

角膜通常透明,内皮结构正常,但残留组织的物理接触可继发角膜混浊。角膜混浊多局限于周边部,一般不影响视力。但FOXC1突变患者的角膜混浊和角膜新生血管更为显著,与PITX2突变相比,角膜异常程度更重,青光眼发生率也更高1)。

房角所见包括虹膜高位附着、条索状葡萄膜残留、Schwalbe线增厚(后部胚胎环)。也有合并小球形晶状体或晶状体半脱位的报道7)。

青光眼合并率为50%~60%。部分病例在婴儿期即出现眼压升高,但多数在儿童期至青年期发病。也有以进行性视力下降为线索而确诊的病例,因此不可忽视前节表现和青光眼性改变6)。

Li等(2021)报告的7岁男童(ARS 3型,de novo FOXC1突变)表现为角膜直径14 mm,眼轴长27.16/26.56 mm,杯盘比0.9,眼压33/20 mmHg。出生后36天起需行双眼抗青光眼手术5)。

全身表现如下。

  • 颅面发育不良:眼眶间距增宽、内眦间距延长、上颌发育不良(鞍鼻)、鼻梁宽平、上唇薄、下唇突出3)
  • 牙齿异常:小牙症、少牙症、缺牙症、易龋的牙釉质1)
  • 脐部多余皮肤及脐疝:脐周皮肤过多为其特征8)
  • 心血管异常:房间隔缺损、心脏瓣膜异常5)2)
  • 感音神经性耳聋:尤其见于FOXC1突变(3型)2)4)
  • 垂体异常·生长激素缺乏症
  • 白内障·晶状体位置异常
Q ARS合并青光眼的概率是多少?
A

ARS中约50~60%合并青光眼。多在儿童期至青年期发病,但也有在婴幼儿期即出现眼压升高的病例。需要定期测量眼压和评估视神经,详情请参阅“标准治疗方法”一节。

ARS主要呈常染色体显性遗传,但外显率和临床表现存在变异10)。即使同一家系内携带相同基因突变,临床表现也可能存在显著个体差异(variable expressivity)1)。

  • PITX2(4q25):1型的致病基因。参与眼、牙、腹壁器官发育的配对样同源结构域转录因子3)。PITX2突变者中较多被识别为ARS,且比FOXC1突变者青光眼发病更晚9)。
  • FOXC1(6p25):3型的致病基因。叉头框转录因子,参与眼、心、肾、脑的发育5)2)。曾作为FKHL7被报道12),已报道80种以上突变5)。FOXC1突变者比PITX2突变者更易在年轻时发生青光眼,有时在婴幼儿期即作为先天性青光眼被发现9)。
  • PAX6(11p13):已知与无虹膜症相关。
  • FOXO1A(13q14):2型候选基因。
  • CYP1B1:有报道称其突变与ARS病例相关。

大规模队列研究显示,FOXC1和PITX2突变与从儿童期到成人期的广泛青光眼谱系相关9)。临床初诊为PCG(原发性先天性青光眼)的病例有时会通过基因检测重新分类,在婴幼儿前节表现不明确时,基因检测有助于准确诊断疾病类型。

在PITX2基因周围存在微缺失的病例中,NEUROG2、UGT8、NDST4的缺失重叠可能导致发育迟滞和智力障碍8)3)。

Kawanami等人(2023年)报告了一名3岁日本男童,其在4q25处有2.5Mb的微缺失(包含PITX2、NEUROG2、ANK2)。该患儿表现为脐疝、虹膜缺损和发育迟缓,尽管存在ANK2缺失,但心电图正常。NEUROG2的单倍体不足被认为是发育迟滞的候选原因8)。

Q 如果父母患有ARS,遗传给子女的概率是多少?
A

由于是常染色体显性遗传,从携带突变的父母遗传的概率为50%。外显率和表型存在变异,即使同一突变,症状的有无和严重程度也可能不同1)10)。建议进行基因检测和遗传咨询。

ARS的诊断基于双眼房角和虹膜等眼前段发育异常的组合。后胚胎环(posterior embryotoxon)见于许多病例,但并非诊断必需10)。即使裂隙灯显微镜未能确认后胚胎环,也可通过房角镜检查评估房角异常。若发现全身异常,则作为ARS综合征转诊至牙科、心血管内科、神经内科等相关科室,对于儿童病例则与儿科合作进行全身精查10,13)。

后胚胎环单独并非ARS的特异性表现,需结合虹膜、房角表现、青光眼、全身表现和家族史综合判断13)。

在青光眼诊疗指南(第5版)的小儿青光眼分类体系中,ARS被列为与先天性眼发育异常相关的青光眼的代表性例子13)。当出生时即存在的眼发育异常满足小儿青光眼诊断标准时,即可诊断。

  • **下一代测序(NGS)**的基因面板检测被使用5)
  • **全基因组测序(WGS)**可检测大片段缺失和复杂重排3)
  • 非典型病例或与Chandler综合征鉴别时,基因检测很重要1)
  • 携带FOXC1突变的婴儿有时初诊为原发性先天性青光眼(PCG)9),基因检测可明确疾病亚型

需要与ARS鉴别的主要疾病如下。

疾病与ARS的区别
ICE综合征单眼性、后天性、女性多见
Peters异常角膜中央混浊、Descemet膜缺损
无虹膜症角膜血管翳、中心凹发育不良
后部多形性角膜营养不良双眼性、家族性、无性别差异

ICE综合征(进行性虹膜萎缩症、Chandler综合征等)与ARS的鉴别很重要,但ICE为单眼性、后天性,而ARS为双眼性、先天性,这是最大的鉴别点。

目前尚无针对ARS本身的根治性治疗,治疗核心是青光眼的管理和全身并发症的监测。治疗方案参照早发型发育性青光眼(原发性先天性青光眼:PCG)13)。

约50-60%的ARS病例合并青光眼。药物治疗参照一般青光眼进行,但常无效。

房水生成抑制剂

β受体阻滞剂:用于小儿青光眼的药物之一。需考虑年龄、全身状况和禁忌症后选择13)。

碳酸酐酶抑制剂(CAI)滴眼液:如布林佐胺等。可与β受体阻滞剂联用。

α2受体激动剂(溴莫尼定):2岁以下儿童因可能引起精神神经症状(呼吸暂停、心动过缓、低血压、肌张力低下、中枢抑制)而禁忌使用13)。

房水流出促进剂

前列腺素相关药物:如拉坦前列素、曲伏前列素等。在小儿中效果较成人弱13)。

实例:7岁男童病例使用曲伏前列素+布林佐胺长期管理5)。77岁男性病例使用拉坦前列素、噻吗洛尔+布林佐胺后眼压仍达35mmHg,控制困难2)。

有报告称前列腺素FP受体激动剂与β受体阻滞剂在效果上无差异13)。

在婴幼儿中,由于相对于体重和体表面积,滴眼液的给药量相对较多,因此应尽可能从低浓度药物开始使用13)。

当药物治疗无法控制眼压时,进行手术10)13)。

  • 房角手术(房角切开术/小梁切开术):如果房角开放且周边虹膜前粘连(PAS)覆盖小梁网的范围不广,则作为首选。选择虹膜前粘连较少的部位进行切开可提高成功率。但成功率低于PCG13)。
  • 小梁切除术(联合丝裂霉素C):在房角手术等无法控制眼压的病例中考虑。在儿童中,需考虑术后瘢痕化和长期并发症,个体化判断术式和随访方案10)13)。
  • 房水引流装置(GDD):在房角手术无效时,有时可作为首选13)。针对儿童青光眼的荟萃分析显示,12个月成功率为87%,24个月为77%,48个月为54%14)。术后平均眼压12个月时为16.5mmHg,24个月时为17.6mmHg14)。
  • 睫状体破坏术:难治病例的最后手段。成功率低,再治疗必要性和并发症率均高。
  • 微脉冲睫状体光凝术:有报告称在PITX2缺失的ARS患儿中获得眼压控制3)。

GDD术后并发症包括:前房变浅13.6%、低眼压11.7%、脉络膜渗出8.3%、眼内炎1.7%14)。

Chakraborty等人(2022)报告了1例ARS合并视网膜脱离(15岁男孩)。伴有小球形晶状体和晶状体半脱位,玻璃体手术后眼压升至41mmHg并形成巩膜葡萄肿。行二极管睫状体光凝术,最终眼压降至18mmHg7)。

  • 屈光矫正:可能存在高度角膜散光和远视,通过眼镜等进行屈光矫正。角膜混浊通常局限于周边部,不影响视力。
  • 着色隐形眼镜:有助于减轻虹膜萎缩和多瞳症引起的畏光
  • 弱视的预防:从儿童期开始需要定期眼科管理
  • 角膜移植(PKP):对于FOXC1突变导致的高度角膜混浊,为改善视力而施行1)
  • 多学科监测:需要青光眼、听力、心脏、内分泌、牙科及颅面专科的随访5)
Q ARS合并青光眼的手术成功率如何?
A

目前尚无针对ARS的可靠成功率数据,成功率因年龄、房角发育异常及既往手术史而异。房角手术的成功率被认为低于原发性先天性青光眼13)。一项针对非ARS小儿青光眼(总体)的荟萃分析报告,青光眼引流阀(GDD)的估计成功率为12个月87%、24个月77%,但不同疾病组和研究条件存在异质性14)。难治性病例可能需要多次手术。

ARS的根本病因是神经嵴细胞迁移和分化缺陷。神经嵴细胞在眼前房、前房角、面骨、牙齿、心血管系统及脐周皮肤发育受阻,导致多器官形成不全。

在胚胎晚期,正常情况下覆盖前房的未分化内皮细胞应从虹膜和房角消失。在ARS中,这一消失过程受阻,未分化内皮细胞残留在虹膜上,形成条索状物。房角处出现虹膜高位附着,机械性覆盖小梁网。

组织学上,角膜后表面至前房、房角及虹膜表面可见异常延伸的单层内皮样细胞,伴有Descemet膜样膜。在伴有葡萄膜外翻和瞳孔偏位的象限存在该膜,而对侧象限则可见虹膜萎缩。

FOXC1和PITX2都是转录因子,它们结合特定的DNA序列并调节下游基因的表达。两者在前眼发育中协同作用,调节共同的下游靶基因3)。FOXC1的叉头结构域(110个氨基酸的DNA结合结构域)在功能上最为重要2),该结构域的突变被认为与神经精神症状有更强的关联。

眼压升高的机制有以下两种。

  • 虹膜前粘连导致的机械性阻塞:虹膜高位附着机械性地覆盖小梁网。虹膜附着位置越高的眼睛越容易伴有青光眼。
  • 房角发育不全:包括Schlemm管和小梁网在内的房水流出通道发育不全。旁Schlemm管结缔组织增厚,在Schlemm管下方大量存在,占据小梁网的细胞间隙,从而阻碍房水流出。

虹膜缺损的程度和房角虹膜突起的数量不一定与青光眼严重程度相关。但房角虹膜粘连程度高时容易发生青光眼。

与其他突变相比,FOXC1突变更易促进先天性青光眼1),睫状体和排出房角的形态异常可能与眼压升高有关1)。

在FOXC1突变小鼠中,观察到角膜基质胶原纤维减少、结构异常以及角膜基质细胞损伤1)。此外,FOXC1作为角膜血管生成的抑制因子(通过调节VEGF的生物利用度)1),FOXC1突变导致这种抑制丧失时,会发生角膜血管生成。

FOXC1作为FOX家族转录因子,在大脑发育中也发挥重要作用4)。

在系统综述中,63篇报告中有26篇(41.3%)描述了白质异常。但其中60篇为病例报告或病例系列,因此无法根据这一比例估计患者水平的患病率15)。FOXC1突变可能与脑小血管病、白质高信号、扩大的血管周围间隙、微出血和腔隙性梗死相关。

Ohkubo等人(2025)报告了一名2岁日本男童(FOXC1突变:c.240del, p.Y81Ifs21),脑MRI显示脑室周围白质病变、血管周围间隙扩大及椎基底动脉迂曲扩张。其父亲有18岁时脑梗死病史4)。

对95例FOXC1突变患者的综述中,6.3%出现神经精神症状(学习困难、癫痫、智力障碍、嫉妒妄想等),其中携带叉头结构域突变的病例中83.3%出现神经精神症状2)。

Q ARS会导致脑部异常吗?
A

是的。携带FOXC1突变的ARS患者中,有报告伴有白质异常。系统综述中,63篇报告中有26篇提及,但无法估计患者层面的患病率15)。FOXC1突变可能与脑小血管病和卒中风险相关,可根据症状和家族史考虑神经学评估。


7. 最新研究与未来展望(研究阶段报告)

Section titled “7. 最新研究与未来展望(研究阶段报告)”

近年来,通过二代测序和全基因组测序已报告了许多新发突变。

Wowra等人(2024)在波兰三姐妹的ARS中鉴定出包含FOXC1外显子1部分和整个3’UTR的大片段缺失(新发突变)。同一家系中表型差异显著,最初被误诊为Chandler综合征1)。

Jiang等人(2024)在一个中国家庭的ARS 1型中鉴定出包含PITX2的6.15 Mb染色体4q25缺失、45.71 Mb倒位和14 bp缺失的复杂基因组重排。一名11岁女童眼压达43.5/44.0 mmHg3)。

其他新发突变报告包括FOXC1 p.Phe136Leu(叉头结构域)2)、FOXC1 p.S82R(de novo突变)5)、FOXC1 c.240del, p.Y81Ifs214)。

Yoshino等人(2024年)报告了一例77岁日本男性ARS3型病例。从72岁开始出现嫉妒妄想,并确认存在白质脑病。对95例FOXC1突变病例的文献综述显示,6.3%(6/95例)出现神经精神症状,其中83.3%(5/6例)具有叉头盒结构域突变2)。

这一发现表明FOXC1突变的功能域可能参与神经精神症状的发生,提示从心理健康角度进行长期随访的重要性。

有研究指出FOXC1突变可能诱导CSVD并增加脑卒中风险4)。ARS患者神经血管疾病的预防和早期干预的重要性是未来的研究课题。

FOXC1突变导致角膜“巩膜化”的病理机制研究正在推进1)。对角膜混浊分子机制的理解有望推动基因治疗、抗纤维化药物及生物材料新疗法的开发1)。


  1. Wowra B, Wysocka-Kosmulska M, Stanienda-Sokół K, et al. Diagnostic Challenges of Axenfeld-Rieger Syndrome and a Novel FOXC1 Gene Mutation in a Polish Family. J Clin Med. 2024;13(19):5761. doi:10.3390/jcm13195761.
  2. Yoshino Y, Iga JI, Ueno SI.. A Novel Mutation of FOXC1 (P136L) in an Axenfeld-Rieger Syndrome Patient With a Systematized Delusion of Jealousy: A Case Report and Literature Review. Mol Genet Genomic Med. 2024;12(11):e70008. doi:10.1002/mgg3.70008. PMID:39520097; PMCID:PMC11549375.
  3. Jiang Z, Zhang Y, Wang L, Yang H, Yu L. Complex genomic rearrangement with deletion of PITX2 in a Chinese family with Axenfeld-Rieger syndrome: A case report and literature review. Molecular vision. 2024;30:466-476. PMID:39959165; PMCID:PMC11829790.
  4. Ohkubo Y, Hayashi T, Ida K, Nakano E, Hamada A, Higashida T, et al. A case of Axenfeld-Rieger syndrome with neuroradiological abnormalities. Radiology case reports. 2025;20(10):5078-5080. doi:10.1016/j.radcr.2025.06.072. PMID:40741157; PMCID:PMC12310057.
  5. Li K, Tang M, Xu M, Yu Y. A novel missense mutation of FOXC1 in an Axenfeld-Rieger syndrome patient with a congenital atrial septal defect and sublingual cyst: a case report and literature review. BMC Med Genomics. 2021;14:255. doi:10.1186/s12920-021-01103-w.
  6. Khan TA, Zahid MA, Akram A, Rauf A. Progressive Vision Loss in a Patient With Axenfeld-Rieger Syndrome. Cureus. 2022;14(5):e25128. doi:10.7759/cureus.25128.
  7. Chakraborty D, Basak SK, Saha A, Mondal S, Mitra A. A case of Axenfeld-Rieger syndrome with retinal detachment. Indian journal of ophthalmology. 2022;70(7):2650-2652. doi:10.4103/ijo.IJO_2737_21. PMID:35791188; PMCID:PMC9426138.
  8. Kawanami Y, Horinouchi T, Morisada N, Kato T, Nozu K. 4q25 Microdeletion with Axenfeld-Rieger Syndrome and Developmental Delay. Case reports in genetics. 2023;2023:4592114. doi:10.1155/2023/4592114. PMID:36816813; PMCID:PMC9935865.
  9. Souzeau E, Siggs OM, Zhou T, Galanopoulos A, Hodson T, Taranath D, et al. Glaucoma spectrum and age-related prevalence of individuals with FOXC1 and PITX2 variants. European journal of human genetics : EJHG. 2017;25(7):839-847. doi:10.1038/ejhg.2017.59. PMID:28513611; PMCID:PMC5520071.
  10. Michels K, Bohnsack BL. Ophthalmological Manifestations of Axenfeld-Rieger Syndrome: Current Perspectives. Clin Ophthalmol. 2023;17:819-828. doi:10.2147/OPTH.S379853. PMID:36926528; PMCID:PMC10013571.
  11. Knight LSW, Ruddle JB, Taranath DA, et al. Childhood and Early Onset Glaucoma Classification and Genetic Profile in a Large Australasian Disease Registry. Ophthalmology. 2021;128(11):1549-1560. doi:10.1016/j.ophtha.2021.04.016. PMID:33892047.
  12. Mirzayans F, Gould DB, Héon E, Billingsley GD, Cheung JC, Mears AJ, et al. Axenfeld-Rieger syndrome resulting from mutation of the FKHL7 gene on chromosome 6p25. European journal of human genetics : EJHG. 2000;8(1):71-4. doi:10.1038/sj.ejhg.5200354. PMID:10713890.
  13. 日本緑内障学会緑内障診療ガイドライン改訂委員会. 緑内障診療ガイドライン(第5版). 日眼会誌. 2022;126(2):85-177.
  14. Stallworth JY, O’Brien KS, Han Y, Oatts JT. Efficacy of Ahmed and Baerveldt glaucoma drainage device implantation in the pediatric population: A systematic review and meta-analysis. Surv Ophthalmol. 2023;68(4):578-590. doi:10.1016/j.survophthal.2023.01.010. PMID:36740196; PMCID:PMC10293048.
  15. Muzyka L, Winterhalter E, LoPresti MA, Scoville J, Bohnsack BL, Lam SK. Axenfeld-Rieger syndrome: A systematic review examining genetic, neurological, and neurovascular associations to inform screening. Heliyon. 2023;9(7):e18225. doi:10.1016/j.heliyon.2023.e18225. PMID:37539177; PMCID:PMC10395477.

复制全文后,可以粘贴到你常用的 AI 助手中提问。