
ARS tipo 1
Gene causador: PITX2 (4q25)
Principais anormalidades: anomalias do segmento anterior do olho, anomalias dentárias, excesso de pele periumbilical/hérnia umbilical, anomalias craniofaciais, anomalias cardiovasculares

A síndrome de Axenfeld-Rieger (ARS) é um grupo de doenças congênitas que combinam anomalias do segmento anterior do olho com anormalidades sistêmicas. A causa fundamental é uma anormalidade na migração e diferenciação das células da crista neural. No final da gestação, o processo normal de desaparecimento das células endoteliais indiferenciadas que revestem a câmara anterior, a partir da íris e do ângulo, é prejudicado, e seu remanescente leva à formação de bandas e à inserção alta da íris.
Histórico: Em 1920, Axenfeld descreveu o embriotoxon posterior (deslocamento anterior e espessamento da linha de Schwalbe) e processos irianos. Em 1934-1935, Rieger relatou adicionalmente hipoplasia da íris, deslocamento pupilar e policoria. Atualmente, é classificado em três estágios:
Esses são coletivamente chamados de síndrome de Axenfeld-Rieger. Glaucoma ocorre em 50-60% dos casos, com herança autossômica dominante e geralmente bilateral. Há alta frequência de associação com catarata e ectopia lentis.
Epidemiologia: a prevalência foi considerada de aproximadamente 1/200.000, mas estimativas recentes sugerem 1/50.000 a 1/100.0002)4). Não há diferença entre sexos e o diagnóstico é frequentemente feito na primeira infância.
Classificação genética é a seguinte:
ARS tipo 1
Gene causador: PITX2 (4q25)
Principais anormalidades: anomalias do segmento anterior do olho, anomalias dentárias, excesso de pele periumbilical/hérnia umbilical, anomalias craniofaciais, anomalias cardiovasculares
ARS tipo 2
Gene causador: 13q14 (não confirmado)
Principais anormalidades: anomalias do segmento anterior do olho, glaucoma. As anomalias sistêmicas são menos frequentes que nos tipos 1 e 3
ARS tipo 3
Gene causador: FOXC1 (6p25)
Principais anormalidades: anomalias do segmento anterior do olho, glaucoma, perda auditiva neurossensorial, defeito do septo atrial, anomalias renais, lesões da substância branca
Mutações em FOXC1 e PITX2 representam 40-70% dos casos de ARS5). No entanto, em 60% dos casos de ARS o gene causador ainda não foi identificado4), indicando grande diversidade genética.
Em uma análise de grande registro de 506 casos de glaucoma de início na infância/juventude, a taxa geral de diagnóstico molecular foi de 24,7% (125/506 casos)11). A taxa de 56,5% foi restrita ao subgrupo de glaucoma associado a anomalias oculares não adquiridas11). Entre os casos com diagnóstico genético, os genes mais frequentes foram CYP1B1 (23,2%), MYOC (19,2%) e FOXC1 (16,8%), variando conforme a população estudada11).
São diferenciados pelo gene causador. O tipo 1 é causado por mutações em PITX2 (4q25) e apresenta anomalias dentárias, umbilicais e dos ossos faciais. O tipo 3 é causado por mutações em FOXC1 (6p25) e apresenta perda auditiva, defeitos cardíacos, anomalias renais e neurológicas. O tipo 2 está localizado em 13q14, mas o gene causador não foi confirmado, sendo caracterizado principalmente por anomalias do segmento anterior e glaucoma. A identificação de variantes patogênicas auxilia na confirmação genética e classificação do subtipo, mas um resultado negativo não exclui ARS10).
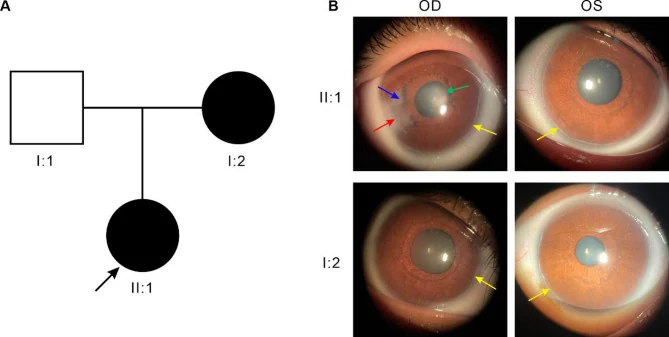
Os principais achados oculares estão listados abaixo.
| Achado ocular | Característica |
|---|---|
| Anel embrionário posterior | Deslocamento anterior e espessamento da linha de Schwalbe |
| Processos da íris | Filiformes a largos em faixa |
| Desvio pupilar | Desvio na direção oposta ao anel embrionário posterior |
| Pseudopolicroia | Aspecto de perfuração do estroma da íris |
| Eversão uveal | Eversão do epitélio pigmentar da íris |
Anel embrionário posterior é um resquício de células indiferenciadas na linha de Schwalbe, observado como uma linha ao longo do limbo, 0,5 a 2,0 mm centralmente a ele. Frequentemente é parcial, não circunferencial. Se a linha de Schwalbe proeminente aderir à íris, é chamado de anomalia de Axenfeld; se houver também atrofia do estroma da íris, é chamado de anomalia de Rieger.
Córnea geralmente é transparente com endotélio normal, mas o contato físico com tecido residual pode causar opacidade corneana secundária. A opacidade geralmente é limitada à periferia e não afeta diretamente a visão. No entanto, em mutações FOXC1, a opacidade corneana e a neovascularização são mais pronunciadas, com maior gravidade das anormalidades corneanas e maior frequência de glaucoma em comparação com mutações PITX21).
Achados angulares incluem inserção alta da íris, resquícios uveais em cordão e espessamento da linha de Schwalbe (anel embrionário posterior). Também foram relatados casos com microesferofacia e subluxação do cristalino7).
Glaucoma ocorre em 50 a 60% dos casos. Pode haver aumento da pressão intraocular desde a infância, mas a maioria se manifesta na infância ou juventude. Alguns casos são diagnosticados após declínio progressivo da visão; é importante não ignorar os achados do segmento anterior e as alterações glaucomatosas6).
Li et al. (2021) relataram um menino de 7 anos (ARS tipo 3, mutação de novo FOXC1) com diâmetro corneano de 14 mm, comprimento axial de 27,16/26,56 mm, relação C/D de 0,9 e PIO de 33/20 mmHg. Foi necessária cirurgia antiglaucomatosa bilateral a partir do 36º dia de vida5).
Achados sistêmicos são os seguintes:
Cerca de 50 a 60% dos pacientes com ARS apresentam glaucoma. Geralmente se manifesta da infância ao início da idade adulta, mas também há casos de aumento da pressão intraocular desde a primeira infância. São necessárias medições regulares da pressão intraocular e avaliação do nervo óptico; para mais detalhes, consulte a seção “Tratamento padrão”.
A ARS é principalmente hereditária autossômica dominante, mas há variação na penetrância e no quadro clínico10). Mesmo dentro da mesma família, indivíduos com a mesma mutação genética podem apresentar grande variabilidade clínica (expressividade variável)1).
Em estudos de coorte em larga escala, mutações em FOXC1 e PITX2 foram associadas a um amplo espectro de glaucoma, desde a infância até a idade adulta9). Casos inicialmente diagnosticados como PCG (glaucoma congênito primário) podem ser reclassificados por teste genético, e o teste genético contribui para o diagnóstico preciso do tipo da doença quando os achados do segmento anterior em lactentes são sutis.
Em casos com microdeleção ao redor do gene PITX2, a sobreposição das deleções de NEUROG2, UGT8 e NDST4 pode resultar em atraso no desenvolvimento e deficiência intelectual8)3).
Kawanami et al. (2023) relataram um menino japonês de 3 anos com microdeleção de 2,5 Mb em 4q25 (incluindo PITX2, NEUROG2 e ANK2). Ele apresentava hérnia umbilical, coloboma de íris e atraso no desenvolvimento, mas o eletrocardiograma era normal apesar da deleção de ANK2. A haploinsuficiência de NEUROG2 foi considerada uma causa candidata para o atraso no desenvolvimento8).
Devido à herança autossômica dominante, a probabilidade de transmissão de um pai com a mutação é de 50%. A penetrância e a expressividade são variáveis, e a mesma mutação pode resultar em presença ou ausência de sintomas e gravidade variável1)10). Recomenda-se a realização de teste genético e aconselhamento genético.
O diagnóstico da ARS baseia-se na combinação de anomalias de desenvolvimento do segmento anterior, principalmente do ângulo e da íris, em ambos os olhos. O embriotoxon posterior (posterior embryotoxon) está presente em muitos casos, mas não é obrigatório para o diagnóstico10). Em casos onde o embriotoxon posterior não é identificado na lâmpada de fenda, a gonioscopia é usada para avaliar as anomalias do ângulo. Se houver anomalias sistêmicas, encaminha-se como síndrome ARS para especialidades relevantes, como odontologia, cardiologia e neurologia, e, em casos pediátricos, realiza-se uma avaliação sistêmica detalhada em cooperação com a pediatria10,13).
O embriotoxon posterior isoladamente não é um achado específico da ARS; portanto, a decisão deve considerar os achados da íris e do ângulo, glaucoma, achados sistêmicos e histórico familiar13).
Na classificação do glaucoma infantil da Diretriz de Glaucoma (5ª edição), a ARS é classificada como um exemplo representativo de glaucoma associado a anomalias oculares congênitas13). O diagnóstico é feito quando as anomalias oculares presentes ao nascimento preenchem os critérios diagnósticos de glaucoma infantil.
As principais doenças que devem ser diferenciadas da ARS são apresentadas a seguir.
| Doença | Diferença da ARS |
|---|---|
| Síndrome ICE | Unilateral, adquirida, predominância feminina |
| Anomalia de Peters | Opacidade central da córnea, ausência da membrana de Descemet |
| Aniridia | Pannus corneano, hipoplasia foveal |
| Distrofia polimorfa posterior da córnea | Bilateral, familiar, sem diferença de sexo |
A síndrome ICE (atrofia progressiva da íris, síndrome de Chandler, etc.) é importante para o diagnóstico diferencial com ARS, mas o principal ponto de diferenciação é que a ICE é unilateral e adquirida, enquanto a ARS é bilateral e congênita.
Atualmente, não existe tratamento curativo para a ARS em si, e o manejo do glaucoma e a vigilância de complicações sistêmicas são o centro do tratamento. A estratégia terapêutica segue a do glaucoma congênito primário (PCG) de início precoce13).
O glaucoma complica cerca de 50-60% dos casos de ARS. O tratamento medicamentoso segue o do glaucoma geral, mas é frequentemente ineficaz.
Supressores da produção de humor aquoso
Betabloqueadores: um dos medicamentos usados no glaucoma pediátrico. A escolha leva em consideração idade, condição geral e contraindicações13).
Inibidores da anidrase carbônica (CAI) tópicos: como brinzolamida. Podem ser usados em combinação com betabloqueadores.
Agonistas α2 (brimonidina): contraindicados em menores de 2 anos devido a efeitos neuropsiquiátricos (apneia, bradicardia, hipotensão, hipotonia muscular, depressão do SNC)13).
Promotores do escoamento do humor aquoso
Análogos de prostaglandinas: latanoprosta, travoprosta, etc. A eficácia em crianças é considerada mais fraca do que em adultos13).
Exemplo: em um menino de 7 anos, o manejo de longo prazo foi feito com travoprosta + brinzolamida5). Em um homem de 77 anos, mesmo com latanoprosta/timolol + brinzolamida, a PIO permaneceu em 35 mmHg, de difícil controle2).
Há relatos de que não há diferença na eficácia entre agonistas do receptor FP de prostanoides e betabloqueadores13).
Em lactentes e crianças pequenas, a dose do colírio em relação ao peso corporal e à área de superfície corporal é relativamente maior, portanto, deve-se usar a concentração mais baixa possível do medicamento13).
Quando o controle da pressão intraocular não é alcançado com tratamento medicamentoso, a cirurgia é realizada10)13).
As complicações pós-operatórias do GDD incluem câmara anterior rasa em 13,6%, hipotonia em 11,7%, derrame coroidal em 8,3% e endoftalmite em 1,7%14).
Chakraborty et al. (2022) relataram um caso de descolamento de retina associado a ARS (menino de 15 anos). O paciente apresentava microesferofacia e subluxação do cristalino, e a PIO aumentou para 41 mmHg após vitrectomia, formando um estafiloma escleral. A ciclofotocoagulação a diodo foi realizada, resultando em PIO final de 18 mmHg7).
Não há uma taxa de sucesso confiável estabelecida especificamente para a ARS, e os resultados variam conforme idade, anomalias do ângulo e cirurgias prévias. A taxa de sucesso da cirurgia do ângulo é considerada menor do que no glaucoma congênito primário13). Em uma metanálise de glaucoma pediátrico geral (não restrita à ARS), a taxa de sucesso estimada do GDD foi de 87% em 12 meses e 77% em 24 meses, mas houve heterogeneidade entre os grupos de doenças e condições de estudo14). Casos refratários podem necessitar de múltiplas cirurgias.
A etiologia fundamental da ARS é um defeito na migração e diferenciação das células da crista neural. O desenvolvimento prejudicado dessas células na câmara anterior, ângulo da câmara anterior, ossos faciais, dentes, sistema cardiovascular e pele periumbilical leva à formação insuficiente de múltiplos órgãos.
No final da gestação, as células endoteliais indiferenciadas que revestem a câmara anterior normalmente desaparecem da íris e do ângulo. Na ARS, esse processo de desaparecimento é prejudicado, e as células endoteliais indiferenciadas persistem na íris, causando a formação de bandas. No ângulo, ocorre inserção alta da íris, cobrindo mecanicamente a malha trabecular.
Histologicamente, uma monocamada de células endoteliais com uma membrana semelhante à membrana de Descemet se estende anormalmente da superfície posterior da córnea para a câmara anterior, ângulo e superfície da íris. A membrana está presente nos quadrantes com ectrópio de úvea e desvio pupilar, enquanto atrofia da íris é observada nos quadrantes opostos.
FOXC1 e PITX2 são ambos fatores de transcrição que se ligam a sequências específicas de DNA para regular a expressão de genes a jusante. Ambos atuam sinergicamente no desenvolvimento do segmento anterior do olho, regulando genes-alvo comuns a jusante 3). O domínio forkhead de FOXC1 (domínio de ligação ao DNA de 110 aminoácidos) é funcionalmente o mais importante 2), e sugere-se que mutações nesse domínio estejam mais fortemente associadas a sintomas neuropsiquiátricos.
Os seguintes dois mecanismos são apontados para o aumento da pressão intraocular:
O grau de coloboma da íris e a quantidade de processos iridocorneais no ângulo não se correlacionam necessariamente com a gravidade do glaucoma. No entanto, um alto grau de sinéquia iriana no ângulo torna o glaucoma mais provável.
Mutações em FOXC1 promovem mais o glaucoma congênito em comparação com outras mutações 1), e anormalidades morfológicas do corpo ciliar e do ângulo de drenagem podem contribuir para o aumento da PIO 1).
Em camundongos com mutação em FOXC1, observam-se redução e anormalidades estruturais das fibras de colágeno do estroma corneano, bem como danos aos queratócitos 1). Além disso, FOXC1 funciona como um fator supressor da neovascularização corneana (através do controle da biodisponibilidade do VEGF) 1), e a perda dessa supressão devido a mutações em FOXC1 leva à neovascularização da córnea.
FOXC1, como fator de transcrição da família FOX, também desempenha um papel importante no desenvolvimento cerebral 4).
Em uma revisão sistemática, anormalidades da substância branca foram descritas em 26 dos 63 estudos (41,3%). No entanto, como 60 estudos eram relatos de caso ou séries de casos, a prevalência em nível de paciente não pode ser estimada a partir dessa proporção 15). Mutações em FOXC1 podem estar associadas a doença de pequenos vasos cerebrais (CSVD), hiperintensidades da substância branca, espaços perivasculares aumentados, micro-hemorragias e infartos lacunares.
Ohkubo et al. (2025) confirmaram, em um menino japonês de 2 anos (mutação FOXC1: c.240del, p.Y81Ifs21), lesões da substância branca periventricular, espaços perivasculares aumentados e tortuosidade/dilatação da artéria vértebro-basilar na RM cerebral. O pai tinha histórico de infarto cerebral aos 18 anos4).
Em uma revisão de 95 casos com mutação FOXC1, 6,3% apresentaram sintomas neuropsiquiátricos (dificuldades de aprendizagem, epilepsia, deficiência intelectual, delírios de ciúmes, etc.), e 83,3% dos casos com mutação no domínio forkhead apresentaram sintomas neuropsiquiátricos2).
Sim. Na ARS com mutação FOXC1, há relatos de anormalidades da substância branca. Em uma revisão sistemática, foram descritas em 26 de 63 relatos, mas a prevalência em nível de paciente não pôde ser estimada15). A mutação FOXC1 pode estar associada a doença de pequenos vasos cerebrais e risco de acidente vascular cerebral, e a avaliação neurológica é considerada com base nos sintomas e histórico familiar.
Recentemente, muitas novas mutações foram relatadas por sequenciamento de nova geração e sequenciamento completo do genoma.
Wowra et al. (2024) identificaram uma grande deleção (nova mutação) incluindo parte do éxon 1 e toda a região 3’UTR do FOXC1 em três irmãs polonesas com ARS. O fenótipo variou amplamente dentro da mesma família, e inicialmente foi diagnosticado erroneamente como síndrome de Chandler1).
Jiang et al. (2024) identificaram um rearranjo genômico complexo em uma família chinesa com ARS tipo 1: deleção de 6,15 Mb no cromossomo 4q25 incluindo PITX2, inversão de 45,71 Mb e deleção de 14 pb. Uma menina de 11 anos apresentou PIO de 43,5/44,0 mmHg3).
Outros relatos de novas mutações incluem FOXC1 p.Phe136Leu (domínio forkhead)2), FOXC1 p.S82R (mutação de novo)5) e FOXC1 c.240del, p.Y81Ifs214).
Yoshino et al. (2024) relataram um caso ARS3 em um homem japonês de 77 anos. A partir dos 72 anos, apresentou delírios de ciúmes e foi confirmada leucoencefalopatia. Em uma revisão da literatura de 95 casos com mutação FOXC1, sintomas neuropsiquiátricos foram observados em 6,3% (6/95 casos), dos quais 83,3% (5/6 casos) apresentavam mutações no domínio forkhead2).
Essa descoberta sugere que o domínio funcional da mutação FOXC1 pode estar envolvido na manifestação de sintomas neuropsiquiátricos, indicando a importância do acompanhamento de longo prazo sob a perspectiva da saúde mental.
Foi apontado que a mutação FOXC1 pode induzir CSVD e aumentar o risco de acidente vascular cerebral4). A importância da prevenção e intervenção precoce de doenças neurovasculares em pacientes com ARS é considerada um tema de pesquisa futuro.
A elucidação da patogênese da “escleralização” da córnea causada pela mutação FOXC1 está avançando1). Acredita-se que a compreensão do mecanismo molecular da opacidade corneana possa levar ao desenvolvimento de novos tratamentos, como terapia genética, medicamentos antifibróticos e biomateriais1).