
ARS de type 1
Gène causal : PITX2 (4q25)
Principales anomalies : anomalies du segment antérieur, anomalies dentaires, excès de peau péri-ombilicale / hernie ombilicale, anomalies craniofaciales, anomalies cardiovasculaires

Le syndrome d’Axenfeld-Rieger (ARS) est un groupe de maladies congénitales associant des anomalies du segment antérieur et des anomalies systémiques. La cause fondamentale est une anomalie de la migration et de la différenciation des cellules de la crête neurale. Au cours de la période fœtale tardive, le processus normal de disparition des cellules endothéliales indifférenciées recouvrant la chambre antérieure au niveau de l’iris et de l’angle est perturbé, et leur persistance entraîne la formation de brides et une insertion haute de l’iris.
Contexte historique : En 1920, Axenfeld a décrit l’embryotoxon postérieur (déplacement antérieur et épaississement de la ligne de Schwalbe) et les processus iriens. En 1934-1935, Rieger a rapporté des cas supplémentaires d’hypoplasie de l’iris, de déviation pupillaire et de polycorie. Actuellement, la classification comprend les trois stades suivants.
L’ensemble est appelé syndrome d’Axenfeld-Rieger. Un glaucome survient dans 50 à 60 % des cas, la transmission est autosomique dominante et l’atteinte est généralement bilatérale. Une cataracte et une ectopie du cristallin sont également fréquemment associées.
Épidémiologie : la prévalence était estimée à environ 1/200 000, mais des rapports récents suggèrent une estimation de 1/50 000 à 100 0002)4). Il n’y a pas de différence de sexe et le diagnostic est souvent posé pendant la petite enfance.
Classification génétique :
ARS de type 1
Gène causal : PITX2 (4q25)
Principales anomalies : anomalies du segment antérieur, anomalies dentaires, excès de peau péri-ombilicale / hernie ombilicale, anomalies craniofaciales, anomalies cardiovasculaires
ARS de type 2
Gène causal : 13q14 (non confirmé)
Principales anomalies : anomalies du segment antérieur, glaucome. Les anomalies systémiques sont moins fréquentes que dans les types 1 et 3
ARS de type 3
Gène causal : FOXC1 (6p25)
Principales anomalies : anomalies du segment antérieur, glaucome, surdité neurosensorielle, communication interauriculaire, anomalies rénales, lésions de la substance blanche
Les mutations de FOXC1 et PITX2 représentent 40 à 70 % des cas d’ARS5). Cependant, dans 60 % des cas d’ARS, le gène causal n’est pas identifié4), ce qui indique une grande diversité génétique.
Une analyse d’un large registre de 506 cas de glaucome à début infantile ou juvénile a montré un taux de diagnostic moléculaire global de 24,7 % (125/506 cas)11). Un taux de diagnostic de 56,5 % a été observé uniquement dans le sous-groupe de glaucome associé à des anomalies oculaires non acquises11). Parmi les cas avec diagnostic génétique, CYP1B1 (23,2 %), MYOC (19,2 %) et FOXC1 (16,8 %) étaient les plus fréquents, la composition génétique variant selon la population étudiée11).
Ils sont distingués par le gène causal. Le type 1 est dû à une mutation de PITX2 (4q25) et s’accompagne d’anomalies dentaires, ombilicales et des os du visage. Le type 3 est dû à une mutation de FOXC1 (6p25) et s’accompagne de surdité, de malformations cardiaques, rénales et neurologiques. Le type 2 est lié au locus 13q14 mais le gène causal n’est pas confirmé ; il se caractérise principalement par des anomalies du segment antérieur et un glaucome. L’identification d’un variant pathogène permet une confirmation génétique et une classification, mais un résultat négatif n’exclut pas l’ARS10).
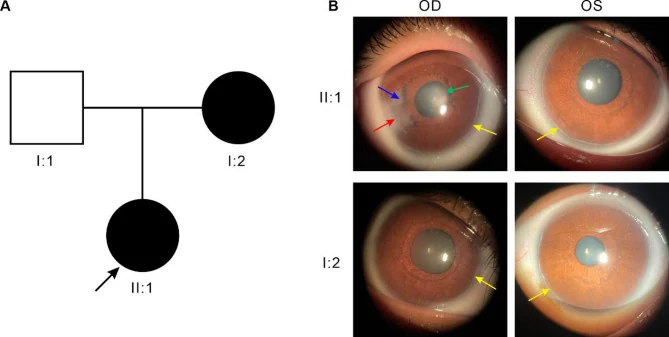
Les principaux signes oculaires sont présentés ci-dessous.
| Signe oculaire | Caractéristique |
|---|---|
| Anneau embryotoxique postérieur | Déplacement antérieur et épaississement de la ligne de Schwalbe |
| Procès iriens | Fins filiformes à larges bandes |
| Déviation pupillaire | Déviation dans la direction opposée à l’anneau embryonnaire postérieur |
| Pseudopolycorie | Aspect perforé du stroma irien |
| Ectropion uvéal | Éversion de l’épithélium pigmentaire irien |
L’anneau embryonnaire postérieur correspond à la persistance de cellules indifférenciées au niveau de la ligne de Schwalbe, visible sous forme d’une ligne le long du limbe, décalée de 0,5 à 2,0 mm vers le centre. Il est souvent partiel et non circonférentiel. Si la ligne de Schwalbe proéminente adhère à l’iris, on parle d’anomalie d’Axenfeld ; si elle s’accompagne d’une atrophie du stroma irien, on parle d’anomalie de Rieger.
La cornée est généralement transparente avec un endothélium normal, mais un contact physique avec le tissu résiduel peut entraîner une opacité cornéenne secondaire. Celle-ci est souvent localisée en périphérie et n’affecte généralement pas directement la vision. Cependant, dans les mutations FOXC1, l’opacité cornéenne et la néovascularisation sont plus marquées, et l’atteinte cornéenne est plus sévère qu’avec les mutations PITX2, avec une fréquence plus élevée de glaucome1).
À l’angle iridocornéen, on observe une insertion haute de l’iris, des relents uvéaux en corde, et un épaississement de la ligne de Schwalbe (anneau embryonnaire postérieur). Des cas associant un microsphérophakie ou une subluxation du cristallin ont été rapportés7).
Le glaucome complique 50 à 60 % des cas. Une élévation de la pression intraoculaire peut survenir dès la période infantile, mais elle se manifeste le plus souvent dans l’enfance ou chez le jeune adulte. Certains cas sont diagnostiqués à l’occasion d’une baisse progressive de l’acuité visuelle ; il est important de ne pas négliger les signes du segment antérieur et les modifications glaucomateuses6).
Li et al. (2021) rapportent le cas d’un garçon de 7 ans (ARS type 3, mutation de novo FOXC1) présentant un diamètre cornéen de 14 mm, une longueur axiale de 27,16/26,56 mm, un rapport C/D de 0,9 et une PIO de 33/20 mmHg. Une chirurgie antiglaucomateuse bilatérale a été nécessaire dès le 36e jour de vie5).
Les manifestations systémiques sont les suivantes :
Environ 50 à 60 % des cas d’ARS sont associés à un glaucome. Il survient souvent de l’enfance au jeune âge adulte, mais peut aussi se manifester par une élévation de la pression intraoculaire dès la petite enfance. Une surveillance régulière de la pression intraoculaire et une évaluation du nerf optique sont nécessaires ; pour plus de détails, veuillez consulter la section « Traitement standard ».
L’ARS est principalement autosomique dominante, mais la pénétrance et le tableau clinique sont variables10). Au sein d’une même famille, même avec la même mutation génétique, une grande variabilité interindividuelle (expressivité variable) peut survenir1).
Dans une grande étude de cohorte, les mutations FOXC1 et PITX2 étaient associées à un large spectre de glaucome, de l’enfance à l’âge adulte9). Des cas initialement diagnostiqués cliniquement comme PCG (glaucome congénital primitif) peuvent être reclassés après test génétique, et en cas de signes subtils du segment antérieur chez le nourrisson, le test génétique contribue à un diagnostic précis du type de maladie.
Chez les patients présentant une microdélétion autour du gène PITX2, la délétion concomitante de NEUROG2, UGT8 et NDST4 peut entraîner un retard de développement et une déficience intellectuelle8)3).
Kawanami et al. (2023) ont rapporté le cas d’un garçon japonais de 3 ans présentant une microdélétion de 2,5 Mb en 4q25 (incluant PITX2, NEUROG2 et ANK2). Il présentait une hernie ombilicale, un colobome irien et un retard de développement, mais l’ECG était normal malgré la délétion d’ANK2. L’haploinsuffisance de NEUROG2 a été proposée comme cause candidate du retard de développement8).
En raison du mode de transmission autosomique dominant, la probabilité de transmission d’un parent porteur de la mutation est de 50 %. La pénétrance et le phénotype sont variables ; une même mutation peut entraîner des symptômes d’intensité variable ou même l’absence de symptômes1)10). Un test génétique et un conseil génétique sont recommandés.
Le diagnostic du SRA repose sur une combinaison d’anomalies du développement du segment antérieur, principalement de l’angle et de l’iris, dans les deux yeux. L’embryotoxon postérieur (posterior embryotoxon) est présent dans de nombreux cas, mais n’est pas indispensable au diagnostic10). Même si l’embryotoxon postérieur n’est pas visible à la lampe à fente, les anomalies de l’angle doivent être évaluées par gonioscopie. En cas d’anomalies systémiques, le patient est orienté vers les services concernés (dentisterie, cardiologie, neurologie, etc.) dans le cadre du syndrome SRA, et pour les cas pédiatriques, un bilan systémique complet est réalisé en collaboration avec la pédiatrie10,13).
L’embryotoxon postérieur n’est pas spécifique du SRA ; il doit donc être interprété en fonction des signes iriens et angulaires, du glaucome, des signes systémiques et des antécédents familiaux13).
Dans la classification du glaucome pédiatrique des Recommandations pour la prise en charge du glaucome (5e édition), le SRA est considéré comme un exemple typique de glaucome associé à une anomalie congénitale du développement oculaire13). Le diagnostic est posé lorsque les anomalies oculaires présentes à la naissance répondent aux critères diagnostiques du glaucome pédiatrique.
Les principales maladies à différencier de l’ARS sont présentées ci-dessous.
| Maladie | Différence avec l’ARS |
|---|---|
| Syndrome ICE | Unilatéral, acquis, prédominance féminine |
| Anomalie de Peters | Opacité cornéenne centrale, absence de membrane de Descemet |
| Aniridie | Pannus cornéen, hypoplasie fovéale |
| Dystrophie cornéenne polymorphe postérieure | Bilatéral, familial, pas de différence de sexe |
Le syndrome ICE (atrophie irienne progressive, syndrome de Chandler, etc.) est important à distinguer de l’ARS, mais le principal point de différenciation est que l’ICE est unilatérale et acquise, tandis que l’ARS est bilatérale et congénitale.
Il n’existe actuellement aucun traitement curatif de l’ARS elle-même ; la prise en charge se concentre sur le contrôle du glaucome et la surveillance des complications systémiques. La stratégie thérapeutique suit celle du glaucome congénital primitif (GCP)13).
Le glaucome complique environ 50 à 60 % des cas d’ARS. Le traitement médicamenteux suit celui du glaucome général, mais il est souvent inefficace.
Inhibiteurs de la production d'humeur aqueuse
Bêta-bloquants : l’un des médicaments utilisés dans le glaucome pédiatrique. Le choix tient compte de l’âge, de l’état général et des contre-indications13).
Inhibiteurs de l’anhydrase carbonique (IAC) en collyre : brinzolamide, etc. Peuvent être associés aux bêta-bloquants.
Agonistes alpha2 (brimonidine) : contre-indiqués avant l’âge de 2 ans en raison d’effets neuropsychiques (apnée, bradycardie, hypotension, hypotonie, dépression du SNC)13).
Médicaments favorisant l'écoulement de l'humeur aqueuse
Analogues des prostaglandines : latanoprost, travoprost, etc. Leur efficacité chez l’enfant serait moindre que chez l’adulte13).
Exemple : chez un garçon de 7 ans, contrôle à long terme par travoprost + brinzolamide5). Chez un homme de 77 ans, la PIO restait à 35 mmHg malgré latanoprost/timolol + brinzolamide, difficile à contrôler2).
Une étude rapporte qu’il n’y a pas de différence d’efficacité entre les agonistes des récepteurs FP des prostanoides et les bêta-bloquants13).
Chez les nourrissons et les jeunes enfants, la dose de collyre est relativement élevée par rapport au poids et à la surface corporelle. Il convient donc d’utiliser la concentration la plus faible possible 13).
Si le contrôle de la pression intraoculaire n’est pas obtenu par traitement médicamenteux, une intervention chirurgicale est réalisée 10)13).
Les complications postopératoires du GDD rapportées incluent : chambre antérieure peu profonde 13,6 %, hypotonie 11,7 %, épanchement choroïdien 8,3 %, endophtalmie 1,7 % 14).
Chakraborty et al. (2022) ont rapporté un cas de décollement de rétine associé à l’ARS (garçon de 15 ans). Il présentait une microsphérophakie et une subluxation du cristallin ; après vitrectomie, la PIO a augmenté à 41 mmHg avec formation d’un staphylome. Une cyclophotocoagulation au diode a été réalisée, aboutissant à une PIO finale de 18 mmHg 7).
Il n’existe pas de taux de succès fiable établi spécifiquement pour le SRA ; les résultats varient selon l’âge, les anomalies de l’angle et les antécédents chirurgicaux. Le taux de succès de la chirurgie de l’angle est considéré comme inférieur à celui du glaucome congénital primaire13). Une méta-analyse du glaucome pédiatrique (non limité au SRA) a rapporté un taux de succès estimé du GDD de 87 % à 12 mois et de 77 % à 24 mois, mais avec une hétérogénéité entre les groupes de maladies et les conditions d’étude14). Les cas réfractaires peuvent nécessiter plusieurs interventions.
La cause fondamentale du SRA est un défaut de migration et de différenciation des cellules de la crête neurale. Le développement altéré de ces cellules dans la chambre antérieure, l’angle, les os du visage, les dents, le système cardiovasculaire et la peau péri-ombilicale entraîne des malformations multi-organiques.
À la fin de la vie fœtale, les cellules endothéliales indifférenciées recouvrant la chambre antérieure disparaissent normalement de l’iris et de l’angle. Dans le SRA, ce processus de disparition est perturbé, laissant des cellules endothéliales indifférenciées sur l’iris, provoquant la formation de brides. Dans l’angle, cela entraîne une insertion haute de l’iris, recouvrant mécaniquement le trabéculum.
Histologiquement, on observe une extension anormale d’une monocouche de cellules endothéliales avec une membrane de type descemet, de la face postérieure de la cornée à la chambre antérieure, l’angle et la surface de l’iris. La membrane est présente dans les quadrants présentant une ectropion uvéal et une déviation pupillaire, tandis qu’une atrophie irienne est observée dans les quadrants opposés.
FOXC1 et PITX2 sont tous deux des facteurs de transcription qui se lient à des séquences d’ADN spécifiques pour réguler l’expression des gènes en aval. Ils agissent en synergie dans le développement du segment antérieur de l’œil et régulent des gènes cibles communs en aval3). Le domaine forkhead de FOXC1 (un domaine de liaison à l’ADN de 110 acides aminés) est fonctionnellement le plus important2), et les mutations de ce domaine sont suggérées comme étant plus fortement associées aux symptômes neuropsychiatriques.
Deux mécanismes sont suggérés pour l’augmentation de la pression intraoculaire :
Le degré de colobome irien et la quantité de processus iriens de l’angle ne sont pas nécessairement corrélés à la sévérité du glaucome. Cependant, un degré élevé de synéchie irienne de l’angle prédispose au glaucome.
Les mutations de FOXC1 favorisent davantage le glaucome congénital par rapport à d’autres mutations1), et les anomalies morphologiques du corps ciliaire et de l’angle de drainage peuvent contribuer à l’augmentation de la PIO1).
Chez les souris mutantes pour FOXC1, on observe une diminution et des anomalies structurelles des fibres de collagène du stroma cornéen, ainsi qu’une altération des kératocytes1). De plus, FOXC1 fonctionne comme un inhibiteur de la néovascularisation cornéenne (via le contrôle de la biodisponibilité du VEGF)1) ; la perte de cette inhibition due à une mutation de FOXC1 entraîne une néovascularisation cornéenne.
FOXC1, en tant que facteur de transcription de la famille FOX, joue également un rôle important dans le développement cérébral4).
Dans une revue systématique, des anomalies de la substance blanche ont été rapportées dans 26 des 63 articles (41,3 %). Cependant, 60 articles étaient des rapports de cas ou des séries de cas, et cette proportion ne permet pas d’estimer la prévalence au niveau des patients15). Les mutations de FOXC1 pourraient être associées à une maladie des petits vaisseaux cérébraux (CSVD), à une hyperintensité de la substance blanche, à des espaces périvasculaires élargis, à des microhémorragies et à des infarctus lacunaires.
Ohkubo et al. (2025) ont confirmé, par IRM cérébrale, des lésions de la substance blanche périventriculaire, des espaces périvasculaires élargis et une tortuosité-dilatation de l’artère vertébrobasilaire chez un garçon japonais de 2 ans (mutation FOXC1 : c.240del, p.Y81Ifs21). Son père avait des antécédents d’infarctus cérébral à 18 ans4).
Une revue de 95 cas de mutation FOXC1 a rapporté des symptômes neuropsychiatriques (difficultés d’apprentissage, épilepsie, déficience intellectuelle, délire de jalousie, etc.) dans 6,3 % des cas, et 83,3 % des cas porteurs d’une mutation du domaine forkhead présentaient des symptômes neuropsychiatriques2).
Oui. Des anomalies de la substance blanche ont été rapportées dans le SRA associé à une mutation FOXC1. Une revue systématique en a fait état dans 26 des 63 articles, mais la prévalence au niveau des patients n’a pas pu être estimée15). La mutation FOXC1 pourrait être associée à un risque de maladie des petits vaisseaux cérébraux et d’accident vasculaire cérébral ; une évaluation neurologique adaptée aux symptômes et aux antécédents familiaux est envisagée.
Récemment, de nombreuses nouvelles mutations ont été rapportées grâce au séquençage de nouvelle génération et au séquençage du génome entier.
Wowra et al. (2024) ont identifié une grande délétion (nouvelle mutation) incluant une partie de l’exon 1 et la totalité de la région 3’UTR de FOXC1 dans le SRA de trois sœurs polonaises. Au sein d’une même famille, les phénotypes étaient très différents, et un diagnostic erroné de syndrome de Chandler avait initialement été posé1).
Jiang et al. (2024) ont identifié un réarrangement génomique complexe comprenant une délétion de 6,15 Mb du chromosome 4q25 incluant PITX2, une inversion de 45,71 Mb et une délétion de 14 pb dans une famille chinoise atteinte de SRA de type 1. Une fillette de 11 ans présentait une PIO de 43,5/44,0 mmHg3).
D’autres rapports de nouvelles mutations incluent FOXC1 p.Phe136Leu (domaine forkhead)2), FOXC1 p.S82R (mutation de novo)5), et FOXC1 c.240del, p.Y81Ifs214).
Yoshino et al. (2024) ont rapporté un cas ARS de type 3 chez un homme japonais de 77 ans. Des idées délirantes de jalousie sont apparues à partir de 72 ans, et une leucoencéphalopathie a été confirmée. Une revue de la littérature de 95 cas de mutation FOXC1 a révélé des symptômes neuropsychiatriques dans 6,3 % (6/95 cas), dont 83,3 % (5/6 cas) présentaient une mutation du domaine forkhead2).
Cette observation suggère que le domaine fonctionnel de la mutation FOXC1 pourrait être impliqué dans l’apparition de symptômes neuropsychiatriques, soulignant l’importance d’un suivi à long terme du point de vue de la santé mentale.
Il a été suggéré que la mutation FOXC1 pourrait induire une CSVD et augmenter le risque d’accident vasculaire cérébral4). L’importance de la prévention et de l’intervention précoce des maladies neurovasculaires chez les patients ARS est considérée comme un sujet de recherche future.
La compréhension de la pathogénie de la « scléralisation » cornéenne due à la mutation FOXC1 progresse1). On espère que la compréhension des mécanismes moléculaires de l’opacité cornéenne pourrait conduire au développement de nouveaux traitements utilisant la thérapie génique, les médicaments antifibrotiques et les biomatériaux1).