跳到內容
青光眼

阿克森費爾德-里格症候群

Axenfeld-Rieger症候群(Axenfeld-Rieger syndrome; ARS)是一種合併前眼部發育異常與全身異常的先天性疾患群。根本病因被認為是神經嵴細胞遷移及分化異常。胚胎末期覆蓋前房的未分化內皮細胞從虹膜及隅角正常消失的過程受阻,其殘留導致索狀物形成及虹膜高位附著。

歷史背景方面,1920年Axenfeld描述了後部胚胎環(Schwalbe線前移及增厚)與虹膜突起。1934-1935年Rieger補充報告了虹膜發育不全、瞳孔偏位及多瞳症。目前依以下三階段分類:

  • Axenfeld異常:增厚且向前突出的Schwalbe線(後部胚胎環)與周邊虹膜形成索狀黏連
  • Rieger異常:進一步出現虹膜實質發育不全,導致瞳孔偏位、葡萄膜外翻及假性多瞳
  • Rieger症候群(ARS):伴隨牙齒異常、顏面骨異常等全身異常

以上統稱為Axenfeld-Rieger症候群。50-60%併發青光眼,為體染色體顯性遺傳,通常為雙眼性。白內障及水晶體位置異常的合併率亦高。

流行病學方面,盛行率過去被認為約為1/200,000,但近期報告估計為1/50,000至1/100,0002)4)。無性別差異,多在嬰幼兒期被診斷。

遺傳型分類如下。

ARS 第1型

致病基因:PITX2(4q25)

主要異常:前眼部異常、牙齒異常、臍周圍多餘皮膚/臍疝氣、頭顱顏面異常、心血管異常

ARS 第2型

致病基因:13q14(未確定)

主要異常:前眼部異常、青光眼。全身性異常較第1型及第3型少

ARS 第3型

致病基因:FOXC1(6p25)

主要異常:前眼部異常、青光眼、感音神經性聽力損失、心房中隔缺損、腎臟異常、白質病變

FOXC1與PITX2的突變佔ARS的40%至70%5)。然而,60%的ARS病例致病基因尚未鑑定4),遺傳多樣性很大。

一項針對506例兒童及年輕型青光眼的大型登記分析顯示,整體分子診斷率為24.7%(125/506例)11)。56.5%的診斷率僅限於與非後天性眼部異常相關的青光眼亞組11)。在獲得基因診斷的病例中,CYP1B1(23.2%)、MYOC(19.2%)、FOXC1(16.8%)最常見,基因組成因研究族群而異11)。

Q ARS第1型、第2型、第3型如何區分?
A

依致病基因區分。第1型為PITX2(4q25)突變,伴隨牙齒、臍部及顏面骨骼異常。第3型為FOXC1(6p25)突變,伴隨聽力損失、心臟缺損、腎臟異常及神經異常。第2型位於13q14但致病基因未確定,主要表現為前眼部異常及青光眼。若鑑定出致病變異,有助於遺傳學確診及分型,但陰性結果不能排除ARS10)。

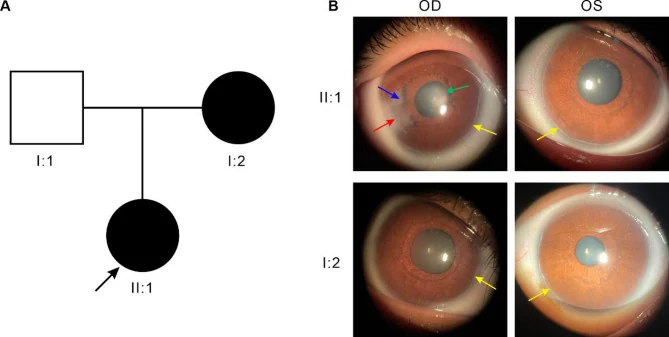
ARS家系的家系圖(A)與患者(OD/OS)的前眼部照片(B)。黃箭頭:後部胎生環(全周性)、藍箭頭:虹膜角膜粘連・虹膜萎縮・裂孔形成、紅箭頭:角膜白斑、綠箭頭:虹膜水晶體囊粘連
Gong X, Lei X, Li Z, et al. Identification and functional study of a novel FOXC1 missense mutation in a Chinese family with Axenfeld-Rieger syndrome. Sci Rep. 2025;15(1):19957. Figure 1. PMID: 40481210; PMCID: PMC12144153; DOI: 10.1038/s41598-025-04872-x. License: CC BY 4.0. https://creativecommons.org/licenses/by/4.0/
Panel A為ARS家系的家系圖,Panel B為雙眼(OD/OS)的前眼部照片。黃箭頭顯示分布於角膜緣全周的後部胎生環,藍箭頭顯示虹膜角膜粘連與虹膜萎縮・裂孔形成。
  • 畏光(刺眼):因虹膜異常・假性多瞳孔症導致光線不規則進入所致。可能隨年齡增長而惡化。
  • 視力下降:青光眼進展時會變得明顯。
  • 可能無症狀:嬰幼兒期無法自覺或表達症狀,常於健康檢查或偶然情況下被發現。

眼部表現的主要項目如下所示。

眼部表現特徵
後部胎生環Schwalbe線向前移位・增厚
虹膜突起細絲狀〜寬帶狀
瞳孔偏位朝後部胎生環相反方向偏位
假性多瞳孔虹膜實質穿孔樣外觀
葡萄膜外翻虹膜色素上皮翻轉

後部胎生環是Schwalbe線處殘留未分化細胞,位於角膜緣內側0.5~2.0 mm,沿角膜緣呈線狀分布。通常非全周性,多侷限於部分區域。若突出的Schwalbe線與虹膜粘連,稱為Axenfeld異常;若合併虹膜實質萎縮,則稱為Rieger異常。

角膜通常透明且內皮結構正常,但可能因與殘留組織物理接觸而繼發角膜混濁。角膜混濁多侷限於周邊部,通常不直接影響視力。然而,FOXC1突變患者的角膜混濁及角膜新生血管更為顯著,與PITX2突變相比,角膜異常程度較大且青光眼發生率較高1)。

隅角所見包括虹膜高位附著、索狀葡萄膜殘留、Schwalbe線增厚(後部胎生環)。亦有合併小球形水晶體或水晶體半脫位的病例報告7)。

青光眼合併率為50~60%。部分病例在嬰兒期即出現眼壓升高,但多數在兒童期至青年期發病。部分患者因進行性視力下降而確診,因此不可忽略前眼部所見及青光眼性變化6)。

Li等人(2021)報告一例7歲男童(ARS第3型,de novo FOXC1突變),角膜直徑14 mm,眼軸長27.16/26.56 mm,C/D比0.9,眼壓33/20 mmHg。出生後36天起需接受雙眼抗青光眼手術5)。

全身所見如下:

  • 顱顏面發育不良:眼眶距離過寬、內眥距離延長、上頜發育不全(鞍鼻)、鼻樑寬而平坦、上唇薄、下唇突出3)
  • 牙齒異常:小牙症、少牙症、缺牙、易齲齒的琺瑯質1)
  • 臍部多餘皮膚及臍疝氣:臍周皮膚過多為特徵8)
  • 心血管異常:心房中隔缺損、心瓣膜異常5)2)
  • 感音神經性聽力損失:特別是FOXC1突變(第3型)2)4)
  • 腦下垂體異常・生長激素缺乏症
  • 白內障・水晶體位置異常
Q ARS合併青光眼的機率有多高?
A

ARS約有50〜60%合併青光眼。多發生於兒童期至青年期,但也有在嬰幼兒期即出現眼壓升高的案例。需要定期測量眼壓及評估視神經,詳情請參閱「標準治療方法」一節。

ARS主要呈體染色體顯性遺傳,但外顯率與臨床表現有所變異10)。即使同一家族內帶有相同基因突變,臨床表現仍可能出現較大個體差異(variable expressivity)1)。

  • PITX2(4q25):第1型的致病基因。參與眼、牙齒、腹壁器官發育的配對樣同源結構域轉錄因子3)。PITX2突變者較常被確診為ARS,且青光眼發病時間通常比FOXC1突變者晚9)。
  • FOXC1(6p25):第3型的致病基因。為叉頭框轉錄因子,參與眼、心、腎、腦的發育5)2)。該基因曾以FKHL7之名被報導12),目前已發現80種以上突變5)。FOXC1突變者比PITX2突變者更易在年輕時發生青光眼,有時在嬰幼兒期即被發現為先天性青光眼9)。
  • PAX6(11p13):已知與無虹膜症相關。
  • FOXO1A(13q14):第2型的候選基因。
  • CYP1B1:曾有伴隨突變的ARS病例報告。

大規模世代研究顯示,FOXC1與PITX2突變與從兒童期到成人期的廣泛青光眼譜系相關9)。臨床上初診為PCG(原發性先天性青光眼)的病例,有時會經由基因檢測重新分類;當嬰幼兒的前眼部表現不明顯時,基因檢測有助於準確的疾病分型診斷。

在具有PITX2基因周邊微小缺失的病例中,若合併NEUROG2、UGT8、NDST4的缺失,可能併發發育遲緩與智能障礙8)3)。

Kawanami等人(2023)報告了一名3歲日本男童,其4q25區域有2.5Mb的微小缺失(包含PITX2、NEUROG2、ANK2)。該患者表現出臍疝、虹膜缺損和發育遲緩,但儘管有ANK2缺失,心電圖仍正常。NEUROG2的半倍不足被認為是發育遲緩的可能原因8)。

Q 若父母患有ARS,遺傳給子女的機率是多少?
A

由於是體染色體顯性遺傳,從帶有突變的父母遺傳的機率為50%。外顯率和表現型存在變異,即使有相同突變,症狀的有無和嚴重程度也可能不同1)10)。建議進行基因檢測和遺傳諮詢。

ARS的診斷基於雙眼的前房角和虹膜等眼前段發育異常的組合。後部胎生環(posterior embryotoxon)在許多病例中可見,但並非診斷的必要條件10)。即使裂隙燈顯微鏡無法確認後部胎生環,仍可透過前房角鏡檢查評估前房角異常。若發現全身異常,則視為ARS症候群轉介至牙科、心臟內科、神經內科等相關科室,對於兒童病例則與小兒科合作進行全身精查10,13)。

後部胎生環單獨存在並非ARS的特異性發現,需結合虹膜、前房角表現、青光眼、全身表現和家族史綜合判斷13)。

在青光眼診療指引(第5版)的小兒青光眼分類系統中,ARS被定位為與先天性眼發育異常相關的青光眼的代表性疾病13)。若出生時即存在的眼發育異常符合小兒青光眼的診斷標準,即可確診。

  • **次世代定序(NGS)**的套組檢測被使用5)
  • **全基因組定序(WGS)**可檢測大規模缺失及複雜重排3)
  • 非典型病例或與Chandler症候群鑑別時,基因檢測至關重要1)
  • 帶有FOXC1突變的嬰兒可能初診為原發性先天性青光眼(PCG)9),基因檢測可準確診斷疾病類型

需與ARS鑑別的主要疾病如下。

疾病與ARS的差異
ICE症候群單眼性、後天性、女性居多
Peters異常角膜中央混濁、Descemet膜缺損
無虹膜症角膜血管翳、中心窩發育不全
後部多形性角膜失養症雙眼性、家族性、無性別差異

ICE症候群(進行性虹膜萎縮症、Chandler症候群等)與ARS的鑑別診斷很重要,但ICE為單眼性、後天性,而ARS為雙眼性、先天性,這是最大的鑑別點。

目前尚無根治ARS的方法,治療重點在於青光眼的管理及全身併發症的監測。治療方針參照早發型發育性青光眼(原發性先天性青光眼:PCG)13)。

約50〜60%的ARS病例合併青光眼。藥物治療依一般青光眼原則進行,但常效果不佳。

房水生成抑制劑

β阻斷劑:小兒青光眼用藥之一。需考慮年齡、全身狀況及禁忌症後選擇13)。

碳酸酐酶抑制劑(CAI)眼藥水:如布林佐胺等。可與β阻斷劑併用。

α2促進劑(溴莫尼定):2歲以下禁用,因可能引起精神神經症狀(呼吸暫停、心搏過緩、低血壓、肌肉張力低下、中樞抑制)13)。

房水流出促進劑

前列腺素相關藥物:如拉坦前列素、曲伏前列素等。在小兒的效果較成人弱13)。

實例:7歲男童病例以曲伏前列素+布林佐胺長期控制5)。77歲男性病例即使使用拉坦前列素・噻嗎洛爾+布林佐胺,眼壓仍達35 mmHg,難以控制2)。

有報告指出前列腺素FP受體促進劑與β阻斷劑的效果無差異13)。

在嬰幼兒中,由於相對於體重和體表面積,眼藥水的用量相對較多,因此應盡可能從低濃度藥物開始使用13)。

若藥物治療無法控制眼壓,則進行手術10)13)。

  • 隅角手術(隅角切開術、小樑切開術):若隅角開放且周邊虹膜前粘連(PAS)覆蓋小樑範圍不大,則為首選。選擇虹膜前粘連較少的部位進行切開可提高成功率。但成功率低於PCG13)。
  • 小樑切除術(合併絲裂黴素C):用於隅角手術等無法控制眼壓的病例。在兒童中,需考慮術後疤痕化和長期併發症,個別判斷手術方式和追蹤計劃10)13)。
  • 房水引流裝置(GDD):在隅角手術無效時,有時可作為首選13)。針對兒童青光眼的統合分析顯示,12個月成功率87%,24個月77%,48個月54%14)。術後平均眼壓在12個月時為16.5 mmHg,24個月時為17.6 mmHg14)。
  • 睫狀體破壞術:難治病例的最後手段。成功率低,再治療需求和併發症率均高。
  • 微脈衝睫狀體光凝固術:曾有報告指出,在PITX2缺失的ARS兒童病例中,可獲得眼壓控制3)。

GDD術後的併發症包括:前房變淺13.6%、低眼壓11.7%、脈絡膜滲出8.3%、眼內炎1.7%14)。

Chakraborty等人(2022)報告了一例ARS合併視網膜剝離(15歲男性)的病例。患者伴有小球形晶狀體和晶狀體半脫位,玻璃體手術後眼壓升至41 mmHg並形成鞏膜葡萄腫。經二極體睫狀體光凝固術後,最終眼壓降至18 mmHg7)。

  • 屈光矯正:可能出現高度角膜散光和遠視,需透過眼鏡等方式進行屈光矯正。角膜混濁通常侷限於周邊部,不影響視力。
  • 有色隱形眼鏡:有助於減輕因虹膜萎縮和多瞳症引起的畏光
  • 弱視預防:從兒童期開始需要定期眼科管理
  • 角膜移植(PKP):對於FOXC1突變導致的高度角膜混濁,為改善視力而施行1)
  • 多學科監測:需要青光眼、聽力障礙、心臟疾病、內分泌、牙科及頭顱顏面領域的專業追蹤5)
Q ARS合併青光眼的手術成功率為何?
A

目前尚無針對ARS的可靠成功率數據,且結果因年齡、房角發育異常及既往手術等因素而異。房角手術的成功率被認為低於原發性先天性青光眼13)。一項不限於ARS的兒童青光眼統合分析報告指出,青光眼引流閥植入術的估計成功率在12個月為87%,24個月為77%,但疾病群組與研究條件存在異質性14)。難治病例可能需要多次手術。

ARS的根本病因是神經嵴細胞遷移與分化缺陷。神經嵴細胞在眼前房、前房角、顏面骨骼、牙齒、心血管系統及臍周皮膚的發育受損,導致多器官形成不全。

在胚胎晚期,正常情況下覆蓋前房的未分化內皮細胞應從虹膜及房角消失。但在ARS中,此消失過程受阻,未分化內皮細胞殘留於虹膜表面,形成索狀結構。房角處則出現虹膜高位附著,機械性地覆蓋小梁網。

組織學上,角膜後表面至前房、房角及虹膜表面可見異常擴展的單層內皮樣細胞,伴隨Descemet膜樣結構。此膜存在於伴有葡萄膜外翻及瞳孔偏位的象限,而對側象限則出現虹膜萎縮。

FOXC1和PITX2都是轉錄因子,能結合特定DNA序列以調控下游基因的表現。兩者在眼前節發育中協同作用,調控共同的下游目標基因3)。FOXC1的叉頭結構域(110個胺基酸的DNA結合結構域)在功能上最為重要2),此結構域的突變被認為與神經精神症狀有更強的關聯。

眼壓升高的機制有以下兩點被指出。

  • 虹膜前粘連造成的機械性阻塞:虹膜高位附著機械性地覆蓋小樑網。虹膜附著位置越高的眼睛越容易伴發青光眼。
  • 隅角發育不全:包含Schlemm管及小樑網的房水流出通道發育不全。旁Schlemm管結締組織增厚,大量存在於Schlemm管下方,佔據小樑網的細胞間隙,從而阻礙房水流出。

虹膜缺損的程度及隅角虹膜突起的量,不一定與青光眼嚴重度相關。但隅角虹膜粘連的程度若較高,則容易發生青光眼。

FOXC1突變與其他突變相比,更易促進先天性青光眼1),睫狀體及排出隅角的形態異常可能與眼壓升高有關1)。

在FOXC1突變小鼠中,可觀察到角膜基質的膠原纖維減少、結構異常以及角膜基質細胞受損1)。此外,FOXC1作為角膜血管新生的抑制因子(透過調控VEGF的生物利用度)1),當FOXC1突變導致此抑制作用喪失時,會發生角膜血管新生。

FOXC1作為FOX家族轉錄因子,在大腦發育中也扮演重要角色4)。

系統性回顧中,63篇納入文獻中有26篇(41.3%)記載了白質異常。但其中60篇為病例報告或病例系列,因此無法從此比例推估患者層級的盛行率15)。FOXC1突變可能與腦小血管疾病、白質高信號、血管周圍間隙擴大、微出血及腔隙性梗塞有關。

Ohkubo等人(2025)報告一名2歲日本男童(FOXC1突變:c.240del, p.Y81Ifs21),腦部MRI顯示腦室周圍白質病變、擴大的血管周圍間隙及椎基底動脈迂曲擴張。其父親在18歲時曾有腦梗塞病史4)。

在95例FOXC1突變的綜述中,6.3%出現神經精神症狀(學習困難、癲癇、智力障礙、嫉妒妄想等),而具有叉頭結構域突變的病例中,83.3%出現神經精神症狀2)。

Q ARS會引起腦部異常嗎?
A

是的。具有FOXC1突變的ARS曾有伴隨白質異常的報告。系統性回顧中,63篇報告中有26篇提及,但無法估計患者層級的盛行率15)。FOXC1突變可能與腦小血管疾病或中風風險相關,可根據症狀及家族史考慮進行神經學評估。


7. 最新研究與未來展望(研究階段報告)

Section titled “7. 最新研究與未來展望(研究階段報告)”

近年來,透過次世代定序及全基因組定序,已報告許多新突變。

Wowra等人(2024)在波蘭三姊妹的ARS中鑑定出包含FOXC1外顯子1部分及整個3’UTR的大片段缺失(新突變)。即使在同一家族中,表現型也有很大差異,最初曾被誤診為Chandler症候群1)。

Jiang等人(2024)在中國家庭的ARS第1型中,鑑定出包含PITX2的6.15 Mb染色體4q25缺失、45.71 Mb倒位及14 bp缺失的複雜基因組重排。一名11歲女童呈現IOP 43.5/44.0 mmHg3)。

其他新突變的報告包括FOXC1 p.Phe136Leu(叉頭結構域)2)、FOXC1 p.S82R(de novo突變)5)、FOXC1 c.240del, p.Y81Ifs214)。

Yoshino等人(2024)報告了一例77歲日本男性的ARS3型病例。該患者從72歲開始出現嫉妒妄想,並確診為白質腦病變。在對95例FOXC1突變病例的文獻回顧中,6.3%(6/95例)出現神經精神症狀,其中83.3%(5/6例)具有叉頭框結構域突變2)。

這一發現表明FOXC1突變的功能結構域可能與神經精神症狀的發生有關,並提示從心理健康角度進行長期隨訪的重要性。

有研究指出FOXC1突變可能誘發CSVD,增加腦卒中風險4)。ARS患者神經血管疾病的預防和早期干預的重要性是未來的研究課題。

FOXC1突變導致角膜「鞏膜化」的病理機制研究正在進展中1)。對角膜混濁分子機制的理解有望推動基因治療、抗纖維化藥物及生物材料相關新療法的開發1)。


  1. Wowra B, Wysocka-Kosmulska M, Stanienda-Sokół K, et al. Diagnostic Challenges of Axenfeld-Rieger Syndrome and a Novel FOXC1 Gene Mutation in a Polish Family. J Clin Med. 2024;13(19):5761. doi:10.3390/jcm13195761.
  2. Yoshino Y, Iga JI, Ueno SI.. A Novel Mutation of FOXC1 (P136L) in an Axenfeld-Rieger Syndrome Patient With a Systematized Delusion of Jealousy: A Case Report and Literature Review. Mol Genet Genomic Med. 2024;12(11):e70008. doi:10.1002/mgg3.70008. PMID:39520097; PMCID:PMC11549375.
  3. Jiang Z, Zhang Y, Wang L, Yang H, Yu L. Complex genomic rearrangement with deletion of PITX2 in a Chinese family with Axenfeld-Rieger syndrome: A case report and literature review. Molecular vision. 2024;30:466-476. PMID:39959165; PMCID:PMC11829790.
  4. Ohkubo Y, Hayashi T, Ida K, Nakano E, Hamada A, Higashida T, et al. A case of Axenfeld-Rieger syndrome with neuroradiological abnormalities. Radiology case reports. 2025;20(10):5078-5080. doi:10.1016/j.radcr.2025.06.072. PMID:40741157; PMCID:PMC12310057.
  5. Li K, Tang M, Xu M, Yu Y. A novel missense mutation of FOXC1 in an Axenfeld-Rieger syndrome patient with a congenital atrial septal defect and sublingual cyst: a case report and literature review. BMC Med Genomics. 2021;14:255. doi:10.1186/s12920-021-01103-w.
  6. Khan TA, Zahid MA, Akram A, Rauf A. Progressive Vision Loss in a Patient With Axenfeld-Rieger Syndrome. Cureus. 2022;14(5):e25128. doi:10.7759/cureus.25128.
  7. Chakraborty D, Basak SK, Saha A, Mondal S, Mitra A. A case of Axenfeld-Rieger syndrome with retinal detachment. Indian journal of ophthalmology. 2022;70(7):2650-2652. doi:10.4103/ijo.IJO_2737_21. PMID:35791188; PMCID:PMC9426138.
  8. Kawanami Y, Horinouchi T, Morisada N, Kato T, Nozu K. 4q25 Microdeletion with Axenfeld-Rieger Syndrome and Developmental Delay. Case reports in genetics. 2023;2023:4592114. doi:10.1155/2023/4592114. PMID:36816813; PMCID:PMC9935865.
  9. Souzeau E, Siggs OM, Zhou T, Galanopoulos A, Hodson T, Taranath D, et al. Glaucoma spectrum and age-related prevalence of individuals with FOXC1 and PITX2 variants. European journal of human genetics : EJHG. 2017;25(7):839-847. doi:10.1038/ejhg.2017.59. PMID:28513611; PMCID:PMC5520071.
  10. Michels K, Bohnsack BL. Ophthalmological Manifestations of Axenfeld-Rieger Syndrome: Current Perspectives. Clin Ophthalmol. 2023;17:819-828. doi:10.2147/OPTH.S379853. PMID:36926528; PMCID:PMC10013571.
  11. Knight LSW, Ruddle JB, Taranath DA, et al. Childhood and Early Onset Glaucoma Classification and Genetic Profile in a Large Australasian Disease Registry. Ophthalmology. 2021;128(11):1549-1560. doi:10.1016/j.ophtha.2021.04.016. PMID:33892047.
  12. Mirzayans F, Gould DB, Héon E, Billingsley GD, Cheung JC, Mears AJ, et al. Axenfeld-Rieger syndrome resulting from mutation of the FKHL7 gene on chromosome 6p25. European journal of human genetics : EJHG. 2000;8(1):71-4. doi:10.1038/sj.ejhg.5200354. PMID:10713890.
  13. 日本緑内障学会緑内障診療ガイドライン改訂委員会. 緑内障診療ガイドライン(第5版). 日眼会誌. 2022;126(2):85-177.
  14. Stallworth JY, O’Brien KS, Han Y, Oatts JT. Efficacy of Ahmed and Baerveldt glaucoma drainage device implantation in the pediatric population: A systematic review and meta-analysis. Surv Ophthalmol. 2023;68(4):578-590. doi:10.1016/j.survophthal.2023.01.010. PMID:36740196; PMCID:PMC10293048.
  15. Muzyka L, Winterhalter E, LoPresti MA, Scoville J, Bohnsack BL, Lam SK. Axenfeld-Rieger syndrome: A systematic review examining genetic, neurological, and neurovascular associations to inform screening. Heliyon. 2023;9(7):e18225. doi:10.1016/j.heliyon.2023.e18225. PMID:37539177; PMCID:PMC10395477.

複製全文後,可以貼到你常用的 AI 助手中提問。