
ARS 1-го типа
Ген-кандидат: PITX2 (4q25)
Основные аномалии: аномалии переднего отрезка глаза, аномалии зубов, избыточная кожа вокруг пупка/пупочная грыжа, черепно-лицевые аномалии, сердечно-сосудистые аномалии

Синдром Аксенфельда–Ригера (Axenfeld-Rieger syndrome; ARS) — это группа врожденных заболеваний, сочетающих аномалии переднего сегмента глаза и системные нарушения. Основная причина — нарушение миграции и дифференцировки клеток нервного гребня. В конце эмбрионального периода нарушается процесс нормального исчезновения недифференцированных эндотелиальных клеток, покрывающих переднюю камеру, из радужки и угла передней камеры, что приводит к образованию тяжей и высокому прикреплению радужки.
Историческая справка: в 1920 году Аксенфельд описал задний эмбриотоксон (смещение и утолщение линии Швальбе) и отростки радужки. В 1934–1935 годах Ригер дополнительно сообщил о гипоплазии радужки, девиации зрачка и поликории. В настоящее время выделяют три стадии:
Все эти состояния объединяются под названием синдром Аксенфельда–Ригера. В 50–60% случаев развивается глаукома, наследование аутосомно-доминантное, обычно двустороннее. Часто сочетается с катарактой и эктопией хрусталика.
Эпидемиология: распространенность ранее оценивалась как 1/200 000, но по последним данным составляет 1/50 000–100 0002)4). Половая предрасположенность отсутствует, чаще диагностируется в младенческом и раннем детском возрасте.
Генетическая классификация следующая:
ARS 1-го типа
Ген-кандидат: PITX2 (4q25)
Основные аномалии: аномалии переднего отрезка глаза, аномалии зубов, избыточная кожа вокруг пупка/пупочная грыжа, черепно-лицевые аномалии, сердечно-сосудистые аномалии
ARS 2-го типа
Ген-кандидат: 13q14 (не установлен)
Основные аномалии: аномалии переднего отрезка глаза, глаукома. Системные проявления менее выражены, чем при 1-м и 3-м типах
ARS 3-го типа
Ген-кандидат: FOXC1 (6p25)
Основные аномалии: аномалии переднего отрезка глаза, глаукома, нейросенсорная тугоухость, дефект межпредсердной перегородки, аномалии почек, поражение белого вещества
Мутации FOXC1 и PITX2 составляют 40–70% случаев ARS5). Однако в 60% случаев ARS ген-кандидат не идентифицирован4), что указывает на значительное генетическое разнообразие.
В крупном реестровом анализе 506 случаев детской и ювенильной глаукомы общая частота молекулярной диагностики составила 24,7% (125/506)11). Показатель 56,5% относится только к подгруппе глаукомы, связанной с неприобретенными глазными аномалиями11). Среди случаев с подтвержденным генетическим диагнозом чаще всего встречались CYP1B1 (23,2%), MYOC (19,2%) и FOXC1 (16,8%), причем генетический состав варьирует в зависимости от популяции11).
Различают по гену-кандидату. Тип 1 обусловлен мутацией PITX2 (4q25) и сопровождается аномалиями зубов, пупка и лицевого скелета. Тип 3 обусловлен мутацией FOXC1 (6p25) и сопровождается тугоухостью, пороками сердца, аномалиями почек и неврологическими нарушениями. Тип 2 связан с локусом 13q14, но ген-кандидат не установлен; основными проявлениями являются аномалии переднего отрезка глаза и глаукома. Выявление патогенного варианта помогает подтвердить диагноз и определить тип, однако отрицательный результат не исключает ARS10).
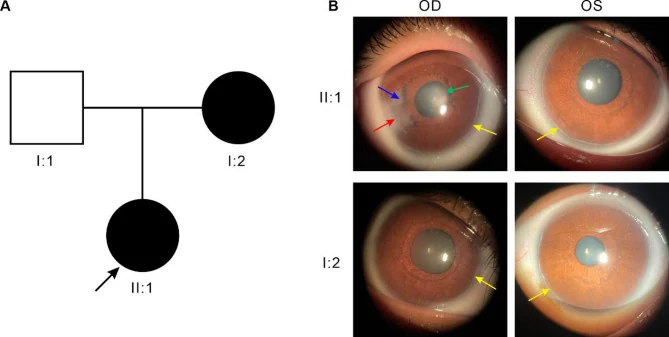
Основные офтальмологические признаки перечислены ниже.
| Офтальмологический признак | Характеристика |
|---|---|
| Задний эмбриотоксон | Переднее смещение и утолщение линии Швальбе |
| Отростки радужки | Тонкие нитевидные до широких лентовидных |
| Смещение зрачка | Смещение в сторону, противоположную эмбриотоксону |
| Псевдополикория | Перфоративный вид стромы радужки |
| Эктропион увеи | Выворот пигментного эпителия радужки |
Эмбриотоксон представляет собой остатки недифференцированных клеток в области линии Швальбе, которые обнаруживаются линейно вдоль лимба на расстоянии 0,5–2,0 мм к центру от него. Чаще всего он локализован не по всей окружности, а на ограниченном участке. Если выступающая линия Швальбе срастается с радужкой, это называется аномалией Аксенфельда, а если дополнительно сопровождается атрофией стромы радужки — аномалией Ригера.
Роговица обычно прозрачна, структура эндотелия нормальна, однако физический контакт с остаточной тканью может вторично вызвать помутнение роговицы. Помутнение чаще ограничивается периферическими отделами и, как правило, напрямую не влияет на остроту зрения. Однако при мутациях FOXC1 помутнение роговицы и неоваскуляризация роговицы более выражены, степень роговичных аномалий выше, а частота глаукомы также выше по сравнению с мутациями PITX21).
Угол передней камеры характеризуется высоким прикреплением радужки, тяжами увеальной остаточной ткани, утолщением линии Швальбе (эмбриотоксон). Сообщается также о случаях сочетания с микросферофакией и подвывихом хрусталика7).
Глаукома встречается в 50–60% случаев. Повышение внутриглазного давления может возникать уже в младенчестве, но в большинстве случаев развивается в детском или молодом возрасте. Иногда диагноз устанавливается при прогрессирующем снижении зрения, поэтому важно не пропустить изменения переднего отрезка глаза и глаукоматозные изменения6).
Li et al. (2021) описали случай 7-летнего мальчика (ARS тип 3, мутация de novo FOXC1): диаметр роговицы 14 мм, переднезадняя ось 27,16/26,56 мм, экскавация диска зрительного нерва 0,9, ВГД 33/20 мм рт. ст. С 36-го дня жизни потребовалось антиглаукоматозное хирургическое вмешательство на обоих глазах5).
Системные проявления включают следующее:
Глаукома развивается примерно у 50–60% пациентов с АРС. Чаще всего она возникает в детском или молодом возрасте, но в некоторых случаях повышение внутриглазного давления отмечается уже в младенчестве. Необходимы регулярное измерение внутриглазного давления и оценка зрительного нерва; подробнее см. раздел «Стандартные методы лечения».
АРС наследуется преимущественно по аутосомно-доминантному типу, однако пенетрантность и клиническая картина варьируют10). Даже при наличии одной и той же мутации в одной семье может наблюдаться значительная межиндивидуальная вариабельность клинических проявлений (variable expressivity)1).
В крупных когортных исследованиях мутации FOXC1 и PITX2 были ассоциированы с широким спектром глаукомы от детского до взрослого возраста9). Некоторые случаи, первоначально диагностированные как ПВГ (первичная врожденная глаукома), после генетического тестирования переклассифицируются; при нечетких данных переднего сегмента глаза у младенцев генетическое тестирование помогает в точной диагностике формы заболевания.
У пациентов с микроделециями в области гена PITX2, перекрывающимися с делециями NEUROG2, UGT8 и NDST4, могут наблюдаться задержка развития и умственная отсталость8)3).
Kawanami et al. (2023) сообщили о 3-летнем японском мальчике с микроделецией 2,5 Мb в области 4q25 (включающей PITX2, NEUROG2 и ANK2). У него наблюдались пупочная грыжа, колобома радужки и задержка развития, однако ЭКГ была нормальной, несмотря на делецию ANK2. Гаплонедостаточность NEUROG2 была предложена в качестве возможной причины задержки развития8).
При аутосомно-доминантном наследовании вероятность передачи мутации от родителя составляет 50%. Пенетрантность и экспрессивность варьируют: даже при одной и той же мутации симптомы могут отсутствовать или различаться по тяжести1)10). Рекомендуется генетическое тестирование и консультирование.
Диагноз АРС основывается на сочетании двусторонних аномалий развития переднего сегмента глаза, в первую очередь угла передней камеры и радужки. Задний эмбриотоксон (posterior embryotoxon) наблюдается во многих случаях, но не является обязательным для диагноза10). Даже если задний эмбриотоксон не виден при биомикроскопии, гониоскопия позволяет оценить аномалии угла. При наличии системных проявлений пациента направляют как с синдромом АРС к соответствующим специалистам (стоматолог, кардиолог, невролог и др.), а у детей проводят полное системное обследование совместно с педиатром10,13).
Задний эмбриотоксон сам по себе не является специфичным для АРС, поэтому диагноз ставится с учетом изменений радужки и угла, глаукомы, системных проявлений и семейного анамнеза13).
В классификации детской глаукомы согласно Клиническим рекомендациям по глаукоме (5-е издание) АРС рассматривается как типичный пример глаукомы, ассоциированной с врожденными аномалиями развития глаза13). Диагноз устанавливается, если имеющиеся с рождения аномалии развития глаза соответствуют критериям детской глаукомы.
Основные заболевания, которые следует дифференцировать с АРС:
| Заболевание | Отличия от АРС |
|---|---|
| Синдром ICE | Одностороннее, приобретенное, преобладание у женщин |
| Аномалия Петерса | Центральное помутнение роговицы, дефект десцеметовой мембраны |
| Аниридия | Паннус роговицы, гипоплазия фовеа |
| Задняя полиморфная дистрофия роговицы | Двустороннее, семейное, без половых различий |
Синдром ICE (прогрессирующая атрофия радужки, синдром Чендлера и др.) важно дифференцировать с АРС, однако основным дифференциальным признаком является то, что ICE — одностороннее и приобретенное заболевание, тогда как АРС — двустороннее и врожденное.
В настоящее время радикального лечения АРС не существует; основу терапии составляют контроль глаукомы и наблюдение за системными осложнениями. Тактика лечения соответствует таковой при ранней врожденной глаукоме (первичная врожденная глаукома: ПВГ)13).
Глаукома встречается примерно у 50–60% пациентов с АРС. Медикаментозное лечение проводится по общим принципам лечения глаукомы, но часто бывает неэффективным.
Препараты, подавляющие продукцию водянистой влаги
Бета-блокаторы: один из препаратов, применяемых при детской глаукоме. Выбор осуществляется с учетом возраста, общего состояния и противопоказаний13).
Ингибиторы карбоангидразы (ИКА) в виде глазных капель: бринзоламид и др. Возможно сочетание с бета-блокаторами.
Альфа2-адреномиметики (бримонидин): противопоказаны детям младше 2 лет из-за риска нейропсихических симптомов (апноэ, брадикардия, гипотензия, мышечная гипотония, угнетение ЦНС)13).
Препараты, усиливающие отток водянистой влаги
Препараты, связанные с простагландинами: латанопрост, травопрост и др. Эффективность у детей считается ниже, чем у взрослых13).
Примеры: у 7-летнего мальчика достигнут долгосрочный контроль с помощью травопроста + бринзоламида5). У 77-летнего мужчины ВГД оставалось 35 мм рт. ст., несмотря на применение латанопроста, тимолола и бринзоламида2).
Имеются сообщения об отсутствии различий в эффективности между агонистами FP-рецепторов простаноидов и бета-блокаторами13).
У младенцев и детей младшего возраста доза глазных капель относительно велика по сравнению с массой тела и площадью поверхности тела, поэтому следует по возможности использовать препараты с наименьшей концентрацией13).
Если медикаментозная терапия не позволяет контролировать внутриглазное давление, проводится хирургическое вмешательство10)13).
Сообщается о следующих осложнениях после имплантации GDD: мелкая передняя камера в 13,6% случаев, гипотония в 11,7%, хориоидальная отслойка в 8,3%, эндофтальмит в 1,7%14).
Chakraborty et al. (2022) сообщили о случае отслойки сетчатки, ассоциированной с АРС (15-летний мальчик). Наблюдались сферофакия и подвывих хрусталика; после витрэктомии ВГД повысилось до 41 мм рт. ст., сформировалась стафилома склеры. После диодной циклофотокоагуляции в итоге было достигнуто ВГД 18 мм рт. ст.7).
Достоверная частота успеха, ограниченная только АРС, не установлена; результаты различаются в зависимости от возраста, аномалий угла передней камеры и предшествующих операций. Считается, что частота успеха угол-хирургии ниже, чем при первичной врожденной глаукоме13). В мета-анализе детской глаукомы в целом (не ограниченной АРС) предполагаемая частота успеха ГДУ составила 87% через 12 месяцев и 77% через 24 месяца, однако группы заболеваний и условия исследований были неоднородны14). В рефрактерных случаях может потребоваться несколько операций.
Основная причина АРС — дефект миграции и дифференцировки клеток нервного гребня. Нарушение развития клеток нервного гребня в передней камере, углу передней камеры, лицевых костях, зубах, сердечно-сосудистой системе и коже вокруг пупка приводит к формированию множественных органных аномалий.
В конце эмбрионального периода недифференцированные эндотелиальные клетки, покрывающие переднюю камеру, в норме исчезают из радужки и угла. При АРС этот процесс исчезновения нарушается, и недифференцированные эндотелиальные клетки остаются на радужке, вызывая образование тяжей. В углу передней камеры возникает высокое прикрепление радужки, механически покрывающее трабекулярную сеть.
Гистологически наблюдается аномальное распространение монослоя эндотелиоподобных клеток с мембраной, напоминающей десцеметову, от задней поверхности роговицы через переднюю камеру, угол и поверхность радужки. Мембрана присутствует в квадрантах с эктропионом увеи и девиацией зрачка, тогда как в противоположных квадрантах отмечается атрофия радужки.
FOXC1 и PITX2 являются факторами транскрипции, которые связываются с определенными последовательностями ДНК и регулируют экспрессию нижележащих генов. Оба действуют синергично в развитии переднего сегмента глаза, регулируя общие гены-мишени3). Форкхед-домен FOXC1 (ДНК-связывающий домен из 110 аминокислот) функционально наиболее важен2), и предполагается, что мутации в этом домене сильнее связаны с нейропсихиатрическими симптомами.
Указываются следующие два механизма повышения внутриглазного давления:
Степень колобомы радужки и количество гониосинехий не обязательно коррелируют с тяжестью глаукомы. Однако высокая степень синехий радужки в угле передней камеры предрасполагает к развитию глаукомы.
Мутации FOXC1 в большей степени способствуют развитию врожденной глаукомы по сравнению с другими мутациями1), и аномалии цилиарного тела и дренажного угла могут участвовать в повышении ВГД1).
У мышей с мутацией FOXC1 наблюдаются уменьшение количества и структурные аномалии коллагеновых волокон стромы роговицы, а также повреждение кератоцитов1). Кроме того, FOXC1 функционирует как супрессор неоваскуляризации роговицы (через регуляцию биодоступности VEGF)1), и потеря этого супрессора при мутации FOXC1 приводит к неоваскуляризации роговицы.
FOXC1, как фактор транскрипции семейства FOX, также играет важную роль в развитии мозга4).
В систематическом обзоре аномалии белого вещества были описаны в 26 из 63 статей (41,3%). Однако 60 статей были отчетами о случаях или сериями случаев, поэтому на основе этой доли нельзя оценить распространенность на уровне пациентов15). Мутации FOXC1 могут быть связаны с церебральной болезнью мелких сосудов (CSVD), гиперинтенсивностью белого вещества, расширенными периваскулярными пространствами, микрокровоизлияниями и лакунарными инфарктами.
Ohkubo et al. (2025) подтвердили с помощью МРТ головного мозга перивентрикулярные изменения белого вещества, расширенные периваскулярные пространства и извитость/расширение позвоночно-базилярных артерий у 2-летнего японского мальчика (мутация FOXC1: c.240del, p.Y81Ifs21). У отца в анамнезе был инсульт в возрасте 18 лет4).
В обзоре 95 случаев мутаций FOXC1 нейропсихиатрические симптомы (трудности в обучении, эпилепсия, умственная отсталость, бред ревности и др.) наблюдались у 6,3%, причем у 83,3% пациентов с мутациями в forkhead-домене развились нейропсихиатрические симптомы2).
Да. При АРС с мутациями FOXC1 имеются сообщения об аномалиях белого вещества. В систематическом обзоре они были описаны в 26 из 63 отчетов, однако распространенность на уровне пациентов оценить невозможно15). Мутации FOXC1 могут быть связаны с риском церебральной микроангиопатии и инсульта, поэтому рассматривается неврологическая оценка в зависимости от симптомов и семейного анамнеза.
В последние годы с помощью секвенирования нового поколения и полногеномного секвенирования было описано множество новых мутаций.
Wowra et al. (2024) идентифицировали крупную делецию (новая мутация), включающую часть экзона 1 и весь 3’UTR гена FOXC1, у трех польских сестер с АРС. Фенотип в одной семье значительно различался, и первоначально был ошибочно диагностирован синдром Чандлера1).
Jiang et al. (2024) идентифицировали сложную геномную перестройку, включающую делецию 6,15 Мб в хромосоме 4q25, содержащую PITX2, инверсию 45,71 Мб и делецию 14 п.н., в китайской семье с АРС 1-го типа. У 11-летней девочки ВГД составило 43,5/44,0 мм рт. ст.3).
Другие сообщения о новых мутациях включают FOXC1 p.Phe136Leu (forkhead-домен)2), FOXC1 p.S82R (мутация de novo)5), FOXC1 c.240del, p.Y81Ifs214).
Yoshino et al. (2024) сообщили о случае ARS 3-го типа у 77-летнего японца. С 72 лет появился бред ревности, подтверждена лейкоэнцефалопатия. В обзоре литературы по 95 случаям мутации FOXC1 нейропсихиатрические симптомы выявлены у 6,3% (6/95), из них 83,3% (5/6) имели мутации в forkhead-домене2).
Это наблюдение указывает на возможную роль функционального домена мутации FOXC1 в развитии нейропсихиатрических симптомов и подчеркивает важность долгосрочного наблюдения с точки зрения психического здоровья.
Отмечается, что мутация FOXC1 может индуцировать CSVD и повышать риск инсульта4). Важность профилактики и раннего вмешательства при нейрососудистых заболеваниях у пациентов с ARS является предметом будущих исследований.
Продолжается изучение патогенеза «склерализации» роговицы, вызванной мутацией FOXC11). Понимание молекулярных механизмов помутнения роговицы может привести к разработке новых методов лечения, включая генную терапию, антифибротические препараты и биоматериалы1).