악센펠트-리거 증후군(Axenfeld-Rieger syndrome; ARS)은 전안부 형성 이상과 전신 이상을 조합한 선천성 질환군입니다. 근본 원인은 신경릉 세포의 이동·분화 이상으로 알려져 있습니다. 태생 말기에 전방을 덮는 미분화 내피세포가 홍채·섬유주각에서 정상적으로 소실되는 과정이 장애되어, 그 잔류가 삭상물 형성이나 홍채 고위 부착을 유발합니다.
역사적 배경으로, 1920년 Axenfeld가 후부 태생환(Schwalbe 선의 전방 편위·비후)과 홍채 돌기를 기술했습니다. 1934~1935년 Rieger가 홍채 저형성·동공 편위·다동공증을 추가 보고했습니다. 현재는 다음 3단계로 분류됩니다.
Axenfeld 이상: 비후되어 전방으로 돌출된 Schwalbe 선(후부 태생환)에 주변 홍채가 삭상 유착되는 것
Rieger 이상: 추가로 홍채 실질의 형성 부전으로 동공 편위·포도막 외반·가성 다동공을 나타내는 것
Rieger 증후군(ARS): 치아 이상·안면골 이상 등 전신 이상을 동반하는 것
이들을 총괄하여 악센펠트-리거 증후군이라고 부릅니다. 50~60%에 녹내장을 병발하며, 상염색체 우성 유전으로 보통 양안성입니다. 높은 비율로 백내장·수정체 위치 이상도 합병합니다.
역학에 관해서는 유병률이 약 1/200,000으로 알려져 왔으나, 최근 보고에서는 1/50,000~100,000이라는 추정도 있습니다2)4). 성별 차이는 없으며, 영유아기에 진단되는 경우가 많습니다.
유전형 분류는 다음과 같습니다.
ARS 1형
원인 유전자: PITX2 (4q25)
주요 이상: 전안부 이상, 치아 이상, 배꼽 주위의 여분 피부·제대 탈장, 두개안면 이상, 심혈관 이상
주요 이상: 전안부 이상, 녹내장, 감각신경성 난청, 심방 중격 결손, 신장 이상, 백질 병변
FOXC1과 PITX2의 변이가 ARS의 40~70%를 차지합니다5). 그러나 ARS의 60%에서는 원인 유전자가 아직 동정되지 않았으며4), 유전적 다양성이 큽니다.
소아·청소년 발병 녹내장 506예의 대규모 레지스트리 분석에서 전체 분자 진단율은 24.7%(125/506예)였습니다11). 56.5%라는 진단율은 비후천성 안구 이상과 관련된 녹내장의 하위 그룹에 한정된 값입니다11). 유전자 진단이 얻어진 증례에서는 CYP1B1(23.2%), MYOC(19.2%), FOXC1(16.8%)이 많았으며, 대상 집단에 따라 유전자 구성은 다릅니다11).
QARS 1형·2형·3형은 어떻게 구별됩니까?
A
원인 유전자로 구별됩니다. 1형은 PITX2(4q25) 변이로 치아·배꼽·안면골 이상을 동반합니다. 3형은 FOXC1(6p25) 변이로 난청·심장 결손·신장 이상·신경 이상을 동반합니다. 2형은 13q14에 있지만 원인 유전자는 미확정이며, 전안부 이상과 녹내장이 주체입니다. 병적 변이가 동정되면 유전학적 확정과 병형 분류에 도움이 되지만, 음성이어도 ARS를 배제할 수 없습니다10).
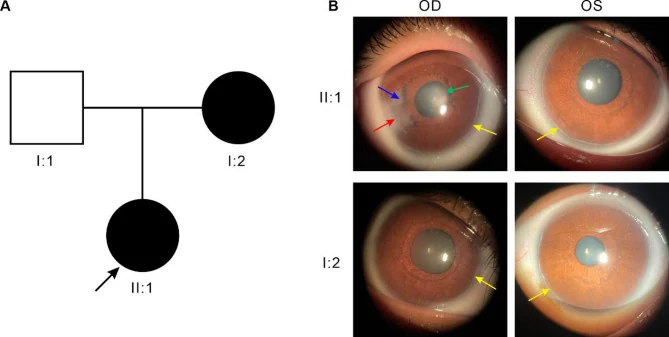
Gong X, Lei X, Li Z, et al. Identification and functional study of a novel FOXC1 missense mutation in a Chinese family with Axenfeld-Rieger syndrome. Sci Rep. 2025;15(1):19957. Figure 1. PMID: 40481210; PMCID: PMC12144153; DOI: 10.1038/s41598-025-04872-x. License: CC BY 4.0. https://creativecommons.org/licenses/by/4.0/
Panel A는 ARS 가계의 가계도, Panel B는 양안(OD/OS)의 전안부 사진. 노란 화살표는 윤부 전주에 분포하는 후부 태생환, 파란 화살표는 홍채각막 유착과 홍채 위축·열공 형성을 나타냄.
후부 태생환은 Schwalbe선 부위에 미분화 세포가 잔존한 것으로, 윤부에서 0.5~2.0mm 중심 쪽으로 윤부를 따라 선상으로 관찰된다. 전주성이 아닌 일부에 국한되는 경우가 많다. 돌출된 Schwalbe선과 홍채가 유착되면 Axenfeld 이상, 추가로 홍채 실질의 위축을 동반하면 Rieger 이상이라고 한다.
각막은 일반적으로 투명하고 내피 구조도 정상이나, 잔존 조직과의 물리적 접촉으로 인해 이차적으로 각막 혼탁이 발생할 수 있다. 각막 혼탁은 주변부에 국한되는 경우가 많아 시력에 직접 영향을 미치지 않는 것이 일반적이다. 단, FOXC1 변이에서는 각막 혼탁·각막신생혈관이 더 현저하며, PITX2 변이와 비교하여 각막 이상의 정도가 크고 녹내장의 빈도도 높다1).
PITX2(4q25): 1형의 원인 유전자. 눈·치아·복벽 장기의 발생에 관여하는 paired-like homeodomain 전사 인자3). PITX2 변이자는 ARS로 확인되는 예가 많고, FOXC1 변이자보다 녹내장 발병이 늦은 경향이 있다9).
FOXC1(6p25): 3형의 원인 유전자. Forkhead box 전사 인자로, 눈·심장·신장·뇌의 발생에 관여5)2). 과거 FKHL7로 보고된 유전자이며12), 80종 이상의 변이가 보고되어 있다5). FOXC1 변이자는 PITX2 변이자보다 젊은 나이에 녹내장을 발병하기 쉽고, 영유아기부터 선천 녹내장으로 발견되는 경우가 있다9).
대규모 코호트 연구에서는 FOXC1과 PITX2의 변이가 소아기부터 성인기까지 광범위한 녹내장 스펙트럼과 관련되었다9). 임상적으로 PCG(원발 선천 녹내장)로 초진된 증례가 유전자 검사에 의해 재분류되는 경우도 있으며, 영유아의 전안부 소견이 미묘할 때는 유전자 검사가 정확한 병형 진단에 기여한다.
ARS의 진단은 양안성의 전방각, 홍채를 중심으로 한 전안부 형성 이상의 조합에 기반합니다. 후부 태생환(posterior embryotoxon)은 많은 증례에서 나타나지만 진단에 필수는 아닙니다10). 세극등 현미경으로 후부 태생환이 확인되지 않는 경우에도 전방각경 검사로 전방각 이상을 평가합니다. 전신 이상을 보이는 경우 ARS 증후군으로서 치과, 순환기내과, 신경과 등 관련 과로 의뢰하고, 소아 증례에서는 소아과와 협진하여 전신 정밀 검사를 시행합니다10,13).
각도 수술(각도 절개술·섬유주 절개술): 각도가 열려 있고 주변 홍채 전유착(PAS)에 의한 섬유주 피복 범위가 넓지 않으면 일차 선택. 홍채 전유착이 적은 부위를 선택하여 절개함으로써 성공률이 높아진다. 단, 성공률은 PCG보다 낮다13).
섬유주 절제술(마이토마이신 C 병용): 각도 수술 등으로 안압을 조절할 수 없는 증례에서 고려된다. 소아에서는 수술 후 반흔화 및 장기 합병증을 고려하여 수술법과 경과 관찰을 개별적으로 판단한다10)13).
방수 배액 장치(GDD): 각도 수술이 효과가 없는 경우 일차 선택이 되기도 한다13). 소아 녹내장을 대상으로 한 메타분석에서는 12개월 시 성공률 87%, 24개월 시 77%, 48개월 시 54%였다14). 수술 후 평균 IOP는 12개월 시 16.5mmHg, 24개월 시 17.6mmHg였다14).
모양체 파괴술: 난치성 증례에 대한 최후의 수단. 성공률은 낮고, 재치료 필요성·합병증률 모두 높다.
마이크로펄스 모양체 광응고술: PITX2 결실을 가진 ARS 소아 증례에서 안압 조절이 얻어졌다는 보고가 있다3).
GDD 수술 후 합병증으로 전방 천재화 13.6%, 저안압 11.7%, 맥락막 삼출 8.3%, 안내염 1.7%가 보고되었다14).
Chakraborty et al.(2022)은 ARS 합병 망막박리(15세 남아) 1예를 보고했다. 소구형 수정체·수정체 아탈구를 동반하였고, 유리체 절제술 후 IOP 41mmHg로 상승하여 공막류를 형성했다. 다이오드 모양체 광응고술을 시행하여 최종적으로 IOP 18mmHg가 얻어졌다7).
각막 이식(PKP) : FOXC1 변이로 인한 심한 각막 혼탁이 있을 때 시력 개선을 목적으로 시행됩니다1)
다학제 감시 : 녹내장, 난청, 심장 질환, 내분비, 치과, 두개안면 전문 추적 관찰이 필요합니다5)
QARS에 동반된 녹내장의 수술 성공률은 어느 정도입니까?
A
ARS에 국한된 신뢰할 수 있는 성공률은 확립되어 있지 않으며, 연령, 전방각 형성 이상, 과거 수술 등에 따라 결과가 다릅니다. 전방각 수술의 성공률은 원발 선천 녹내장보다 낮은 것으로 알려져 있습니다13). ARS에 국한되지 않은 소아 녹내장 전체의 메타분석에서 GDD의 추정 성공률은 12개월 87%, 24개월 77%로 보고되었으나, 질환군과 연구 조건에 이질성이 있습니다14). 난치성 사례에서는 여러 차례 수술이 필요할 수 있습니다.
FOXC1과 PITX2는 모두 전사인자로, 특정 DNA 서열에 결합하여 하위 유전자의 발현을 조절합니다. 두 인자는 전안부 발생에서 상승적으로 작용하며, 공통의 하위 표적 유전자를 조절합니다3). FOXC1의 포크헤드 도메인(110개 아미노산의 DNA 결합 도메인)이 기능적으로 가장 중요하며2), 이 도메인의 돌연변이는 신경정신 증상과 더 강하게 연관되는 것으로 시사됩니다.
체계적 검토에서, 대상 63건 중 26건(41.3%)에서 백질 이상이 보고되었습니다. 단, 60건이 증례 보고 또는 증례 집적이었으므로, 이 비율로 환자 수준의 유병률을 추정할 수는 없습니다15). FOXC1 돌연변이는 뇌소혈관질환(CSVD)·백질 고신호·확장된 혈관주위공간·미세출혈·열공경색과 연관될 가능성이 있습니다.
Ohkubo et al.(2025)는 2세 일본 남아(FOXC1 변이: c.240del, p.Y81Ifs21)에서 뇌 MRI를 통해 뇌실주위 백질 병변, 확장된 혈관주위 공간, 척추기저동맥의 구불구불한 확장을 확인했습니다. 아버지는 18세에 뇌경색 병력이 있었습니다4).
FOXC1 변이 95예의 리뷰에서는 6.3%에서 신경정신 증상(학습 곤란, 간질, 지적 장애, 질투 망상 등)이 관찰되었으며, 포크헤드 도메인 변이를 가진 증례의 83.3%에서 신경정신 증상이 나타났습니다2).
QARS에서 뇌 이상이 발생할 수 있나요?
A
네. FOXC1 변이를 가진 ARS에서는 백질 이상을 동반한 보고가 있습니다. 체계적 리뷰에서는 63건 중 26건에 기술되었지만, 환자 수준의 유병률은 추정할 수 없습니다15). FOXC1 변이는 뇌소혈관 질환 및 뇌졸중 위험과 관련될 가능성이 지적되고 있으며, 증상이나 가족력에 따른 신경학적 평가가 고려됩니다.
Yoshino et al.(2024)는 77세 일본인 남성의 ARS3형 증례를 보고했다. 72세부터 질투망상이 나타났고, 백질뇌증을 확인했다. FOXC1 변이 95예의 문헌 검토에서는 6.3%(6/95예)에서 신경정신 증상이 인정되었고, 그중 83.3%(5/6예)가 포크헤드 도메인 변이를 가지고 있었다2).
이 소견은 FOXC1 변이의 기능적 도메인이 신경정신 증상의 발현에 관여할 가능성을 시사하며, 정신 건강 관점에서의 장기 추적의 중요성을 암시한다.
Wowra B, Wysocka-Kosmulska M, Stanienda-Sokół K, et al. Diagnostic Challenges of Axenfeld-Rieger Syndrome and a Novel FOXC1 Gene Mutation in a Polish Family. J Clin Med. 2024;13(19):5761. doi:10.3390/jcm13195761.
Yoshino Y, Iga JI, Ueno SI.. A Novel Mutation of FOXC1 (P136L) in an Axenfeld-Rieger Syndrome Patient With a Systematized Delusion of Jealousy: A Case Report and Literature Review. Mol Genet Genomic Med. 2024;12(11):e70008. doi:10.1002/mgg3.70008. PMID:39520097; PMCID:PMC11549375.
Jiang Z, Zhang Y, Wang L, Yang H, Yu L. Complex genomic rearrangement with deletion of PITX2 in a Chinese family with Axenfeld-Rieger syndrome: A case report and literature review. Molecular vision. 2024;30:466-476. PMID:39959165; PMCID:PMC11829790.
Ohkubo Y, Hayashi T, Ida K, Nakano E, Hamada A, Higashida T, et al. A case of Axenfeld-Rieger syndrome with neuroradiological abnormalities. Radiology case reports. 2025;20(10):5078-5080. doi:10.1016/j.radcr.2025.06.072. PMID:40741157; PMCID:PMC12310057.
Li K, Tang M, Xu M, Yu Y. A novel missense mutation of FOXC1 in an Axenfeld-Rieger syndrome patient with a congenital atrial septal defect and sublingual cyst: a case report and literature review. BMC Med Genomics. 2021;14:255. doi:10.1186/s12920-021-01103-w.
Khan TA, Zahid MA, Akram A, Rauf A. Progressive Vision Loss in a Patient With Axenfeld-Rieger Syndrome. Cureus. 2022;14(5):e25128. doi:10.7759/cureus.25128.
Chakraborty D, Basak SK, Saha A, Mondal S, Mitra A. A case of Axenfeld-Rieger syndrome with retinal detachment. Indian journal of ophthalmology. 2022;70(7):2650-2652. doi:10.4103/ijo.IJO_2737_21. PMID:35791188; PMCID:PMC9426138.
Kawanami Y, Horinouchi T, Morisada N, Kato T, Nozu K. 4q25 Microdeletion with Axenfeld-Rieger Syndrome and Developmental Delay. Case reports in genetics. 2023;2023:4592114. doi:10.1155/2023/4592114. PMID:36816813; PMCID:PMC9935865.
Souzeau E, Siggs OM, Zhou T, Galanopoulos A, Hodson T, Taranath D, et al. Glaucoma spectrum and age-related prevalence of individuals with FOXC1 and PITX2 variants. European journal of human genetics : EJHG. 2017;25(7):839-847. doi:10.1038/ejhg.2017.59. PMID:28513611; PMCID:PMC5520071.
Michels K, Bohnsack BL. Ophthalmological Manifestations of Axenfeld-Rieger Syndrome: Current Perspectives. Clin Ophthalmol. 2023;17:819-828. doi:10.2147/OPTH.S379853. PMID:36926528; PMCID:PMC10013571.
Knight LSW, Ruddle JB, Taranath DA, et al. Childhood and Early Onset Glaucoma Classification and Genetic Profile in a Large Australasian Disease Registry. Ophthalmology. 2021;128(11):1549-1560. doi:10.1016/j.ophtha.2021.04.016. PMID:33892047.
Mirzayans F, Gould DB, Héon E, Billingsley GD, Cheung JC, Mears AJ, et al. Axenfeld-Rieger syndrome resulting from mutation of the FKHL7 gene on chromosome 6p25. European journal of human genetics : EJHG. 2000;8(1):71-4. doi:10.1038/sj.ejhg.5200354. PMID:10713890.
Stallworth JY, O’Brien KS, Han Y, Oatts JT. Efficacy of Ahmed and Baerveldt glaucoma drainage device implantation in the pediatric population: A systematic review and meta-analysis. Surv Ophthalmol. 2023;68(4):578-590. doi:10.1016/j.survophthal.2023.01.010. PMID:36740196; PMCID:PMC10293048.
Muzyka L, Winterhalter E, LoPresti MA, Scoville J, Bohnsack BL, Lam SK. Axenfeld-Rieger syndrome: A systematic review examining genetic, neurological, and neurovascular associations to inform screening. Heliyon. 2023;9(7):e18225. doi:10.1016/j.heliyon.2023.e18225. PMID:37539177; PMCID:PMC10395477.