
ARS type 1
Gen gây bệnh: PITX2 (4q25)
Các bất thường chính: bất thường đoạn trước nhãn cầu, bất thường răng, da thừa quanh rốn/thoát vị rốn, bất thường sọ mặt, bất thường tim mạch

Hội chứng Axenfeld-Rieger (ARS) là một nhóm bệnh bẩm sinh kết hợp bất thường tiền phòng và bất thường toàn thân. Nguyên nhân căn bản được cho là do rối loạn di chuyển và biệt hóa của tế bào mào thần kinh. Vào cuối thời kỳ phôi thai, quá trình các tế bào nội mô chưa biệt hóa bao phủ tiền phòng biến mất bình thường khỏi mống mắt và góc tiền phòng bị suy giảm, và sự tồn dư này gây ra sự hình thành các dải xơ và bám cao của mống mắt.
Bối cảnh lịch sử: Năm 1920, Axenfeld mô tả vòng Schwalbe sau (Schwalbe line nhô ra phía trước và dày lên) và các mấu mống mắt. Năm 1934-1935, Rieger báo cáo thêm về giảm sản mống mắt, lệch đồng tử và đa đồng tử. Hiện nay được phân loại thành 3 giai đoạn sau:
Tổng hợp lại, các tình trạng này được gọi là hội chứng Axenfeld-Rieger. 50-60% có kết hợp glôcôm, di truyền trội trên nhiễm sắc thể thường và thường ở cả hai mắt. Tỷ lệ cao kết hợp đục thủy tinh thể và lệch thể thủy tinh.
Dịch tễ học: tỷ lệ mắc bệnh trước đây được cho là khoảng 1/200.000, nhưng các báo cáo gần đây ước tính là 1/50.000–100.0002)4). Không có khác biệt về giới tính, và bệnh thường được chẩn đoán ở giai đoạn trẻ sơ sinh hoặc trẻ nhỏ.
Phân loại di truyền như sau:
ARS type 1
Gen gây bệnh: PITX2 (4q25)
Các bất thường chính: bất thường đoạn trước nhãn cầu, bất thường răng, da thừa quanh rốn/thoát vị rốn, bất thường sọ mặt, bất thường tim mạch
ARS type 2
Gen gây bệnh: 13q14 (chưa xác định)
Các bất thường chính: bất thường đoạn trước nhãn cầu, glôcôm. Các bất thường toàn thân ít hơn so với type 1 và type 3
ARS type 3
Gen gây bệnh: FOXC1 (6p25)
Các bất thường chính: bất thường đoạn trước nhãn cầu, glôcôm, điếc thần kinh giác quan, thông liên nhĩ, bất thường thận, tổn thương chất trắng
Đột biến FOXC1 và PITX2 chiếm 40–70% các trường hợp ARS5). Tuy nhiên, 60% trường hợp ARS chưa xác định được gen gây bệnh4), cho thấy tính đa dạng di truyền lớn.
Phân tích cơ sở dữ liệu đăng ký lớn gồm 506 ca glôcôm khởi phát ở trẻ em/người trẻ cho thấy tỷ lệ chẩn đoán phân tử tổng thể là 24,7% (125/506 ca)11). Tỷ lệ chẩn đoán 56,5% chỉ áp dụng cho phân nhóm glôcôm liên quan đến bất thường mắt không mắc phải11). Trong số các ca được chẩn đoán di truyền, CYP1B1 (23,2%), MYOC (19,2%) và FOXC1 (16,8%) là phổ biến nhất, và cấu trúc gen khác nhau tùy theo quần thể nghiên cứu11).
Chúng được phân biệt dựa trên gen gây bệnh. Type 1 do đột biến PITX2 (4q25) và kèm theo bất thường răng, rốn và xương mặt. Type 3 do đột biến FOXC1 (6p25) và kèm theo điếc, khuyết tật tim, bất thường thận và thần kinh. Type 2 nằm trên 13q14 nhưng gen gây bệnh chưa được xác định, biểu hiện chủ yếu là bất thường đoạn trước nhãn cầu và glôcôm. Việc xác định biến thể gây bệnh giúp chẩn đoán di truyền và phân loại bệnh, nhưng kết quả âm tính không loại trừ ARS10).
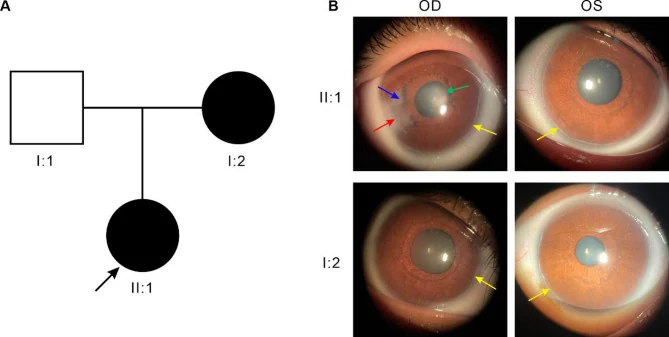
Các dấu hiệu chính ở mắt được trình bày dưới đây.
| Dấu hiệu mắt | Đặc điểm |
|---|---|
| Vòng Schwalbe sau | Đường Schwalbe lệch trước và dày lên |
| Mống mắt dạng sợi | Dạng sợi mảnh đến dải rộng |
| Lệch đồng tử | Lệch về phía đối diện của vòng Schwalbe |
| Giả đa đồng tử | Mô đệm mống mắt có hình dạng như bị thủng |
| Lộn màng bồ đào | Lộn biểu mô sắc tố mống mắt |
Vòng Schwalbe sau là sự tồn tại của các tế bào chưa biệt hóa ở vùng đường Schwalbe, xuất hiện dạng đường thẳng dọc theo rìa giác mạc, cách rìa 0,5–2,0 mm về phía trung tâm. Thường chỉ giới hạn ở một phần chứ không toàn bộ chu vi. Nếu đường Schwalbe nhô cao dính với mống mắt thì gọi là bất thường Axenfeld, nếu kèm teo mô đệm mống mắt thì gọi là bất thường Rieger.
Giác mạc thường trong suốt và cấu trúc nội mô bình thường, nhưng có thể bị đục thứ phát do tiếp xúc vật lý với mô tồn dư. Đục giác mạc thường khu trú ở vùng ngoại vi và thường không ảnh hưởng trực tiếp đến thị lực. Tuy nhiên, ở đột biến FOXC1, đục giác mạc và tân mạch giác mạc rõ rệt hơn, mức độ bất thường giác mạc lớn hơn và tần suất glôcôm cao hơn so với đột biến PITX21).
Dấu hiệu góc tiền phòng bao gồm bám mống mắt cao, di tích màng bồ đào dạng dây, và dày đường Schwalbe (vòng Schwalbe sau). Một số trường hợp có kèm thể thủy tinh hình cầu nhỏ hoặc lệch thể thủy tinh7).
Glôcôm xuất hiện ở 50–60% bệnh nhân. Đôi khi nhãn áp tăng ngay từ giai đoạn sơ sinh, nhưng hầu hết khởi phát ở tuổi thiếu nhi đến thanh niên. Một số trường hợp được chẩn đoán khi thị lực giảm tiến triển, do đó cần không bỏ sót các dấu hiệu ở tiền phòng và thay đổi do glôcôm6).
Li et al. (2021) báo cáo một bé trai 7 tuổi (ARS type 3, đột biến de novo FOXC1) có đường kính giác mạc 14 mm, trục nhãn cầu 27,16/26,56 mm, tỷ lệ C/D 0,9, IOP 33/20 mmHg. Cần phẫu thuật glôcôm hai mắt từ ngày thứ 36 sau sinh5).
Biểu hiện toàn thân như sau:
Khoảng 50–60% bệnh nhân ARS có kèm glôcôm. Bệnh thường khởi phát từ thời thơ ấu đến thanh niên, nhưng cũng có trường hợp tăng nhãn áp từ giai đoạn trẻ sơ sinh. Cần đo nhãn áp và đánh giá thần kinh thị giác định kỳ; xem chi tiết tại mục “Phương pháp điều trị tiêu chuẩn”.
ARS chủ yếu di truyền trội trên nhiễm sắc thể thường, nhưng có sự thay đổi về độ thâm nhập và biểu hiện lâm sàng10). Ngay cả trong cùng một gia đình có cùng đột biến gen, vẫn có thể có sự khác biệt lớn giữa các cá nhân (variable expressivity)1).
Trong các nghiên cứu đoàn hệ lớn, đột biến FOXC1 và PITX2 có liên quan đến phổ glôcôm rộng từ thời thơ ấu đến tuổi trưởng thành9). Một số trường hợp được chẩn đoán lâm sàng là PCG (glôcôm bẩm sinh nguyên phát) có thể được phân loại lại sau xét nghiệm di truyền; khi các dấu hiệu ở đoạn trước mắt của trẻ sơ sinh còn tinh tế, xét nghiệm di truyền góp phần chẩn đoán chính xác thể bệnh.
Ở những trường hợp có mất đoạn nhỏ quanh gen PITX2, sự mất đoạn chồng lấp của NEUROG2, UGT8, NDST4 có thể gây chậm phát triển và khuyết tật trí tuệ8)3).
Kawanami và cộng sự (2023) đã báo cáo một bé trai người Nhật 3 tuổi có mất đoạn nhỏ 2,5Mb tại 4q25 (bao gồm PITX2, NEUROG2, ANK2). Bệnh nhân có thoát vị rốn, u nguyên bào mống mắt (coloboma iris) và chậm phát triển, nhưng điện tâm đồ bình thường mặc dù mất ANK2. Haploinsufficiency của NEUROG2 được cho là nguyên nhân tiềm năng gây chậm phát triển8).
Do di truyền trội trên nhiễm sắc thể thường, xác suất di truyền từ cha mẹ mang đột biến là 50%. Tính thấm và kiểu hình có thể thay đổi; cùng một đột biến có thể có hoặc không có triệu chứng và mức độ nghiêm trọng khác nhau1)10). Nên thực hiện xét nghiệm di truyền và tư vấn di truyền.
Chẩn đoán ARS dựa trên sự kết hợp các bất thường phát triển của đoạn trước mắt, chủ yếu ở góc tiền phòng và mống mắt, ở cả hai mắt. Vòng Schwalbe sau (posterior embryotoxon) thường gặp nhưng không bắt buộc để chẩn đoán10). Ở những trường hợp không thấy vòng Schwalbe sau trên kính hiển vi đèn khe, cần đánh giá bất thường góc tiền phòng bằng kính soi góc tiền phòng. Nếu phát hiện bất thường toàn thân, cần chuyển bệnh nhân đến các chuyên khoa liên quan như nha khoa, tim mạch, thần kinh dưới dạng hội chứng ARS, và đối với trẻ em cần phối hợp với khoa nhi để khám toàn diện10,13).
Vòng Schwalbe sau đơn thuần không phải là dấu hiệu đặc hiệu của ARS, do đó cần kết hợp với các dấu hiệu ở mống mắt, góc tiền phòng, glôcôm, triệu chứng toàn thân và tiền sử gia đình để đánh giá13).
Trong hệ thống phân loại glôcôm trẻ em của Hướng dẫn điều trị glôcôm (phiên bản thứ 5), ARS được xếp là một ví dụ điển hình của glôcôm liên quan đến bất thường phát triển mắt bẩm sinh13). Chẩn đoán được đưa ra khi bất thường phát triển mắt tồn tại từ khi sinh đáp ứng tiêu chuẩn chẩn đoán glôcôm trẻ em.
Các bệnh chính cần phân biệt với ARS được trình bày dưới đây.
| Bệnh | Điểm khác biệt với ARS |
|---|---|
| Hội chứng ICE | Một mắt, mắc phải, nữ chiếm ưu thế |
| Bất thường Peters | Đục giác mạc trung tâm, thiếu màng Descemet |
| Vô mống mắt | Pannus giác mạc, giảm sản hố trung tâm |
| Loạn dưỡng giác mạc đa hình sau | Hai mắt, gia đình, không khác biệt giới tính |
Hội chứng ICE (teo mống mắt tiến triển, hội chứng Chandler, v.v.) cần được phân biệt với ARS, nhưng điểm khác biệt chính là ICE là một bệnh một mắt, mắc phải, trong khi ARS là hai mắt, bẩm sinh.
Hiện tại không có phương pháp điều trị triệt căn cho ARS; trọng tâm điều trị là quản lý bệnh tăng nhãn áp và theo dõi các biến chứng toàn thân. Phác đồ điều trị tuân theo bệnh tăng nhãn áp phát triển sớm (bệnh tăng nhãn áp bẩm sinh nguyên phát: PCG) 13).
Bệnh tăng nhãn áp xảy ra ở khoảng 50–60% các trường hợp ARS. Điều trị bằng thuốc tuân theo bệnh tăng nhãn áp nói chung, nhưng thường không hiệu quả.
Thuốc ức chế sản xuất thủy dịch
Thuốc chẹn beta: Một trong những loại thuốc dùng cho bệnh tăng nhãn áp ở trẻ em. Lựa chọn dựa trên tuổi, tình trạng toàn thân và chống chỉ định 13).
Thuốc ức chế men carbonic anhydrase (CAI) nhỏ mắt: Brinzolamide, v.v. Có thể dùng kết hợp với thuốc chẹn beta.
Thuốc chủ vận alpha2 (Brimonidine): Chống chỉ định ở trẻ dưới 2 tuổi do các triệu chứng thần kinh tâm thần (ngưng thở, nhịp tim chậm, hạ huyết áp, giảm trương lực cơ, ức chế thần kinh trung ương) 13).
Thuốc tăng cường thoát thủy dịch
Thuốc liên quan đến prostaglandin: Latanoprost, Travoprost, v.v. Hiệu quả ở trẻ em được cho là yếu hơn so với người lớn 13).
Ví dụ thực tế: Một bé trai 7 tuổi được kiểm soát lâu dài bằng Travoprost + Brinzolamide 5). Một nam 77 tuổi khó kiểm soát IOP ở mức 35 mmHg dù dùng Latanoprost, Timolol + Brinzolamide 2).
Có báo cáo cho thấy không có sự khác biệt về hiệu quả giữa thuốc chủ vận thụ thể FP prostanoid và thuốc chẹn beta 13).
Ở trẻ sơ sinh và trẻ nhỏ, do liều lượng thuốc nhỏ mắt tương đối cao so với cân nặng và diện tích bề mặt cơ thể, nên sử dụng thuốc có nồng độ thấp nhất có thể13).
Nếu không kiểm soát được nhãn áp bằng thuốc, cần tiến hành phẫu thuật10)13).
Các biến chứng sau phẫu thuật GDD bao gồm: tiền phòng nông 13,6%, nhãn áp thấp 11,7%, xuất tiết hắc mạc 8,3%, viêm nội nhãn 1,7%14).
Chakraborty et al. (2022) báo cáo một trường hợp bong võng mạc kèm ARS (nam 15 tuổi). Bệnh nhân có vi cầu thể thủy tinh và lệch thủy tinh thể, sau phẫu thuật dịch kính, nhãn áp tăng lên 41 mmHg và hình thành khối u củng mạc. Đã thực hiện quang đông thể mi diode và cuối cùng đạt được nhãn áp 18 mmHg7).
Chưa có tỷ lệ thành công đáng tin cậy riêng cho ARS; kết quả thay đổi theo tuổi, bất thường góc tiền phòng và tiền sử phẫu thuật. Tỷ lệ thành công của phẫu thuật góc được cho là thấp hơn so với glôcôm bẩm sinh nguyên phát13). Trong phân tích gộp glôcôm trẻ em không riêng ARS, tỷ lệ thành công ước tính của GDD là 87% sau 12 tháng và 77% sau 24 tháng, nhưng có sự khác biệt giữa các nhóm bệnh và điều kiện nghiên cứu14). Các trường hợp khó có thể cần nhiều lần phẫu thuật.
Nguyên nhân cơ bản của ARS là khiếm khuyết trong di chuyển và biệt hóa của tế bào mào thần kinh. Sự phát triển của tế bào mào thần kinh bị suy giảm ở tiền phòng, góc tiền phòng, xương mặt, răng, hệ tim mạch và da quanh rốn, dẫn đến dị tật đa cơ quan.
Ở giai đoạn cuối thai kỳ, các tế bào nội mô chưa biệt hóa phủ tiền phòng bình thường sẽ biến mất khỏi mống mắt và góc. Trong ARS, quá trình biến mất này bị suy giảm, các tế bào nội mô chưa biệt hóa tồn dư trên mống mắt và hình thành các dải xơ. Ở góc, xảy ra hiện tượng bám cao của mống mắt, che phủ cơ học bè củng mạc.
Về mô học, có sự lan rộng bất thường của một lớp đơn tế bào nội mô kèm màng giống màng Descemet từ mặt sau giác mạc đến tiền phòng, góc và bề mặt mống mắt. Màng này hiện diện ở các góc phần tư có lộ màng bồ đào và lệch đồng tử, trong khi ở góc phần tư đối diện có teo mống mắt.
FOXC1 và PITX2 đều là yếu tố phiên mã, liên kết với các trình tự DNA cụ thể để điều hòa biểu hiện gen hạ nguồn. Cả hai hoạt động hiệp đồng trong quá trình phát triển phần trước của mắt và điều hòa các gen đích chung 3). Miền forkhead của FOXC1 (miền liên kết DNA gồm 110 axit amin) là quan trọng nhất về mặt chức năng 2), và các đột biến trong miền này được cho là có liên quan chặt chẽ hơn với các triệu chứng tâm thần kinh.
Hai cơ chế sau đây được cho là gây tăng nhãn áp:
Mức độ khuyết mống mắt và lượng mào mống mắt ở góc không nhất thiết tương quan với mức độ nặng của tăng nhãn áp. Tuy nhiên, mức độ dính mống mắt ở góc cao dễ dẫn đến tăng nhãn áp.
Đột biến FOXC1 thúc đẩy tăng nhãn áp bẩm sinh nhiều hơn so với các đột biến khác 1), và các bất thường hình thái của thể mi và góc thoát có thể góp phần làm tăng nhãn áp 1).
Ở chuột đột biến FOXC1, quan sát thấy giảm số lượng và bất thường cấu trúc sợi collagen ở nhu mô giác mạc, cùng với tổn thương tế bào nhu mô giác mạc 1). Ngoài ra, FOXC1 hoạt động như một yếu tố ức chế tân mạch giác mạc (thông qua kiểm soát khả dụng sinh học của VEGF) 1), và khi sự ức chế này bị mất do đột biến FOXC1, tân mạch giác mạc sẽ xảy ra.
FOXC1, là yếu tố phiên mã họ FOX, cũng đóng vai trò quan trọng trong sự phát triển của não 4).
Trong một tổng quan hệ thống, 26 trong số 63 báo cáo (41,3%) mô tả bất thường chất trắng. Tuy nhiên, 60 báo cáo là báo cáo ca bệnh hoặc loạt ca, do đó không thể ước tính tỷ lệ hiện mắc ở cấp độ bệnh nhân từ tỷ lệ này 15). Đột biến FOXC1 có thể liên quan đến bệnh mạch máu nhỏ não (CSVD), tín hiệu tăng chất trắng, khoang quanh mạch giãn rộng, vi xuất huyết và nhồi máu lỗ khuyết.
Ohkubo et al. (2025) đã xác nhận tổn thương chất trắng quanh não thất, khoang quanh mạch giãn rộng và sự uốn khúc giãn của động mạch nền đốt sống trên MRI não ở một bé trai Nhật Bản 2 tuổi (đột biến FOXC1: c.240del, p.Y81Ifs21). Cha của bé có tiền sử nhồi máu não ở tuổi 18 4).
Trong một tổng quan 95 trường hợp đột biến FOXC1, 6,3% có triệu chứng tâm thần kinh (khó khăn học tập, động kinh, thiểu năng trí tuệ, hoang tưởng ghen tuông, v.v.) và 83,3% trường hợp có đột biến vùng forkhead xuất hiện triệu chứng tâm thần kinh 2).
Có. Ở ARS có đột biến FOXC1, đã có báo cáo về bất thường chất trắng. Trong một tổng quan hệ thống, 26 trong số 63 báo cáo đã mô tả điều này, nhưng không thể ước tính tỷ lệ hiện mắc ở cấp độ bệnh nhân 15). Đột biến FOXC1 được cho là có thể liên quan đến bệnh mạch máu nhỏ não và nguy cơ đột quỵ; đánh giá thần kinh dựa trên triệu chứng và tiền sử gia đình sẽ được xem xét.
Trong những năm gần đây, nhiều đột biến mới đã được báo cáo thông qua giải trình tự thế hệ mới và giải trình tự toàn bộ bộ gen.
Wowra et al. (2024) đã xác định một mất đoạn lớn (đột biến mới) bao gồm một phần exon 1 và toàn bộ vùng 3’UTR của FOXC1 ở ba chị em người Ba Lan mắc ARS. Kiểu hình trong cùng một gia đình rất khác nhau và ban đầu đã bị chẩn đoán nhầm là hội chứng Chandler 1).
Jiang et al. (2024) đã xác định một sự sắp xếp lại bộ gen phức tạp bao gồm mất đoạn 6,15Mb nhiễm sắc thể 4q25 chứa PITX2, đảo đoạn 45,71Mb và mất đoạn 14bp ở một gia đình người Trung Quốc mắc ARS type 1. Một bé gái 11 tuổi có IOP 43,5/44,0 mmHg 3).
Các báo cáo đột biến mới khác bao gồm FOXC1 p.Phe136Leu (vùng forkhead) 2), FOXC1 p.S82R (đột biến de novo) 5), FOXC1 c.240del, p.Y81Ifs21 4).
Yoshino et al. (2024) đã báo cáo một trường hợp ARS loại 3 ở nam giới Nhật Bản 77 tuổi. Từ năm 72 tuổi, xuất hiện hoang tưởng ghen tuông và được xác nhận có bệnh não chất trắng. Trong tổng quan y văn 95 trường hợp đột biến FOXC1, 6,3% (6/95 trường hợp) có triệu chứng tâm thần kinh, trong đó 83,3% (5/6 trường hợp) có đột biến vùng forkhead domain2).
Phát hiện này cho thấy vùng chức năng của đột biến FOXC1 có thể liên quan đến biểu hiện triệu chứng tâm thần kinh, và nhấn mạnh tầm quan trọng của theo dõi lâu dài từ góc độ sức khỏe tâm thần.
Đột biến FOXC1 được cho là có thể gây ra CSVD và làm tăng nguy cơ đột quỵ4). Tầm quan trọng của dự phòng và can thiệp sớm bệnh mạch máu thần kinh ở bệnh nhân ARS được coi là vấn đề nghiên cứu trong tương lai.
Cơ chế bệnh sinh của hiện tượng “xơ cứng hóa” giác mạc do đột biến FOXC1 đang được làm sáng tỏ1). Hiểu biết về cơ chế phân tử của đục giác mạc được kỳ vọng có thể dẫn đến phát triển các liệu pháp mới như liệu pháp gen, thuốc chống xơ hóa và vật liệu sinh học1).