โรคฮาร์ดิงเป็นโรคหายากที่เกิดจากการกลายพันธุ์ของดีเอ็นเอไมโตคอนเดรีย (LHON ) ร่วมกับโรคปลอกประสาทเสื่อมแข็ง (MS )
มีรายงานผู้ป่วยในเอกสารเพียง 88 ราย โดย 70.4% เป็นเพศหญิง ซึ่งตรงกันข้ามกับ LHON ที่พบในเพศชายมากกว่า
อาการหลักคือการมองเห็น ลดลงแบบไม่เจ็บปวดในตาทั้งสองข้างและจุดบอดกลาง ตา โดยไม่มีอาการปวดตา แตกต่างจากโรคประสาทตาอักเสบ ใน MS
การกลายพันธุ์ที่พบบ่อยที่สุดคือ m.11778G>A (MT-ND4) ซึ่งพบใน 69.3% ของโรคฮาร์ดิง
ไม่มีวิธีการรักษาที่แน่ชัด ในประเทศญี่ปุ่นมีการใช้ไอเดเบโนน (ยังไม่ได้รับการรับรอง) อาหารเสริม CoQ10 การแนะนำให้เลิกสูบบุหรี่ และการดูแลผู้มีสายตาเลือนราง
เนื่องจากมีพยาธิสภาพทั้ง LHON และ MS ร่วมกัน จึงจำเป็นต้องได้รับการดูแลจากสหสาขาวิชาชีพ
แนะนำให้ให้คำปรึกษาทางพันธุกรรมแก่สตรีที่มีการกลายพันธุ์ตั้งแต่ระยะแรก
โรคฮาร์ดิง (Harding disease) เป็นโรคที่มีการกลายพันธุ์ของไมโตคอนเดรียดีเอ็นเอ (mtDNA) ในโรคจอประสาทตา เสื่อมทางพันธุกรรมแบบลีเบอร์ (Leber hereditary optic neuropathy; LHON ) ร่วมกับอาการทางระบบประสาทแบบทำลายปลอกไมอีลินที่คล้ายโรคปลอกประสาทเสื่อมแข็ง (multiple sclerosis; MS ) ตั้งชื่อตาม Harding และคณะที่รายงานในปี 1992 ถึงผู้หญิง 8 รายที่มีประวัติครอบครัวเป็น LHON และมีจอประสาทตา อักเสบทั้งสองข้าง (ในจำนวนนี้ 6 รายมีอาการทางระบบประสาทที่สอดคล้องกับ MS ) 1)
ในเอกสารทางการแพทย์มีรายงานผู้ป่วยทั้งหมด 88 ราย 1) ผู้ป่วย 70.4% (62 ราย) เป็นผู้หญิง อัตราส่วนเพศหญิงต่อชายคือ 2.38:1 1) ซึ่งตรงกันข้ามกับ LHON ที่พบในผู้ชายมากกว่า (ผู้ชาย 93.1%) และเชื่อว่าเกี่ยวข้องกับปัจจัยที่ทำให้ MS พบในผู้หญิงมากกว่า อายุเฉลี่ยที่เริ่มป่วยคือ 30.5 ปี 1)
ความชุกของ LHON ในญี่ปุ่นประมาณ 1/50,000 (คาดว่ามีผู้ป่วยทั้งหมดในประเทศประมาณ 4,000-5,000 คน) ในสหราชอาณาจักร 1/31,000 และในออสเตรเลีย 1/68,000 1) ในปี 2015 ญี่ปุ่นได้กำหนดให้ LHON เป็นโรคหายาก และได้กำหนดเกณฑ์การวินิจฉัยขึ้น จำนวนผู้ป่วยรายใหม่ประมาณ 117 คนต่อปี โดยร้อยละ 47 เกิดในผู้ที่มีอายุต่ำกว่า 30 ปี
Q
โรคฮาร์ดิงเป็นโรคที่พบได้น้อยเพียงใด?
A
มีรายงานผู้ป่วยในเอกสารเพียง 88 ราย ซึ่งเป็นโรคที่พบได้น้อยมาก 1) ผู้ป่วยร้อยละ 70.4 เป็นเพศหญิง อายุเฉลี่ยเมื่อเริ่มป่วยคือ 30.5 ปี เนื่องจากต้องมีการอยู่ร่วมกันของโรคสองชนิดคือ LHON และ MS จึงพบได้น้อยกว่า LHON หรือ MS เพียงอย่างเดียวมาก
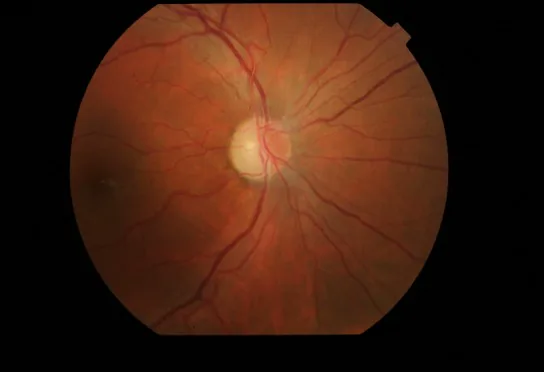
ภาพถ่าย
จอประสาทตา ขวาของผู้ป่วย
โรคเส้นประสาทตา จากพันธุกรรมของเลเบอร์ (
LHON ) เมื่อเริ่มการรักษาด้วยไอเดบีโนน แหล่งข้อมูลนี้ไม่ได้เสนอเป็นกรณีโรคฮาร์ดิงที่ได้รับการยืนยัน
การมองเห็น ลดลงที่เริ่มจากภาพพร่ามัวการมองเห็น ลดลงอย่างรุนแรงและมีจุดบอดกลาง ภาพความผิดปกติของตาทั้งสองข้าง : มักส่งผลกระทบต่อตาทั้งสองข้าง ระยะเวลาก่อนที่ตาข้างที่สองจะได้รับผลกระทบจะนานกว่า LHON โดยเฉลี่ย 1.66 ปี 1) มีอาการผิดปกติทางการมองเห็น หลายครั้ง : ในขณะที่ LHON มักเกิดขึ้นเพียง 2 ครั้ง โรค Harding ทำให้เกิดอาการการมองเห็น ลดลงหลายครั้ง 1) ไม่มีอาการปวดตา : แตกต่างจากโรคประสาทตาอักเสบ ใน MS ตรงที่ไม่มีอาการปวดตา 1) นี่เป็นจุดสำคัญในการวินิจฉัยแยกโรคอาการนอกตา : อาจมีอาการสั่นขณะทรงท่า โรคปลายประสาทอักเสบ ความผิดปกติของการเคลื่อนไหว ภาวะหัวใจเต้นผิดจังหวะ กล้ามเนื้ออ่อนแรง และโรคกล้ามเนื้อร่วมด้วย
ระยะเฉียบพลัน
หัวประสาทตาแดง และคั่งเลือด : ร่วมกับอาการบวมของชั้นใยประสาทรอบหัวประสาทตา
การขยายตัวของหลอดเลือดฝอยจอตา : พบการขยายตัวของหลอดเลือดฝอยและการคดเคี้ยวของหลอดเลือดเพิ่มขึ้น
การไม่รั่วซึมในการตรวจฟลูออเรสซีน แองจิโอกราฟีของจอประสาทตา : ไม่พบการรั่วซึมของสีฟลูออเรสซีน จากหัวประสาทตาที่มีสีแดง ซึ่งเป็นจุดสำคัญในการแยกโรคนี้จากโรคประสาทตาอักเสบ
ผลการตรวจ OCT : พบว่ามีอาการบวมของหัวประสาทตาก่อนการเกิดโรค
ระยะเรื้อรัง
ฝ่อของหัวประสาทตา : หลังจากการอักเสบสงบลง จะเหลือรอยฝ่อของหัวประสาทตา
RNFL บางลงOCT พบว่าชั้นในของจอประสาทตา บางลง โดยเฉพาะบริเวณ papillo-macular bundle
การมองเห็น ที่ดีที่สุดหลังแก้ไขลดลง
การคงอยู่ของรีเฟล็กซ์รูม่านตา ต่อแสง : เมื่อเทียบกับโรคเส้นประสาทตา อื่นๆ รีเฟล็กซ์รูม่านตา ต่อแสงยังคงอยู่หรือมีความผิดปกติเพียงเล็กน้อย
ลานสายตา : แสดง central scotoma ที่หนาแน่น หรือ centrocecal scotoma
Q
การมองเห็นที่ลดลงในโรค Harding แตกต่างจาก LHON และโรคประสาทตาอักเสบใน MS อย่างไร?
A
ความแตกต่างจาก LHON คือ มีอาการมองเห็น ลดลงหลายครั้ง และระยะเวลาจนกระทั่งตาที่สองได้รับผลกระทบนั้นยาวนาน (เฉลี่ย 1.66 ปี) 1) ความแตกต่างจากโรคประสาทตาอักเสบ ใน MS คือ ไม่มีอาการปวดตา และไม่พบการรั่วของสีจากหัวประสาทตาในการตรวจฟลูออเรสซีน แองจิโอกราฟี ลักษณะเหล่านี้เป็นเบาะแสสำคัญในการแยกโรค Harding
สาเหตุของโรค Harding คือการกลายพันธุ์ที่ก่อโรคในไมโตคอนเดรีย DNA (mtDNA) การกลายพันธุ์หลักสามชนิดล้วนเข้ารหัสซับยูนิตของคอมเพล็กซ์ I ทำให้เกิดการสังเคราะห์ ATP บกพร่องและเพิ่มอนุมูลอิสระ (ROS) ซึ่งนำไปสู่การตายแบบอะพอพโทซิส ของเซลล์ปมประสาทจอตา (RGC ) 3)
สัดส่วนของการกลายพันธุ์ในผู้ป่วยโรค Harding 88 รายแสดงดังนี้
การกลายพันธุ์ ยีน สัดส่วนในโรค Harding m.11778G>A MT-ND4 69.3% (61/88 ราย) m.14484T>C MT-ND6 12.5% m.3460G>A MT-ND1 10.2%
อ้างอิง: Alorainy J et al. 20241)
การกลายพันธุ์ MT-ND4 คิดเป็น 90% ของผู้ป่วย LHON ทั้งหมดในเอเชีย และ 70% ในยุโรป 3) ในผู้ป่วยในประเทศ การกลายพันธุ์ของยีนทั้งสามนี้คิดเป็น 95%
mtDNA ถ่ายทอดจากแม่สู่ลูก (การถ่ายทอดทางมารดา) ไม่ถ่ายทอดไปยังลูกหลานของผู้ป่วยชาย
กลไกการอยู่ร่วมกันของ LHON และ MS มีสมมติฐานสามข้อดังต่อไปนี้ 1)
ทฤษฎีการปรับเปลี่ยน LHON โดย MS : การกลายพันธุ์ของ mtDNA ปรับเปลี่ยนฟีโนไทป์ของ MS ทำให้เกิดโรคประสาทตาอักเสบ ผิดปกติที่ไม่เจ็บปวด รุนแรงกว่า และไม่สามารถกลับคืนได้ทฤษฎีการแสดงออกของ LHON เนื่องจากปัจจัยโน้มเอียงของ MS : ปัจจัยทางพันธุกรรมและสิ่งแวดล้อมที่ทำให้เกิดปัจจัยโน้มเอียงของ MS ในผู้หญิง ส่งเสริมการเกิด LHON ในผู้ที่มีการกลายพันธุ์ของ mtDNA ที่ไม่มีอาการทฤษฎีการเหนี่ยวนำการอักเสบโดยบังเอิญ : ในผู้ป่วยที่มีการกลายพันธุ์ของ mtDNA ของ LHON จะเกิดปฏิกิริยาการอักเสบโดยบังเอิญในทางเดินประสาทตาส่วนหน้า
การสูบบุหรี่ : อาจเกี่ยวข้องกับความเสี่ยงในการเกิด LHON การดื่มแอลกอฮอล์ในปริมาณมาก : อาจเกี่ยวข้องกับความเสี่ยงในการเกิดโรคเช่นกันยาต้านวัณโรค (เช่น Ethambutol) : มีรายงานว่ามีความเกี่ยวข้องทางคลินิก
ผู้ที่มียีน mtDNA กลายพันธุ์ควรหลีกเลี่ยงการสูบบุหรี่และการดื่มแอลกอฮอล์ในปริมาณมาก ควรตรวจตาเป็นประจำก่อนเริ่มมีอาการเพื่อสังเกตการเปลี่ยนแปลงของการมองเห็น ได้เร็ว
Q
ทำไมโรค Harding จึงพบในผู้หญิงมากกว่า?
A
LHON พบในผู้ชายมากกว่า (ผู้ชาย 93.1%) แต่โรค Harding พบในผู้หญิง 70.4% ซึ่งสัมพันธ์กับโรค MS ที่พบในผู้หญิงมากกว่า มีสมมติฐานว่าปัจจัยทางพันธุกรรมและสิ่งแวดล้อมที่ทำให้เกิด MS อาจกระตุ้นให้เกิด LHON ในผู้ที่มียีน mtDNA กลายพันธุ์โดยไม่มีอาการ 1) นอกจากนี้ยังมีข้อเสนอว่าการส่งสัญญาณของเอสโตรเจนอาจเกี่ยวข้องกับพยาธิสภาพของ LHON 2)
โรค Harding ถูกกำหนดให้เป็น “ผู้ป่วยที่เข้าเกณฑ์การวินิจฉัย MS และมีการกลายพันธุ์ LHON หลัก” (Pfeffer และคณะ)
ในญี่ปุ่น ใช้เกณฑ์การวินิจฉัย LHON ที่กำหนดขึ้นในปี 2015
กรณียืนยัน : ผู้ที่มีอาการหลัก (การมองเห็น ลดลงแบบเฉียบพลันถึงกึ่งเฉียบพลัน ตาทั้งสองข้าง ไม่เจ็บปวด และมีจุดบอดกลาง ร่วมกับความผิดปกติจากการตรวจตาในระยะเฉียบพลันอย่างน้อย 1 ข้อ)กรณีที่แน่นอน : อาการหลัก + การกลายพันธุ์แบบมิสเซนส์ของยีนไมโตคอนเดรีย + MRI ไม่พบความผิดปกติของเส้นประสาทตา ส่วนหลังลูกตากรณีที่สงสัย : มีการถ่ายทอดทางมารดาชัดเจน แต่ตรวจไม่พบการกลายพันธุ์ของยีน
การตรวจ วัตถุประสงค์/ผลการตรวจที่สำคัญ การวิเคราะห์ mtDNA และแผงยีนหลายตัว การระบุ m.3460G>A, m.11778G>A, m.14484T>C MRI การตรวจหารอยโรคเนื้อขาวสัญญาณสูง T2 แบบทำลายไมอีลิน การตรวจหลอดเลือดด้วยฟลูออเรสซีน การรั่วของสีจากหัวประสาทตา (การไม่รั่วเป็นจุดแยก) เครื่องตรวจการเชื่อมโยงแสง (OCT ) การบางลงของมัดใยประสาทจากจอประสาทตา ถึงหัวประสาทตา คลื่นไฟฟ้าหัวใจ (ECG) การแยกโรคหัวใจเต้นเร็วผิดปกติจากกลุ่มอาการก่อนการกระตุ้นหัวใจ
การตรวจทางพันธุกรรม : ในประเทศญี่ปุ่นสามารถส่งตรวจการกลายพันธุ์ 3 ชนิด ได้แก่ m.3460, m.11778, m.14484 จากภายนอกได้ หากผลเป็นลบ จำเป็นต้องส่งต่อสถานพยาบาลหลักการหาลำดับเอ็กโซม : หากไม่พบการกลายพันธุ์ของ mtDNA ให้ตรวจหายีนในนิวเคลียส เช่น DNAJC30ลักษณะ MRI : สิ่งที่ช่วยแยกโรค Harding จาก MS ได้แก่ ความเข้มของรอยโรค T2 ลดลงและขอบเขตไม่ชัดเจน การไม่มีสัญญาณความเข้มสูงในรอยโรค T1 และบริเวณสัญญาณความเข้มสูงรอบ anterior horn (แตกต่างจากรูปแบบ Dawson’s fingers ทั่วไป) 1) LHON -MS และ MS ร้อยละ 73 และ 90 ตามลำดับเข้าเกณฑ์การแพร่กระจายเชิงพื้นที่ของ McDonald 1) ค่า CFF และการตรวจ pupillary light reflex : ยังคงปกติหรือลดลงเล็กน้อยการพิจารณาคัดกรอง : จากการคัดกรองผู้ป่วย MS 1,666 ราย พบการกลายพันธุ์ LHON เพียง 5 ราย ดังนั้นจึงไม่แนะนำให้คัดกรองเป็นประจำ แนะนำให้พิจารณาเป็นรายกรณีเฉพาะในผู้ป่วยที่มีความบกพร่องลานสายตารุนแรงหรือเป็นสองตา หรือมีประวัติครอบครัวทางมารดา 1)
จำเป็นต้องแยกจากภาวะเส้นประสาทตา อักเสบจากพิษ ภาวะจอประสาทตา เสื่อมชนิดถ่ายทอดทางพันธุกรรมแบบเด่น (ADOA) ภาวะจอประสาทตา เสื่อมชนิดออคคัลท์ ภาวะจอประสาทตา เสื่อมชนิดรูปกรวย ภาวะเส้นประสาทตา ถูกกดทับ และกลุ่มอาการอักเสบของเส้นประสาทตา และไขสันหลัง (NMOSD )
ยังไม่มีการรักษาที่เป็นมาตรฐานที่แน่ชัด ต่อไปนี้เป็นแนวทางการจัดการในปัจจุบัน
ไอดีเบโนน (ยังไม่ได้รับการอนุมัติ) : อนุพันธ์ของโคเอ็นไซม์ Q10 ช่วยในการถ่ายโอนอิเล็กตรอน และอาจช่วยรักษาหรือปรับปรุงการมองเห็น มีการทดลองทางคลินิกในญี่ปุ่นและรายงานการปรับปรุงการมองเห็น ในบางกรณี แต่เป็นยาที่ยังไม่ได้รับการอนุมัติในประเทศ ผู้ป่วยอาจนำเข้าด้วยตนเองเพื่อรับประทานอาหารเสริม : โคเอ็นไซม์ Q10 วิตามินบีรวม และวิตามินซี ใช้ตามดุลยพินิจของแต่ละสถานพยาบาลคำแนะนำให้เลิกสูบบุหรี่ : เนื่องจากการสูบบุหรี่เกี่ยวข้องกับความเสี่ยงในการเกิด LHON จึงแนะนำให้เลิกสูบบุหรี่การให้คำปรึกษาทางพันธุกรรม การดูแลผู้มีความบกพร่องทางการมองเห็น : ให้การดูแลที่เหมาะสมและคำแนะนำในการใช้ชีวิตแก่ผู้ป่วยที่ยังมีความบกพร่องทางการมองเห็น หลงเหลืออยู่
ในขณะที่ยังไม่มีการรักษามาตรฐานที่ชัดเจน ได้มีการทดลองรักษาด้วยวิธีดังต่อไปนี้
การให้เมทิลเพรดนิโซโลนทางหลอดเลือดดำ : การให้ขนาด 1 กรัม/วัน เป็นเวลา 3 วัน มีรายงานว่าช่วยให้การมองเห็น ดีขึ้นเล็กน้อยถึงปานกลางในผู้ป่วยบางราย 1) มิโทแซนโทรน : มีรายงานการฟื้นฟูการมองเห็น และการปรับปรุงอาการทางระบบประสาทด้วยการฉีดเข้าหลอดเลือดดำประมาณ 19.2 มก./เดือน แต่การใช้มีจำกัดเนื่องจากผลข้างเคียงที่รุนแรง 1) การแลกเปลี่ยนพลาสมา /ไซโคลฟอสฟาไมด์1) ยากดภูมิคุ้มกัน : ทำให้อาการทางคลินิกและผล MRI คงที่ แต่ไม่สามารถยับยั้งการลุกลามของความบกพร่องทางการมองเห็น มีรายงานการอักเสบกลับมาหลังหยุดนาทาลิซูแมบ 1)
Q
ในญี่ปุ่นมีการรักษาโรค Harding อย่างไร?
A
ยังไม่มีวิธีการรักษาที่เป็นมาตรฐาน การรักษาส่วนใหญ่เป็นการรักษาตามอาการ ผู้ป่วยบางรายนำเข้าไอเดเบโนนที่ยังไม่ได้รับการอนุมัติในประเทศมารับประทานเอง แต่หลักฐานประสิทธิภาพในโรค Harding มีน้อย 4) ปัจจุบันมีการให้อาหารเสริม เช่น CoQ10 และวิตามินบีรวม การแนะนำให้เลิกบุหรี่ การดูแลสายตาเลือนราง และการให้คำปรึกษาทางพันธุกรรม
กลไกพื้นฐานของ LHON เริ่มต้นจากความผิดปกติของหน่วยย่อยของคอมเพล็กซ์ I (สายโซ่การหายใจของไมโตคอนเดรีย) เนื่องจากการกลายพันธุ์ของ mtDNA การรบกวนการถ่ายเทอิเล็กตรอนทำให้การสังเคราะห์ ATP ลดลง และในขณะเดียวกันก็เกิดการสะสมของอนุมูลอิสระ (ROS) ซึ่งกระตุ้นให้ RGC เกิดอะพอพโทซิส นำไปสู่การฝ่อของเส้นประสาทตา 3)
อัตราการฟื้นตัวของการมองเห็น แตกต่างกันไปตามชนิดของการกลายพันธุ์ โดยการกลายพันธุ์ MT-ND4 มีอัตราการฟื้นตัว 4-25% ซึ่งต่ำกว่าการกลายพันธุ์ MT-ND1 และ MT-ND6 3) ในประเทศญี่ปุ่น การกลายพันธุ์ mt11778 (MT-ND4) ที่พบบ่อยที่สุดมีอัตราการฟื้นตัวของการมองเห็น เพียงไม่กี่เปอร์เซ็นต์ การกลายพันธุ์ mt14484 (MT-ND6) มีอัตราการฟื้นตัวสูงที่สุด
เนื่องจากอัตราการแทรกซึมของ LHON สูงในเพศชาย จึงมีการเสนอว่ายีนนิวเคลียร์ที่เชื่อมโยงกับโครโมโซม X มีส่วนเกี่ยวข้อง 3)
PRICKLE3 (โครโมโซม X ตำแหน่ง Xp11.23): ควบคุมการทำงานของเอนไซม์ ATP synthase (คอมเพล็กซ์ V) 3) การกลายพันธุ์ YARS2 : ทำให้การทำงานของคอมเพล็กซ์ I, III, IV ในระบบขนส่งอิเล็กตรอนบกพร่อง 3) การกลายพันธุ์ DNAJC30 (c.152A>G): ทำให้กลไกซ่อมแซมคอมเพล็กซ์ I บกพร่อง และทำให้เกิด LHON แบบถ่ายทอดทาง autosomal recessive 3)
พยาธิวิทยาของเนื้อเยื่อใน LHON -MS พบว่า T cells และ activated macrophages/microglia เป็นสื่อกลางในการทำลายเนื้อเยื่อ การมีเซลล์อักเสบภายในรอยโรค LHON เป็นสิ่งผิดปกติ บ่งชี้ถึงกลไกทางภูมิคุ้มกันในระยะเริ่มต้น 1) การเปลี่ยนแปลงของสารสีขาวไม่เพียงแต่เกิดจากการทำลายปลอกไมอีลินแบบ MS แต่ยังเกิดจาก vacuolation และ diffuse myelin pallor ร่วมด้วย ความผิดปกติของไมโตคอนเดรีย การตอบสนองของภูมิคุ้มกันตนเอง และ molecular mimicry เป็นกลไกที่สันนิษฐานของการทำลายปลอกไมอีลินแบบอักเสบ 1)
ผลกระทบทางระบบประสาทที่เหลืออยู่มีตั้งแต่ความบกพร่องเล็กน้อยไปจนถึงอาการคล้ายโรค MS แบบ relapsing-remitting
เนื้อหาต่อไปนี้อยู่ในระยะวิจัยหรือการทดลองทางคลินิกเท่านั้น และไม่ใช่การรักษามาตรฐานที่สามารถรับได้ในโรงพยาบาลทั่วไป เป็นข้อมูลอ้างอิงสำหรับผู้เชี่ยวชาญเกี่ยวกับการพัฒนาทางการแพทย์ในอนาคต
การรักษาด้วยยีนบำบัด (เลนาโดจีน นอร์พาร์โวเวก; rAAV2/2-ND4) ได้รับการพัฒนาสำหรับผู้ป่วย LHON ที่มีการกลายพันธุ์ของ MT-ND4 โดยใช้การแสดงออกของยีนแบบอัลโลโทปิกเพื่อนำโปรตีน ND4 ชนิดปกติเข้าสู่ไมโทคอนเดรียของ RGC 2)
การศึกษา REVERSE (2019) รายงานว่าค่าเฉลี่ย BCVA ที่ดีขึ้นในตาที่ได้รับการฉีดเข้าแก้วตาเท่ากับ -0.308 LogMAR และในตาที่ไม่ได้รับการรักษาเท่ากับ -0.259 LogMAR 2) ผลลัพธ์นี้บ่งชี้ถึงการถ่ายโอนทางภูมิคุ้มกันไปยังตาอีกข้างหนึ่ง การวิเคราะห์แบบรวม (จากการศึกษา RESCUE, REVERSE, RESTORE และ REFLECT จำนวน 4 การศึกษา) แสดงให้เห็นว่ากลุ่มที่ได้รับการรักษามีการปรับปรุงดีขึ้นประมาณ 21.5 ตัวอักษร ETDRS เมื่อเทียบกับกลุ่มควบคุม การให้ยาทั้งสองข้างมีประสิทธิภาพมากกว่าการให้ยาข้างเดียว (ประมาณ 12 เทียบกับประมาณ 8 ตัวอักษร ETDRS) และการวิเคราะห์เมตาก็พบว่า rAAV2/2-ND4 มีประสิทธิภาพมากกว่า idebenone และทั้งสองวิธีมีประสิทธิภาพมากกว่าการดำเนินโรคตามธรรมชาติ 2)
ปัจจุบันยังไม่ได้รับการอนุมัติจาก EMA และ FDA และยังไม่มีการตรวจสอบประสิทธิภาพสำหรับโรค Harding คาดว่าจะมีผลต่อส่วนประกอบของ LHON แต่ผลต่อพยาธิสภาพของ MS ยังไม่ชัดเจน 2)
กำลังศึกษาวิธีการฉีด MSC ที่ได้จาก iPSC เข้าไปในวุ้นตา เพื่อถ่ายเทไมโทคอนเดรียโดยตรงไปยัง RGC โดยท่อนาโนแบบอุโมงค์ที่ขึ้นกับ F-actin (TNT) เป็นตัวกลางในการถ่ายเท ในหนู Ndufs4 KO มีรายงานว่าสามารถป้องกันการลดลงของความหนาแน่น RGC แต่ยังไม่ถึงขั้นทดลองทางคลินิก 3)
มีการเสนอแนะถึงความเป็นไปได้ในการปรับปรุงศักยภาพที่เกิดจากการมองเห็น (VEP ) ใน MS และกำลังพิจารณาการประยุกต์ใช้ในผู้ป่วยโรค Harding ที่มีการพยากรณ์โรคทางสายตาไม่ดี
จำเป็นต้องมีการพัฒนาไบโอมาร์กเกอร์เฉพาะสำหรับโรค Harding และการศึกษาวิจัยแบบไปข้างหน้า การรักษาสำหรับโรคนี้ซึ่งมีพยาธิสภาพสองอย่างคือ LHON และ MS ควรเป็นแบบเฉพาะบุคคล และการทำงานร่วมกันของสหสาขาวิชาชีพเป็นสิ่งที่ขาดไม่ได้
Q
การบำบัดด้วยยีนสามารถใช้กับโรค Harding ได้หรือไม่?
A
rAAV2/2-ND4 เป็นการบำบัดด้วยยีน สำหรับผู้ป่วย LHON ที่มีการกลายพันธุ์ของ MT-ND4 ซึ่งคาดว่าจะมีผลต่อองค์ประกอบของ LHON 2) อย่างไรก็ตาม ยังไม่มีการตรวจสอบประสิทธิภาพในโรค Harding และยังไม่ได้รับการอนุมัติจาก EMA และ FDA ในปัจจุบัน ผลกระทบต่อพยาธิสภาพของ MS ก็ยังไม่ชัดเจน และจำเป็นต้องพิจารณาอย่างรอบคอบในการประยุกต์ใช้กับโรคนี้
Alorainy J, Alorfi Y, Karanjia R, Badeeb N. A Comprehensive Review of Leber Hereditary Optic Neuropathy and Its Association with Multiple Sclerosis-Like Phenotypes Known as Harding’s Disease. Eye and brain. 2024;16:17-24. doi:10.2147/EB .S470184. PMID:39100385; PMCID:PMC11296356.
Wong DCS, Makam R, Yu-Wai-Man P. Advanced therapies for inherited optic neuropathies. Eye (London, England). 2026;40(2):177-184. doi:10.1038/s41433-025-04109-1. PMID:41318849; PMCID:PMC12830909.
Hu JL, Hsu CC, Hsiao YJ, et al. Leber’s hereditary optic neuropathy: Update on the novel genes and therapeutic options. J Chin Med Assoc. 2024;87:12-16.
Sanders FWB, Votruba M. Outcomes of idebenone therapy for Leber hereditary optic neuropathy in a cohort of patients from Wales. Eye (Lond). 2025 Sep 17;39(16):2952-2957. doi:10.1038/s41433-025-03993-x. PMID:40962867; PMCID:PMC12583466.
ถาม AI เกี่ยวกับบทความนี้
คัดลอกข้อความบทความแล้ววางในผู้ช่วย AI ที่คุณต้องการใช้
เปิดผู้ช่วย AI ด้านล่าง แล้ววางข้อความที่คัดลอกลงในช่องแชต