โรคกลุ่มอาการอักเสบของเส้นประสาทตา และไขสันหลัง (NMOSD ) เป็นโรคภูมิต้านตนเองของระบบประสาทส่วนกลาง ซึ่งส่วนใหญ่มีแอนติบอดีต่ออะควาพอริน-4 (AQP4) เป็นสื่อกลาง
มีลักษณะเด่นคือเส้นประสาทตา อักเสบและไขสันหลังอักเสบ พบได้บ่อยในเพศหญิง (อัตราส่วนเพศประมาณ 1:9) วัยกลางคน และเชื้อสายเอเชีย
เส้นประสาทตา อักเสบใน NMOSD รุนแรงกว่า เป็นสองข้าง และกลับเป็นซ้ำบ่อยกว่าเมื่อเทียบกับ MS และทำให้สูญเสียการมองเห็น ถาวรอย่างน้อย 20/200 ในตาข้างเดียวใน 60-69% ของกรณีไขสันหลังอักเสบมีลักษณะเฉพาะคือรอยโรคตามยาวกว้าง (LETM) ที่ยาวตั้งแต่สามปล้องกระดูกสันหลังขึ้นไป และทำให้เกิดกลุ่มอาการไขสันหลังสมบูรณ์ (ความผิดปกติด้านการเคลื่อนไหว ความรู้สึก และระบบประสาทอัตโนมัติ)
การวินิจฉัยขึ้นอยู่กับการตรวจวัด AQP4-IgG (แนะนำให้ใช้การทดสอบโดยใช้เซลล์เป็นฐาน) และ MRI เป็นหลัก
ในระยะเฉียบพลัน ใช้การให้สเตียรอยด์ ขนาดสูงทางหลอดเลือดดำ หากตอบสนองไม่เพียงพอ การแลกเปลี่ยนพลาสมา คือทางเลือกถัดไป
เพื่อป้องกันการกลับเป็นซ้ำ ใช้ยายับยั้งคอมพลีเมนต์ (อีคูลิซูแมบ) การบำบัดด้วยการกำจัดเซลล์บี (ริทูซิแมบ ) และยายับยั้งตัวรับ IL-6 (ซาทราลิซูแมบ) และแนะนำให้เริ่มตั้งแต่เนิ่นๆ หลังการเกิดอาการครั้งแรก
โรคกลุ่มอาการอักเสบของเส้นประสาทตา และไขสันหลัง (NMOSD ) เป็นโรคอักเสบที่เกิดจากแอนติบอดีและภูมิต้านตนเอง ซึ่งส่งผลต่อระบบประสาทส่วนกลาง เดิมเรียกว่า “โรคเดวิก” และเป็นเวลาหลายปีที่ถูกมองว่าเป็นชนิดย่อยของโรคปลอกประสาทเสื่อมแข็ง (MS ) อย่างไรก็ตาม หลังจากการค้นพบแอนติบอดีตนเองต่ออะควาพอริน-4 (AQP4-IgG) ในปี 2004 ก็ได้รับการยอมรับว่าเป็นโรคอิสระ
ภูมิหลังทางประวัติศาสตร์ : ในปี 1870 เซอร์โทมัส คลิฟฟอร์ด ออลบัตต์ บรรยายถึงความสัมพันธ์ระหว่างไขสันหลังอักเสบและความผิดปกติของเส้นประสาทตา เป็นครั้งแรก การวิจัยในภายหลังแสดงให้เห็นว่าเป็นโรคที่แตกต่างจาก MS และปัจจุบันเข้าใจภายใต้แนวคิดที่ครอบคลุมของ “NMOSD ”
ระบาดวิทยา มีดังนี้:
อุบัติการณ์ : อุบัติการณ์รายปีโดยประมาณของ AQP4+NMOSD คือ 0.4-7.3 ต่อล้านคน1) ความแตกต่างทางเพศ : อัตราส่วนเพศประมาณ 1:9 โดยเพศหญิงเด่นชัดอายุที่เริ่มเป็น : ส่วนใหญ่เกิดในวัยกลางคน (40–60 ปี) โดยมีจุดสูงสุดในช่วงปลายอายุ 30 ถึงต้นอายุ 40เชื้อชาติ : พบได้บ่อยในผู้ที่มีเชื้อสายแอฟริกันและเอเชีย1) ความสัมพันธ์กับการตั้งครรภ์ : ประมาณ 20–47% ของผู้หญิงมีอาการครั้งแรกระหว่างตั้งครรภ์หรือภายในหนึ่งปีหลังคลอดหรือแท้งบุตร
Q
NMOSD แตกต่างจากโรคปลอกประสาทเสื่อมแข็ง (MS) อย่างไร?
A
NMOSD เป็นโรคที่เกิดจากแอนติบอดีซึ่งกำหนดเป้าหมายไปที่ช่องน้ำ AQP4 บนแอสโตรไซต์ และแตกต่างโดยพื้นฐานจาก MS ในด้านพยาธิสรีรวิทยา การรักษา และการพยากรณ์โรค ใน NMOSD รอยโรคตามยาวที่ยาว (LETM) และโรคประสาทอักเสบแก้วนำแสงชนิดรุนแรงเป็นลักษณะเฉพาะ และข้อแตกต่างที่สำคัญอีกประการคือ ยาปรับเปลี่ยนโรคที่ได้ผลใน MS เช่น อินเตอร์เฟอรอนเบตา อาจกระตุ้นให้เกิดการกำเริบใน NMOSD
Chuai Y, et al. Paraneoplastic neuromyelitis optica spectrum disorder with dual AQP4-IgG and CRMP5 antibodies following thymectomy: a case report. Front Neurosci. 2026. Figure 1. PMCID: PMC13006573. License: CC BY 4.0 (
https://creativecommons.org/licenses/by/4.0/ ).
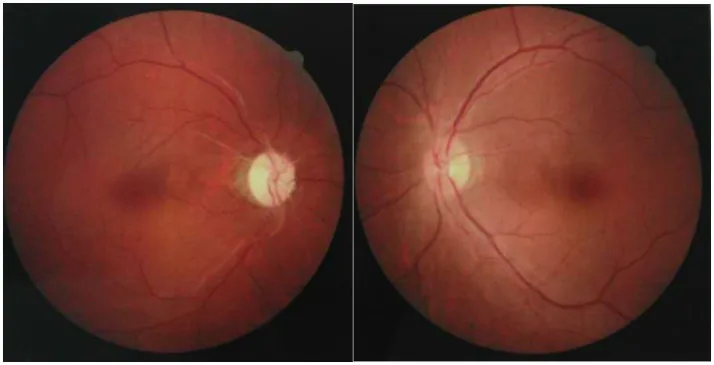
ภาพถ่าย
จอประสาทตา ของทั้งสองข้าง แสดงให้เห็นการ
ฝ่อของเส้นประสาทตา ที่มีหัวประสาทตาซีดในตาข้างหนึ่ง และการบวมเล็กน้อยของหัวประสาทตาในอีกข้างหนึ่ง ภาพเหล่านี้แสดงให้เห็นลักษณะของ
เส้นประสาทตา ในระยะเฉียบพลันถึงเรื้อรังของ
เส้นประสาทตา อักเสบใน
NMOSD Petelin Gadze Z, et al. Patient with neuromyelitis optica and inflammatory demyelinating lesions comprising whole spinal cord from C2 level till conus: case report. BMC Neurol. 2009. Figure 2. PMCID: PMC2773232. License: CC BY 2.0 (
https://creativecommons.org/licenses/by/2.0/ ).
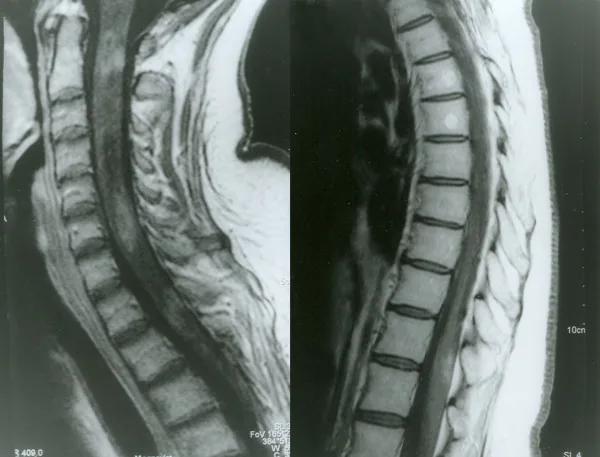
ภาพ MRI T1 หลังฉีดแกโดลิเนียมของไขสันหลัง ถ่ายเมื่อเดือนเมษายน 2007 พบการเสริมสัญญาณรูปวงแหวนไม่สม่ำเสมอที่ระดับ C2, C4-C5 และ Th1 สอดคล้องกับภาวะไขสันหลังอักเสบ (ไขสันหลังอักเสบตามขวางชนิดยาว)
อาการของ NMOSD มีความหลากหลายขึ้นอยู่กับบริเวณที่ได้รับผลกระทบ
การมองเห็น ลดลงอย่างเฉียบพลันสเตียรอยด์ ปวดตา ความผิดปกติของการมองเห็นสี ความบกพร่องของลานสายตา จุดบอดกลาง แต่รวมถึงตาบอดครึ่งซีกตามแนวนอน ตาบอดครึ่งซีกขมับทั้งสองข้าง และตาบอดครึ่งซีกแบบเดียวกัน เนื่องจากรอยโรคขยายไปถึงออปติกไคแอสมาออปติกแทรกต์ความผิดปกติทางประสาทสัมผัสและอัมพาตครึ่งล่าง : ความผิดปกติทางการเคลื่อนไหวและประสาทสัมผัสจากไขสันหลังอักเสบความผิดปกติของกระเพาะปัสสาวะและลำไส้ : ความผิดปกติของระบบประสาทอัตโนมัติที่เกิดร่วมกับไขสันหลังอักเสบอาการสะอึกที่รักษายาก คลื่นไส้ อาเจียน : อาการเฉพาะเนื่องจากรอยโรคที่ area postremaความผิดปกติของการเคลื่อนไหวลูกตา ภาวะนอนมากเกิน (คล้ายเฉียบหลับ) : เนื่องจากรอยโรคที่ไดเอนเซฟาลอน/ไฮโปทาลามัส
ในระยะเริ่มแรกอาจมีอาการคล้ายไข้หวัดใหญ่ (ไข้ ปวดกล้ามเนื้อ ปวดศีรษะ)
โรคประสาทตาอักเสบ
ภาวะบวมของจานประสาทตา : พบในระยะเฉียบพลัน ต่อมาจะพัฒนาเป็นฝ่อของประสาทตา
RAPD (ความบกพร่องของรูม่านตา ต่อแสงสัมพัทธ์)
เป็นพร้อมกันทั้งสองข้าง : โรคประสาทตาอักเสบ ใน NMOSD เป็นพร้อมกันทั้งสองข้างใน 17-82% ของผู้ป่วย แตกต่างจาก MS อย่างสำคัญ
การมองเห็น ลดลงอย่างรุนแรงNMOSD ค่ามัธยฐานของการมองเห็น ต่ำสุดอยู่ที่ระดับ hand motion (HM) หลังฟื้นตัว ค่ามัธยฐานยังคงอยู่ที่ระดับนับนิ้ว และ 60-69% มีความบกพร่องทางการมองเห็น ถาวรอย่างน้อย 20/200 ในตาข้างเดียว
ไขสันหลังอักเสบ
LETM (ไขสันหลังอักเสบตามขวางยาว) : รอยโรคต่อเนื่องยาว ≥3 กระดูกสันหลัง ประมาณ 85% ของ AQP4+NMOSD แสดงลักษณะนี้ในระยะไขสันหลังอักเสบเฉียบพลัน
กลุ่มอาการไขสันหลังสมบูรณ์ : เกี่ยวข้องกับทั้งสามทางเดิน คือ การเคลื่อนไหว ความรู้สึก และระบบประสาทอัตโนมัติ
ความบกพร่องทางการทำงานรุนแรง : ผู้ป่วยมากกว่า 30% ต้องใช้วีลแชร์ในช่วงที่อาการกำเริบรุนแรงที่สุด 37-44% ของ AQP4+NMOSD ในที่สุดต้องใช้อุปกรณ์ช่วยเดิน
กลุ่มอาการแอเรียโพสตรีมา (Area Postrema Syndrome)
อาการสะอึกที่รักษายาก : เกิดขึ้นต่อเนื่องเป็นเวลาหลายวันถึงหลายสัปดาห์ และไม่ตอบสนองต่อยาแก้อาเจียนทั่วไป
อาการคลื่นไส้และอาเจียน : เนื่องจากแอเรียโพสตรีมาไม่มีด่านกั้นเลือด-สมอง จึงเป็นตำแหน่งที่ AQP4-IgG สามารถเข้าถึงได้โดยตรง
ผลการตรวจวินิจฉัยหลักของ NMOSD : อาการสะอึกที่รักษายากโดยไม่มีสาเหตุชัดเจนเป็นสิ่งกระตุ้นให้สงสัย NMOSD อย่างจริงจัง
MS
โรคประสาทอักเสบแก้วนำแสงใน NMOSD รุนแรงกว่า กระจายเป็นบริเวณกว้างกว่า เป็นสองข้าง กลับเป็นซ้ำ และฟื้นตัวได้ยากกว่าเมื่อเทียบกับ MS การเกี่ยวข้องกับออปติกไคแอสมาคุณลักษณะเฉพาะของ NMOSD ใน MS จุดบอดกลาง ข้างเดียวเป็นลักษณะทั่วไป และพยากรณ์การมองเห็น ค่อนข้างดี
Q
โรคประสาทอักเสบแก้วนำแสงใน NMOSD แตกต่างจากที่สัมพันธ์กับ MS อย่างไร?
A
โรคประสาทอักเสบแก้วนำแสงใน NMOSD รุนแรงกว่า เป็นสองข้าง และกลับเป็นซ้ำ โดยพยากรณ์การมองเห็น ไม่ดี ใน NMOSD ที่มี AQP4 บวก ประมาณ 60-69% มีความบกพร่องทางการมองเห็น ถาวรอย่างน้อย 20/200 ในตาข้างเดียว นอกจากนี้ยังมีแนวโน้มเกี่ยวข้องกับออปติกไคแอสมา ทำให้เกิดความบกพร่องของลานสายตา ที่หลากหลาย เช่น ตาบอดครึ่งซีกขมับทั้งสองข้าง ซึ่งแตกต่างจาก MS
ยังไม่ทราบสาเหตุที่แน่ชัดของ NMOSD อย่างสมบูรณ์ เชื่อว่าการสูญเสียความทนทานต่อภูมิต้านตนเองเป็นสาเหตุพื้นฐาน
ปัจจัยเสี่ยงหลัก มีดังนี้:
เพศหญิง : อัตราส่วนเพศชายต่อหญิงประมาณ 1:9 โดยพบในเพศหญิงมากกว่าอย่างท่วมท้นเชื้อชาติ : ความเสี่ยงสูงขึ้นในประชากรเอเชียและแอฟริกาโรครูมาติกภูมิต้านตนเองร่วม : เช่น โรคลูปัส erythematosus ทั่วร่าง (SLE ), กลุ่มอาการโจเกรน, โรคกล้ามเนื้ออ่อนแรงชนิดร้ายแรง
10-30% ของผู้ป่วย NMOSD มีความสัมพันธ์กับกลุ่มอาการโจเกรน นอกจากนี้ยังมีรายงานในผู้ป่วยเด็ก 5)
การพบร่วมกับโรคกล้ามเนื้ออ่อนแรง (myasthenia gravis) พบได้ 2-3% ของผู้ป่วย1)
เนื้องอกมะเร็ง (NMOSD ชนิดพารานีโอพลาสติก) : ประมาณว่า 3-5% ของ NMOSD เป็นชนิดพารานีโอพลาสติก2) 3)
มีรายงานมะเร็งเต้านม มะเร็งปอด เทอราโทมาของรังไข่ และอื่นๆ3)
กลไกที่เสนอคือการแสดงออกของ AQP4 ในเนื้องอกกระตุ้นการตอบสนองทางภูมิคุ้มกันตนเอง2)
NMOSD ที่เกี่ยวข้องกับเทอราโทมาพบได้บ่อยในหญิงสาว (อายุเฉลี่ย 32.7 ปี)2)
หากคุณมีโรคภูมิต้านตนเอง เช่น กลุ่มอาการโจเกรนหรือ SLE และมีอาการตามัวเฉียบพลันหรือสะอึก/อาเจียนที่รักษายาก โปรดปรึกษาแพทย์ระบบประสาทหรือจักษุแพทย์ระบบประสาทโดยเร็ว โดยคำนึงถึงความเป็นไปได้ของ NMOSD
เกณฑ์การวินิจฉัย NMOSD ที่มี AQP4-IgG บวก คือการมีคุณสมบัติครบสามข้อต่อไปนี้:
มีลักษณะทางคลินิกหลักอย่างน้อยหนึ่งข้อ
AQP4-IgG บวก (โดยใช้วิธีตรวจที่ดีที่สุด)
ไม่พบโรคอื่นที่อธิบายอาการได้
เกณฑ์การวินิจฉัย NMOSD ที่มี AQP4-IgG ลบหรือไม่ได้ตรวจ คือการมีคุณสมบัติครบสี่ข้อต่อไปนี้:
มีลักษณะทางคลินิกหลักอย่างน้อยสองข้อ (หนึ่งในนั้นต้องเป็นโรคประสาทตาอักเสบ , LETM หรือกลุ่มอาการบริเวณ postrema)
การกระจายตัวในเชิงพื้นที่
เป็นไปตามข้อกำหนด MRI เพิ่มเติม
การแยกการวินิจฉัยอื่นออก
ลักษณะทางคลินิกหลัก (6 รายการ) มีดังนี้:
โรคประสาทอักเสบตา
ไขสันหลังอักเสบเฉียบพลัน
กลุ่มอาการบริเวณ postrema (สะอึกดื้อรักษา คลื่นไส้ อาเจียน)
กลุ่มอาการก้านสมองเฉียบพลัน
โรคลมหลับแบบมีอาการ/กลุ่มอาการไฮโปทาลามัสเฉียบพลัน
กลุ่มอาการสมองใหญ่แบบมีอาการ
ตารางต่อไปนี้แสดงการเปรียบเทียบวิธีการตรวจหาแอนติบอดีหลัก
วิธีการตรวจ ความไว ความจำเพาะ หมายเหตุ CBA (การทดสอบโดยใช้เซลล์เป็นฐาน) 69.7–100% 85.8–100% วิธีที่แนะนำ วิธี ELISA ด้อยกว่า CBA เล็กน้อย ด้อยกว่า CBA เล็กน้อย ครอบคลุมโดยประกันในญี่ปุ่น
AQP4-IgG : เฉพาะสำหรับ NMOSD แนะนำให้ตรวจวัดในช่วงที่มีอาการกำเริบเฉียบพลันและก่อนเริ่มการรักษาด้วยยากดภูมิคุ้มกัน1) CBA (การทดสอบโดยใช้เซลล์เป็นฐาน) : วิธีการตรวจที่แนะนำในปัจจุบัน อัตราผลบวกลวงของ ELISA รายงานว่าสูงกว่า CBA 5 เท่า1) MOG-IgG NMOSD ที่มีผล AQP4-IgG เป็นลบ1) แถบโอลิโกโคลนอลในน้ำไขสันหลัง (OCB) : ต่ำ (10–20%) ใน NMOSD (88% ใน MS ) ผลลบชี้แนะถึง NMOSD 1) จำนวนเม็ดเลือดขาวในน้ำไขสันหลัง : >50/μL การมีนิวโทรฟิลหรืออีโอซิโนฟิลช่วยแยก NMOSD ออกจาก MS ค่าการกะพริบวิกฤต (CFF ) : มีประโยชน์ในการประเมินกิจกรรมของโรคประสาทอักเสบแก้วนำแสง ลดลงใน NMOSD
MRI ไขสันหลัง : LETM เป็นลักษณะที่เด่นชัดที่สุด. เน้นที่เนื้อเทาส่วนกลาง. ร่วมกับไขสันหลังบวม, สัญญาณต่ำใน T1, และการเพิ่มความเข้มของ Gd. ประมาณ 85% ของผู้ป่วย NMOSD ที่มี AQP4+ แสดง LETM ในระหว่างไขสันหลังอักเสบเฉียบพลัน 1) MRI เส้นประสาทตา : ลำดับการระงับสัญญาณไขมันเป็นสิ่งจำเป็น. การอักเสบทั้งสองข้างและยาว (>50%) เป็นลักษณะเฉพาะ. การเกี่ยวข้องกับส่วนหลังและออปติกไคแอสมาพบได้บ่อยใน AQP4+ NMOSD 1) MRI สมอง : รอยโรคบริเวณ area postrema, รอยโรคก้านสมองรอบช่องที่สี่, รอยโรคไฮโปทาลามัส/รอบช่องที่สาม, และรอยโรคเนื้อขาวกระจาย.ลักษณะของ NMOSD : แตกต่างจาก MS , รอยโรค T2 ใหม่ที่ไม่มีอาการพบได้น้อย (3-13%). โดยทั่วไปไม่จำเป็นต้องทำ MRI เฝ้าระวัง 1)
โรคปลอกประสาทเสื่อมแข็ง (MS )
โรคที่เกี่ยวข้องกับแอนติบอดี MOG (MOGAD )โรคสมองและไขสันหลังอักเสบเฉียบพลันแพร่กระจาย (ADEM )
โรคลูปัส erythematosus ทั่วร่าง
โรคเบห์เซ็ททางระบบประสาท
ในผู้สูงอายุ สิ่งสำคัญคือต้องแยกจากโรคเส้นประสาทตา ขาดเลือด, โรคไขสันหลังส่วนคอ, ไขสันหลังขาดเลือด, และมะเร็งต่อมน้ำเหลืองระบบประสาทส่วนกลางปฐมภูมิ.
Q
NMOSD สามารถวินิจฉัยได้แม้ว่าแอนติบอดี AQP4 จะเป็นลบหรือไม่?
A
ได้. แม้ว่า AQP4-IgG จะเป็นลบหรือไม่ได้ตรวจสอบ หากมีลักษณะทางคลินิกหลักสองข้อขึ้นไป, ตรงตามข้อกำหนด MRI เพิ่มเติม, และไม่รวมโรคอื่นๆ ก็สามารถวินิจฉัย NMOSD ได้. นอกจากนี้ ประมาณ 30% ของกรณี AQP4-IgG ลบมี MOG-IgG บวก, และแนะนำให้วัดแอนติบอดีทั้งสองชนิด. น้อยกว่า 1% ของกรณี AQP4-IgG ลบจะเปลี่ยนเป็นบวกในภายหลัง.
ทางเลือกแรก: การรักษาด้วยสเตียรอยด์แบบพัลส์
เมทิลเพรดนิโซโลน 1,000 มก./วัน ฉีดเข้าหลอดเลือดดำเป็นเวลา 3 วัน
หากการมองเห็น ไม่ดีขึ้น ให้พิจารณาทำซ้ำอีก 1 คอร์สหลังจากเว้นช่วง 3-4 วัน
โรคประสาทอักเสบแก้วนำแสงใน NMOSD มีการดื้อต่อสเตียรอยด์ สูง ดังนั้นหากตอบสนองไม่เพียงพอ ควรพิจารณาการรักษาต่อไปตั้งแต่เนิ่นๆ
ทางเลือกที่สอง: การรักษาด้วยการแลกเปลี่ยนพลาสมา
ดำเนินการเมื่อไม่ตอบสนองต่อสเตียรอยด์ พัลส์ ตัวเลือกต่อไปนี้มีให้:
การแลกเปลี่ยนพลาสมา แบบธรรมดา (PE)การแลกเปลี่ยนพลาสมา แบบกรองสองชั้น (DFPP)การบำบัดด้วยการดูดซับภูมิคุ้มกัน (IA) : สามารถกำจัดแอนติบอดีแบบเลือกสรรได้
ลำดับประสิทธิภาพถือว่า การแลกเปลี่ยนพลาสมา แบบธรรมดา > การกรองสองชั้น > การดูดซับภูมิคุ้มกัน ดำเนินการ 5-6 ครั้งต่อคอร์ส และหลังการรักษาต้องนอนโรงพยาบาลจนกว่าระดับ IgG ในร่างกายจะฟื้นตัว หมายเหตุ: สำหรับ “โรคประสาทอักเสบแก้วนำแสง” อาจไม่ครอบคลุมโดยประกัน จึงต้องอธิบายให้ผู้ป่วยทราบ
ใน AQP4+NMOSD ควรเริ่มการรักษาแบบประคับประคองตั้งแต่เนิ่นๆ หลังการโจมตีครั้งแรก 1) หลังการแลกเปลี่ยนพลาสมา มักเปลี่ยนไปใช้เพรดนิโซโลน 5-10 มก./วัน + อะซาไธโอพรีน 50-100 มก./วัน
สารชีวภาพที่มีระดับหลักฐานสูง มีดังนี้:
ยาที่ยับยั้งคอมพลีเมนต์
อีคูลิซูแมบ : 900 มก. IV ทุกสัปดาห์ × 4 ครั้ง → 1,200 มก. ทุก 2 สัปดาห์เป็นขนาดประคับประคอง 1) ราวูลิซูแมบ (Ravulizumab) : ขนาดยาเริ่มต้นตามน้ำหนักตัว (2,400–3,000 มก.) → หลังจากวันที่ 15 ให้ 3,000–3,600 มก. ทุก 8 สัปดาห์1)
การบำบัดด้วยการกำจัดเซลล์บี
ริทูซิแมบ (Rituximab)1) อินิบิลิซูแมบ (Inebilizumab) : 300 มก. ทางหลอดเลือดดำ ทุก 15 วัน จำนวน 2 ครั้ง → ทุก 6 เดือน1)
ยาที่ยับยั้งตัวรับ IL-6
ซาทราลิซูแมบ (Satralizumab) : 120 มก. ฉีดใต้ผิวหนัง ทุก 4 สัปดาห์1)
อินเตอร์เฟียรอนเบตา นาทาลิซูแมบ และฟิงโกลิโมดที่ใช้ในโรค MS อาจกระตุ้นหรือทำให้อาการกำเริบของ NMOSD แย่ลง จึงควรถือเป็นข้อห้ามใช้
ยาป้องกันการกำเริบต้องใช้ต่อเนื่องในระยะยาว และไม่ควรหยุดยาโดยไม่ปรึกษาแพทย์
การรักษาด้วยการแลกเปลี่ยนพลาสมา สำหรับโรคประสาทอักเสบแก้วนำแสงอาจไม่ครอบคลุมโดยประกัน ดังนั้นควรตรวจสอบกับสถานพยาบาลล่วงหน้า
Q
จะทำอย่างไรหากการรักษาด้วยสเตียรอยด์ขนาดสูงไม่ได้ผล?
A
การแลกเปลี่ยนพลาสมา เป็นทางเลือกถัดไป มีสามประเภท: การแลกเปลี่ยนพลาสมา อย่างง่าย, การแลกเปลี่ยนพลาสมา ด้วยการกรองเมมเบรนคู่, และการดูดซับภูมิคุ้มกัน การแลกเปลี่ยนพลาสมา อย่างง่ายถือว่ามีประสิทธิภาพสูงสุด แต่ก็สร้างภาระต่อร่างกายมากที่สุด หนึ่งคอร์สประกอบด้วย 5–6 ครั้ง และหลังการรักษาต้องเข้ารับการรักษาในโรงพยาบาล
NMOSD โดยพื้นฐานแล้วเป็นโรคของแอสโทรไซต์ (astrocytopathy) กลไกการเกิดโรคมีดังนี้:
การผลิตแอนติบอดีและการผ่านด่านกั้นเลือด-สมอง (BBB)
ในส่วนปลาย เซลล์บีจะแยกตัวเป็นพลาสมาบลาสต์ที่หลั่ง AQP4-IgG IL-6 ช่วยส่งเสริมการแยกตัวนี้และเพิ่มการซึมผ่านของเลือด-สมอง barrier บริเวณ area postrema เป็นบริเวณที่ไม่มี blood-brain barrier และอาจเป็นเส้นทางที่ AQP4-IgG เข้าสู่ระบบประสาทส่วนกลาง
สายโซ่ของการทำลายแอสโตรไซต์
AQP4-IgG จับกับช่องน้ำ AQP4 ที่แสดงออกอย่างหนาแน่นบนเท้าแอสโตรไซต์ ทำให้เกิดการบาดเจ็บของแอสโตรไซต์ผ่านวิถีทางดังต่อไปนี้
การกระตุ้นวิถีคลาสสิกของคอมพลีเมนต์ : ส่วน Fc ของ AQP4-IgG กระตุ้นคอมพลีเมนต์ เกิดเป็น membrane attack complex (MAC) ซึ่งทำลายแอสโตรไซต์โดยตรงADCC (antibody-dependent cell-mediated cytotoxicity) : เซลล์ NK และนิวโทรฟิลทำลายแอสโตรไซต์ผ่าน Fcγ receptorการปล่อย C5a anaphylatoxin : ดึงดูดแกรนูโลไซต์ (นิวโทรฟิล, อีโอซิโนฟิล) ทำให้เกิดความเสียหายต่อแอกซอนทุติยภูมิและการทำลายไมอีลิน1)
ความแตกต่างทางพยาธิวิทยาจาก MS
ใน MS การทำลายไมอีลินที่เนื้อขาวเป็นหลักโดยเซลล์ T CD8+ เป็นหลัก ในขณะที่ NMOSD เซลล์ T CD4+ มีส่วนร่วมมากกว่า ทำให้เกิดรอยโรคเนื้อตายที่เกี่ยวข้องทั้งเนื้อเทาและเนื้อขาว
เหตุผลของการกระจายตัว
ช่อง AQP4 กระจายตัวมากในเส้นประสาทตา , area postrema และไขสันหลัง ทำให้บริเวณเหล่านี้เป็นเป้าหมายเฉพาะ
ตัวบ่งชี้ทางชีวภาพ
GFAP ในซีรัม : สะท้อนการบาดเจ็บของแอสโตรไซต์และมีค่าสูงในช่วงที่มีอาการกำเริบNeurofilament light chain (NfL) ในซีรัม : สะท้อนความเสียหายของแอกซอนและสัมพันธ์กับความรุนแรงของอาการกำเริบ1)
ไซโตไคน์ที่เกี่ยวข้อง ได้แก่ IL-6, IL-10, IL-17a, G-CSF, TNF-α และ BAFF/APRIL ได้รับการรายงานแล้ว
ประมาณว่า 3-5% ของ NMOSD เป็นแบบพารานีโอพลาสติก กรณีที่เกี่ยวข้องกับเทราโทมาของรังไข่ได้รับการศึกษาอย่างละเอียด
Ikeguchi และคณะ (2021) ได้ทบทวน 6 กรณีของ NMOSD ที่เกี่ยวข้องกับเทราโทมาของรังไข่และมี AQP4 บวก2) ผู้ป่วยทั้งหมดเป็นผู้หญิง อายุเริ่มป่วยเฉลี่ย 32.7 ปี (15-50 ปี) ใน 6 กรณี 83% (5/6) มีอาการคลื่นไส้อาเจียน 83% มีแถบโอลิโกโคลนอลในน้ำไขสันหลังเป็นบวก และ 83% มีรอยโรคที่ก้านสมองส่วนหลัง การวิเคราะห์ทางพยาธิวิทยายืนยันปฏิกิริยาทางภูมิคุ้มกันของ AQP4 และการแทรกซึมของลิมโฟไซต์ในเนื้อเยื่อประสาทที่ติด GFAP บวกภายในเนื้องอก ชี้ให้เห็นกลไกที่การนำเสนอแอนติเจน AQP4 ภายในเนื้องอกกระตุ้นการตอบสนองของภูมิต้านตนเอง หลังการตัดเนื้องอก AQP4-IgG กลายเป็นลบใน 60% (3/5) ของกรณี
Ding และคณะ (2021) ได้ทบทวน 43 กรณีของ NMOSD แบบพารานีโอพลาสติก3) 88.4% เป็นผู้หญิง โดยมะเร็งเต้านมและมะเร็งปอดเป็นชนิดเนื้องอกที่พบบ่อยที่สุด มีการเน้นย้ำถึงความสำคัญของการตรวจคัดกรองเนื้องอก โดยเฉพาะในผู้ป่วย NMOSD ที่อายุมากกว่า 50 ปี
แนะนำให้ตรวจคัดกรองเนื้องอก รวมถึงเทราโทมา แม้ในกรณีผู้ป่วยอายุน้อย
มีการรายงานประสิทธิภาพของการบำบัดด้วยการดูดซับภูมิคุ้มกันโปรตีนเอ (IA) ใน NMOSD ที่ดื้อต่อการรักษาซึ่งไม่ตอบสนองต่อสเตียรอยด์ การแลกเปลี่ยนพลาสมา หรือริตูซิแมบ
Fan และคณะ (2024) ได้ทำการดูดซับภูมิคุ้มกันโปรตีนเอ 3 ครั้งในหญิงอายุ 35 ปีที่มี NMOSD ร่วมกับกลุ่มอาการโจเกรนชนิดดื้อต่อการรักษาซึ่งไม่ตอบสนองต่อการให้สเตียรอยด์ แบบพัลส์และ IVIG4) ภายในหนึ่งสัปดาห์ ความผิดปกติทางการมองเห็น อัมพาตครึ่งล่าง และความผิดปกติของการรับรู้ตำแหน่งดีขึ้นอย่างมีนัยสำคัญ และพบว่ามีการลดลงอย่างรวดเร็วของ AQP4-IgG, IgA, IgG และ IgM ไม่พบการกลับเป็นซ้ำหรือการดำเนินโรคในช่วง 4 ปีของการติดตามผล
ภาพที่แท้จริงของโรค autoimmune ต่างๆ ที่เกิดร่วมกับ NMOSD กำลังเริ่มชัดเจนขึ้น
Zhu และคณะ (2025) รายงานกรณีของเด็กหญิงอายุ 14 ปีที่เริ่มป่วยเป็น NMOSD เมื่ออายุ 11 ปี5) ผล AQP4-IgG เป็นบวก และได้รับการยืนยันว่าเป็นกลุ่มอาการโจเกรนปฐมภูมิในระหว่างการดำเนินโรค การรักษาให้อยู่ในระยะสงบด้วย methylprednisolone, IVIG และ mycophenolate mofetil (MMF) จากนั้นเปลี่ยนเป็น tacrolimus มีรายงานโรคร่วม autoimmune ใน 20-30% ของกรณี NMOSD ในผู้ใหญ่ แต่กรณีนี้แสดงให้เห็นว่าโรคร่วมนี้สามารถเกิดขึ้นได้ในเด็กเช่นกัน5)
Cacciaguerra L, Flanagan EP. Updates in NMOSD and MOGAD Diagnosis and Treatment. Neurol Clin. 2024;42(1):77-114.
Ikeguchi R, Shimizu Y, Shimomura A, Suzuki M, Shimoji K, Motohashi T, Yamamoto T, Shibata N, Kitagawa K. Paraneoplastic AQP4-IgG-Seropositive Neuromyelitis Optica Spectrum Disorder Associated With Teratoma: A Case Report and Literature Review. Neurol Neuroimmunol Neuroinflamm. 2021;8(5):e1045. doi:10.1212/NXI.0000000000001045. PMID: 34285095. PMCID: PMC8293286.
Ding M, Lang Y, Cui L. AQP4-IgG positive paraneoplastic NMOSD : A case report and review. Brain and behavior. 2021;11(10):e2282. doi:10.1002/brb3.2282. PMID:34520629; PMCID:PMC8553315.
Fan W, Chen X, Xiao P, Wei B, Zhang Y, Huang J, et al. Protein-A immunoadsorption combined with immunosuppressive treatment in refractory primary Sjögren’s syndrome coexisting with NMOSD : a case report and literature review. Frontiers in immunology. 2024;15:1429405. doi:10.3389/fimmu.2024.1429405. PMID:39055718; PMCID:PMC11269126.
Zhu G-q, Hu R-x, Peng Y, et al. A Chinese girl with neuromyelitis optica spectrum disorder coexisting with primary Sjogren’s syndrome: a case report and literature review. Front Immunol. 2025;16:1559825.