L’hémangiome capillaire rétinien (retinal capillary hemangioma) est une tumeur bénigne orange de la rétine ou de la papille optique survenant chez les jeunes. En raison de sa similarité pathologique avec l’hémangioblastome cérébral, il est également appelé hémangioblastome rétinien (retinal hemangioblastoma) ces dernières années. Il peut être unique/multiple, unilatéral/bilatéral, sporadique/syndromique.
Lorsque seul un hémangioblastome rétinien survient de manière sporadique, on parle de maladie de Von Hippel. Lorsqu’il est associé à un syndrome tumoral systémique, on diagnostique une maladie de VHL (von Hippel-Lindau). Dans le glossaire de la Société japonaise d’ophtalmologie, le terme « hémangiome rétinien » est utilisé conformément au guide de pratique clinique VHL (édition 2024), mais dans cet article, nous utilisons le terme courant « hémangiome capillaire rétinien ».
La maladie de VHL est un syndrome tumoral héréditaire autosomique dominant causé par une mutation du gène suppresseur de tumeur VHL (3p25-26). Sa fréquence est estimée à 1 personne sur 36 000. Dans la maladie de VHL, en plus de l’hémangiome rétinien, on observe des hémangioblastomes du cervelet, du bulbe rachidien, du pont et de la moelle épinière, un carcinome rénal à cellules claires, un phéochromocytome, et des kystes des organes abdominaux (pancréas, reins, surrénales). Le pronostic vital dépendant également de la gestion des lésions systémiques, une collaboration pluridisciplinaire est essentielle.
QDans quels cas suspecter une maladie de VHL ?
A
Selon les critères diagnostiques du guide de pratique clinique pour la maladie de VHL (édition 2024), en présence d’antécédents familiaux, le diagnostic est posé avec au moins une lésion telle qu’un hémangioblastome ou un angiome rétinien1). En l’absence d’antécédents familiaux, le diagnostic nécessite au moins deux lésions (incluant un hémangioblastome ou un angiome rétinien), ou la confirmation d’une mutation du gène VHL associée à une lésion. En cas d’angiome rétinien sporadique chez un sujet jeune, il faut envisager une maladie de VHL et proposer un bilan systémique ainsi qu’un test génétique. Pour les cas uniques survenant avant l’âge de 10 ans, la probabilité d’une maladie de VHL est estimée à environ 45 %13).
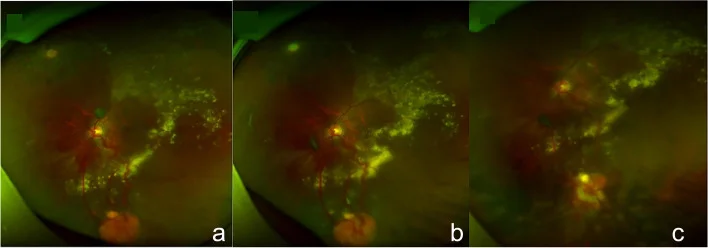
Guo J, Du L, Zhou P, et al. Combined therapy guided by multimodal imaging of fifteen retinal capillary hemangioblastomas in a monocular Von Hippel- Lindau syndrome case report. BMC Ophthalmol. 2022;22(1):205. Figure 4. PMID: 35524216; PMCID: PMC9074324; DOI: 10.1186/s12886-022-02409-8. License: CC BY 4.0. License URL: https://creativecommons.org/licenses/by/4.0/.
Photographie du fond d’œil montrant un hémangioblastome rétinien typique orange-rougeâtre dans la rétine périphérique, avec des vaisseaux nourriciers (artère afférente et veine efférente) nettement dilatés et tortueux, ainsi que l’évolution de la régression tumorale après cryocoagulation. Cette image correspond aux signes du fond d’œil traités dans la section « 2. Principaux symptômes et signes cliniques ».
Les hémangioblastomes rétiniens sont classés comme suit selon leur mode d’apparition et leur localisation.
Type périphérique
Fréquence : Forme typique représentant la majorité des cas.
Signes du fond d’œil : Formation d’une tumeur ronde orange-rougeâtre dans la rétine périphérique, accompagnée d’une artère afférente et d’une veine efférente nettement dilatées et tortueuses.
Évolution : Progression par étapes : hémangiome capillaire → tumeur bien définie → modifications exsudatives → décollement de rétine exsudatif → prolifération fibreuse.
Type papillaire
Fréquence : Environ 15 % de l’ensemble des cas.
Signes du fond d’œil : Survient près de la papille optique. L’identification des vaisseaux afférents et efférents est souvent difficile.
Pronostic : Proche du nerf optique et de la macula, nécessitant une attention particulière aux lésions tissulaires liées au traitement. Les options thérapeutique ne sont pas encore bien établies13). Dans un rapport examinant 72 yeux (68 cas) d’hémangiome capillaire juxtapapillaire, 60 yeux sur 70 (86 %) avaient une acuité visuelle corrigée de 20/200 ou plus lors de la première consultation, alors que seulement 33 yeux sur 60 (55 %) ont maintenu 20/200 ou plus après un suivi moyen de 5,4 ans.
Au début, il est souvent asymptomatique. Lorsque la lésion progresse, les symptômes suivants apparaissent.
Baisse de l’acuité visuelle : devient notable lorsque l’œdème, les exsudats durs circinés et le décollement exsudatif de la rétine atteignent la macula.
Myodésopsies et photopsies : peuvent être présentes relativement tôt.
Déficit du champ visuel : en cas de lésion périphérique, l’atteinte commence par le champ visuel périphérique.
Les hémorragies sont rares, mais dans les cas avancés, une hémorragie du vitré peut survenir.
Au fond d’œil, une tumeur rétinienne ronde, solitaire ou multiple, est caractéristique. Les lésions périphériques sont associées à des vaisseaux afférents et efférents dilatés et tortueux, et la lésion apparaît généralement avant l’âge de 30 ans. Environ la moitié des cas sont bilatéraux et peuvent survenir à divers endroits du fond d’œil de manière multiple.
La tumeur elle-même est un hémangioblastome composé de capillaires et de cellules stromales spumeuses, produisant une grande quantité de VEGF (facteur de croissance endothélial vasculaire). Le VEGF provoque un décollement exsudatif de la rétine, entraînant une baisse de l’acuité visuelle.
Résultats de l’angiographie à la fluorescéine (FA)
Glaucome néovasculaire : complication terminale. Associé à une élévation de la pression intraoculaire et des douleurs oculaires.
Dilatation marquée des vaisseaux conjonctivaux et épiscléraux : dans les cas très avancés, des rapports font état d’une acuité visuelle à NLP et d’une pression intraoculaire de 45 mmHg dans l’œil droit2).
La photographie grand angle du fond d’œil et l’angiographie par tomographie par cohérence optique (OCTA) sont utiles pour l’évaluation des lésions et le suivi1). L’OCT permet d’évaluer la morphologie de la tumeur, la présence de liquide sous-rétinien et l’œdème maculaire.
La fréquence de la maladie de VHL est de 1 personne sur 36 000. Une analyse de la base de données nationale du ministère de la Santé, du Travail et des Affaires sociales a rapporté que le nombre de patients atteints de la maladie de VHL au Japon était de 1 44816). La fréquence d’apparition des hémangioblastomes rétiniens chez les patients VHL est de 40 à 70 %, et l’âge moyen d’apparition est de 25 ans1).
Distribution par âge d’apparition : prédominance entre 10 et 40 ans. L’apparition avant 10 ans représente environ 5 % des cas.
Bilatéralité : environ la moitié des cas sont bilatéraux.
Multiplicité : plusieurs tumeurs peuvent survenir dans le même œil.
Risque associé à la maladie de VHL dans les cas sporadiques : pour un hémangioblastome rétinien unique survenant avant l’âge de 10 ans, la probabilité d’une maladie de VHL est d’environ 45 %13).
Le gène VHL suit un mode de transmission autosomique dominant (anciennement appelé hérédité autosomique dominante). Une mutation germinale (premier hit) du gène VHL est présente sur un allèle, et un second hit somatique entraîne la perte de la fonction suppressive tumorale (hypothèse des deux hits).
Comme facteur de risque génétique, une surveillance est nécessaire pour tous les membres des familles porteuses d’une mutation pathogène du gène VHL, et un test génétique du gène VHL doit être envisagé chez les patients de moins de 40 ans présentant un hémangioblastome rétinien1).
L’examen du fond d’œil montre une combinaison caractéristique de tumeurs orange-rouge dans la périphérie et de vaisseaux afférents et efférents dilatés et tortueux. L’évaluation combine les examens suivants.
Photographie du fond d’œil grand angle : utile pour visualiser l’ensemble des lésions périphériques.
Angiographie à la fluorescéine (FA) : identification de la tumeur et évaluation de l’activité. Une fuite fluorescente précoce et abondante est un signe diagnostique.
OCT/OCTA : évaluation morphologique de la tumeur, quantification de l’œdème maculaire et du liquide sous-rétinien.
Échographie (mode B) : confirmation d’une masse solide et évaluation du décollement de la rétine.
Chez les enfants de parents diagnostiqués avec une maladie de VHL, la surveillance ophtalmologique commence dès la naissance, avec au moins un examen annuel comprenant un examen à la lampe à fente sous dilatation et un examen du fond d’œil par ophtalmoscopie indirecte des deux yeux. La photographie grand angle est utilisée en complément1).
Dans la maladie de VHL, des lésions multiples peuvent survenir dans d’autres organes que la rétine, nécessitant un bilan systémique régulier par une équipe pluridisciplinaire. 1)8)
IRM cérébrale : dépistage des lésions du système nerveux central, notamment du cervelet et du tronc cérébral.
IRM médullaire : dépistage des hémangioblastomes médullaires.
Échographie abdominale, TDM/IRM : recherche de carcinomes rénaux à cellules claires, de kystes pancréatiques, rénaux et surrénaliens.
Dépistage du phéochromocytome : dosage des catécholamines urinaires et de leurs métabolites.
L’âge de début et l’intervalle des examens varient selon le risque organique et lésionnel ; ils doivent être planifiés individuellement conformément aux recommandations pour la prise en charge de la maladie de VHL. À titre indicatif dans le manuel (édition 2024), pour le système nerveux central, une IRM cérébrale et médullaire injectée est envisagée à partir de 11 ans, puis tous les 1 à 2 ans en l’absence d’hémangioblastome, et pour le carcinome rénal, une fois par an à partir de 15 ans (en alternant échographie et IRM sans injection). L’âge de début et les intervalles pour d’autres organes, y compris le phéochromocytome, doivent également être planifiés individuellement par chaque service selon le tableau du manuel. 1)
La surveillance par organe diffère en termes d’âge de début, de méthode d’examen et d’intervalle pour chaque lésion cible. Au Japon, elle est planifiée par chaque spécialité sur la base des recommandations pour la prise en charge de la maladie de VHL (édition 2024), et la surveillance ophtalmologique débute dès la naissance (0 an). 1) L’âge de début peut différer des protocoles internationaux ; ne pas appliquer les valeurs du tableau sans avis médical.
Le test génétique du gène VHL est indiqué chez les patients présentant un hémangioblastome rétinien sporadique avant 40 ans, ainsi que chez les patients suspects de maladie de VHL et leurs familles 1). Il est recommandé de le réaliser en parallèle d’un conseil génétique.
Un diagnostic différentiel avec les maladies suivantes est nécessaire :
Maladie de Coats : prédominance masculine. Absence de dilatation et de tortuosité des vaisseaux afférents et efférents, mais présence d’exsudats durs et de décollement de rétine exsudatif.
Syndrome de Wyburn-Mason (angiome racémeux) : association de malformations artérioveineuses rétiniennes et cérébrales.
Hémangiome choroïdien : lésion orange-rouge, mais sans les complications systémiques de la maladie de VHL.
Tumeur vasoproliférative rétinienne (vasoproliferative tumor) : survient préférentiellement dans la périphérie inférieure. À distinguer des modifications secondaires.
QOù trouve-t-on les signes du fond d'œil de l'hémangiome rétinien ?
A
Le type périphérique se développe souvent dans la région périphérique du fond d’œil, nécessitant un examen détaillé sous dilatation pupillaire. Les petites tumeurs précoces peuvent ressembler à des anévrismes capillaires ; l’utilisation de l’angiographie grand angle peut éviter de les manquer. Le type papillaire apparaît comme une masse péripapillaire, et l’identification des vaisseaux afférents et efférents est souvent difficile.
Le traitement est choisi en fonction de la localisation, de la taille et du degré d’exsudation de l’hémangiome. Les lésions pouvant être cautérisées sans altérer la fonction visuelle sont candidates à la photocoagulation au laser ou à la cryocoagulation ; pour les lésions à haut risque thérapeutique, on envisage une observation ou un traitement non ablatif. 12)13)
Indications : envisagée pour les petites lésions périphériques pouvant être cautérisées directement sans altérer la fonction visuelle. 13)
Méthode : coagulation directe de l’hémangiome, avec traitement complémentaire si nécessaire en fonction de la réponse. L’indication est déterminée par la taille, la localisation et le degré d’exsudation de la lésion. 1)13)
Paramètres d’irradiation : définis par le médecin traitant les tumeurs oculaires en fonction de l’appareil, du diamètre, de la couleur et de la réponse de la lésion. Plusieurs séances peuvent être nécessaires. 3)
Limites : pour les lésions volumineuses ou exsudatives, plusieurs traitements ou d’autres modalités thérapeutiques peuvent être nécessaires.
Cryocoagulation
Indications : lésions volumineuses ou cas où la photocoagulation au laser est difficile d’accès.
Méthode : la cryocoagulation est choisie en fonction de la taille et du degré de proéminence de l’hémangiome.
En cas de complication exsudative : drainage du liquide sous-rétinien et diathermie sont associés, mais le traitement est difficile.
Bhende et al. (2022) ont rapporté le cas d’un homme de 40 ans présentant un rétinoblastome bilatéral, traité deux ans auparavant par thermothérapie transpupillaire (TTT) sur les deux yeux. Pour l’œil gauche, présentant un décollement de rétine tractionnel et exsudatif, une vitrectomie, une résection tumorale et un tamponnement à l’huile de silicone ont été réalisés, avec une acuité visuelle corrigée postopératoire de 6/36. L’œil droit a reçu une TTT unique supplémentaire, et l’angiographie à la fluorescéine a montré une diminution des fuites11).
PDT et traitement anti-VEGF : La thérapie photodynamique (PDT) et les agents anti-VEGF peuvent être envisagés pour les lésions difficiles à cautériser ou les modifications exsudatives, mais la réponse est variable et nécessite une décision au cas par cas. 4)13)
Le traitement du type papillaire n’est pas encore établi1). La photocoagulation au laser comporte un risque élevé de lésions du nerf optique et de la macula, nécessitant une évaluation particulièrement prudente des indications. Les traitements suivants ont été rapportés au niveau de cas cliniques, mais aucun n’est établi comme traitement standard.
Injection intravitréenne d’anti-VEGF : un effet suppressif sur les modifications exsudatives est attendu, mais l’effet de réduction tumorale est limité.
Protonthérapie : Bien qu’une suppression de la progression tumorale ait été rapportée, le pronostic visuel est mauvais, ce qui en fait une option limitée. 5)
Une évaluation minutieuse du moment de l’intervention est nécessaire, et une conférence pluridisciplinaire dans un établissement spécialisé est recommandée.
Après le traitement, des récidives ou de nouvelles lésions peuvent apparaître, d’où la nécessité d’un suivi à vie. Après un traitement local, il faut évaluer la réponse pour décider d’un éventuel traitement complémentaire, puis examiner la rétine sur toute sa circonférence. 13)
Le pronostic vital de la maladie de VHL dépend de la prise en charge du carcinome rénal et de l’hémangioblastome du système nerveux central. Une collaboration pluridisciplinaire avec la neurochirurgie, l’urologie et l’endocrinologie est nécessaire pour assurer une surveillance et une intervention appropriées des lésions de chaque organe.
6. Physiopathologie et mécanismes détaillés de la maladie
Le gène VHL est un gène suppresseur de tumeur situé sur le chromosome 3p25-26, qui code pour la protéine pVHL, un composant du complexe E3 ubiquitine ligase. La fonction principale de la protéine pVHL est l’ubiquitination et la dégradation protéasomique de la sous-unité alpha du facteur induit par l’hypoxie (HIF).
Dans des conditions normales, le HIFα est reconnu par pVHL, ubiquitiné et rapidement dégradé. Lorsque le gène VHL est inactivé, la fonction de pVHL est perdue et le HIFα s’accumule.
Formation tumorale selon l’hypothèse du double hit
Dans la maladie de VHL, en plus de la mutation germinale (1er hit), une perte complète de la fonction du gène VHL due à un second hit somatique (perte d’hétérozygotie, LOH) conduit à la formation de tumeurs.
Lorsque le HIFα s’accumule dans le noyau, la transcription de nombreux gènes liés à l’angiogenèse et à la prolifération cellulaire, tels que VEGF, PDGF et EPO, est activée de manière constitutive. Dans la maladie de VHL, le HIF-2α (EPAS1) agit comme un driver principal 1).
L’hémangioblastome rétinien est composé de deux types de cellules.
Cellules stromales spumeuses : riches en lipides, elles produisent de grandes quantités de cytokines, dont le VEGF.
Capillaires : induits secondairement par le VEGF produit par les cellules stromales.
Ces cellules stromales constituent la tumeur elle-même, et la production constitutive de VEGF est la cause directe de la prolifération vasculaire tumorale et du décollement de rétine exsudatif. L’activation constitutive du HIF indépendamment de la pression partielle d’oxygène due à la mutation du gène VHL, entraînant un « pseudo-état hypoxique (pseudohypoxia) », constitue le contexte moléculaire de la formation tumorale.
Expression des récepteurs de la somatostatine (SSTR)
Les hémangioblastomes associés à la VHL surexpriment le récepteur de la somatostatine (SSTR). Dans une analyse de 9 échantillons, SSTR4 était exprimé dans 100 % des échantillons et SSTR1/2/5 dans 89 %10). Cette caractéristique est étudiée pour le diagnostic par TEP-TDM au 68Ga-DOTATOC, décrit plus loin, et comme cible moléculaire pour un traitement par analogue de la somatostatine.
La corrélation entre le type de mutation du gène VHL et le phénotype clinique (Type 1 : non associé au phéochromocytome, Type 2 : associé au phéochromocytome, etc.) est partiellement connue, mais une analyse plus approfondie de la classification détaillée et des différences de fréquence des lésions oculaires est attendue.
Le belzutifan est un composé de faible poids moléculaire qui inhibe sélectivement HIF-2α. Selon la notice japonaise, son indication inclut les « tumeurs associées à la maladie de von Hippel-Lindau », et la dose adulte habituelle est de 120 mg administrée par voie orale une fois par jour. Des effets secondaires importants tels qu’anémie et hypoxie, ainsi que des précautions concernant la grossesse, sont à noter ; l’administration doit être effectuée après évaluation de l’indication et de la sécurité.14)
Dans l’essai de phase 2 (LITESPARK-004), une amélioration a été rapportée pour les 16 yeux atteints d’hémangioblastome rétinien évaluables. Cependant, « amélioration » fait référence à l’évaluation des images du fond d’œil par les chercheurs et ne signifie pas une disparition tumorale dans tous les cas ni un remplacement du traitement local des lésions rétiniennes.7) La Société japonaise d’ophtalmologie mentionne également la possibilité d’une nouvelle option pour les lésions rétiniennes, tout en indiquant qu’actuellement, les traitements locaux tels que la photocoagulation au laser et la cryocoagulation restent la première intention.15)
Ercanbrack et al. (2024) ont rapporté 3 cas d’hémangioblastome rétinien traités par belzutifan. Dans le premier cas, la surface tumorale a diminué de 2,1 mm² à 1,4 mm² après 4 mois de traitement, puis le traitement a été interrompu en raison d’anémie et de dyspnée. Par la suite, plusieurs traitements au laser ont été administrés, et une fibrose quasi complète a été confirmée à 21 mois de la première consultation. Dans un autre cas, la surface tumorale a diminué de 10,3 mm² à 5,5 mm² en environ 7 mois. Il s’agit de rapports portant sur un petit nombre de cas ; l’efficacité et la durée du traitement ne peuvent pas être généralisées9).
La thérapie photodynamique (PDT) a été rapportée comme étant indiquée pour les deux formes, périphérique et papillaire.
di Nicola et al. (2022) ont rapporté l’efficacité de la thérapie PDT pour l’hémangioblastome rétinien, montrant notamment son applicabilité aux formes juxtapapillaires4).
Schmidt-Erfurth et al. ont évalué l’applicabilité de la PDT aux formes papillaires et le risque de complications6).
Dans la série de cas de Hussain et al., la progression tumorale était stable dans de nombreux yeux après protonthérapie, mais les résultats visuels étaient médiocres. Il s’agit d’une option limitée pour les cas difficiles à traiter et n’est pas considérée comme un traitement standard. 5)
Les anti-VEGF peuvent être envisagés pour supprimer de manière auxiliaire les modifications exsudatives, mais la réponse tumorale elle-même est variable et aucun protocole n’a été établi. 13)
Étant donné que les hémangioblastomes surexpriment les récepteurs de la somatostatine (SSTR), la possibilité d’un traitement par analogue de la somatostatine est étudiée. Il existe un rapport de traitement par injection sous-cutanée de 120 mg de lanréotide (lanreotide) à intervalles de 28 jours.
Brabo et al. (2024) ont rapporté que chez un patient atteint de la maladie de VHL traité par lanréotide, la SUVmax à la TEP-TDM au 68Ga-DOTATOC est passée de 15,6 à 4,8, tandis que le diamètre tumoral à l’imagerie restait stable. Il s’agit d’une observation unique, et non d’un essai comparatif démontrant une efficacité. 10)
Le traitement par analogue de la somatostatine se limite à quelques rapports, comme des cas isolés, et son efficacité n’est pas établie10).
La TEP-TDM au 68Ga-DOTATOC est une imagerie fonctionnelle qui exploite l’expression des SSTR par les tumeurs. Bien qu’un rapport ait décrit son utilisation pour évaluer l’évolution du traitement chez un patient atteint de la maladie de VHL, son utilité en tant qu’examen standard de surveillance systémique de la maladie de VHL n’est pas établie. 10)
QLe belzutifan est-il disponible au Japon ?
A
Le belzutifan (nom commercial Welireg) est approuvé au Japon et son libellé inclut « tumeurs associées à la maladie de von Hippel-Lindau » comme indication. La décision d’initier un traitement systémique uniquement pour un hémangiome rétinien doit être prise par un médecin spécialiste de la VHL, en tenant compte de la faisabilité du traitement local, des lésions systémiques et de la sécurité, notamment l’anémie et l’hypoxie. 14)15)
QQue se passe-t-il si l'hémangiome rétinien n'est pas traité ?
A
Lorsque l’hémangiome augmente de taille, il devient réfractaire et le pronostic visuel se détériore considérablement. Si le décollement de rétine exsudatif s’étend à la macula, la perte de vision devient probablement irréversible, et une progression vers un décollement de rétine tractionnel ou un glaucome néovasculaire peut finalement conduire à la cécité. Dans la maladie de VHL, de nouvelles lésions apparaissent tout au long de la vie, ce qui rend indispensable un examen du fond d’œil continu en parallèle du traitement.
Lin H, Lin X. Pronounced Conjunctival Vascular Engorgement in Von Hippel-Lindau Syndrome. Ophthalmology. 2025;132(4):e70. doi:10.1016/j.ophtha.2024.06.008. PMID:38970570.
Krivosic V, Kamami-Levy C, Jacob J, Richard S, Tadayoni R, Gaudric A.. Laser Photocoagulation for Peripheral Retinal Capillary Hemangioblastoma in von Hippel-Lindau Disease. Ophthalmol Retina. 2017;1(1):59-67. doi:10.1016/j.oret.2016.08.004. PMID:31047395.
Di Nicola M, Williams BK Jr, Hua J, Bekerman VP, Mashayekhi A, Shields JA, Shields CL. Photodynamic Therapy for Retinal Hemangioblastoma: Treatment Outcomes of 17 Consecutive Patients. Ophthalmology. Retina. 2022;6(1):80-88. doi:10.1016/j.oret.2021.04.007. PMID:33892136.
Hussain RN, Hassan S, Ho V. Proton beam radiotherapy (PBR) for the treatment of retinal capillary haemangioblastoma stabilises tumour progression but with poor visual outcomes. Eye (Lond). 2019;33(7):1188-1190. doi:10.1038/s41433-019-0377-3. PMID:30792524; PMCID:PMC6707222.
Schmidt-Erfurth UM, Kusserow C, Barbazetto IA, Laqua H.. Benefits and complications of photodynamic therapy of papillary capillary hemangiomas. Ophthalmology. 2002;109(7):1256-1266. doi:10.1016/s0161-6420(02)01059-x. PMID:12093647.
Jonasch E, Donskov F, Iliopoulos O, Rathmell WK, Narayan VK, Maughan BL, Oudard S, Else T, Maranchie JK, Welsh SJ, Thamake S, Park EK, Perini RF, Linehan WM, Srinivasan R, MK-6482-004 Investigators.. Belzutifan for Renal Cell Carcinoma in von Hippel-Lindau Disease. N Engl J Med. 2021;385(22):2036-2046. doi:10.1056/nejmoa2103425. PMID:34818478; PMCID:PMC9275515.
Bajaj S, Gandhi D, Nayar D, Serhal A. Von Hippel-Lindau Disease (VHL): Characteristic Lesions with Classic Imaging Findings. J Kidney Cancer VHL. 2023;10(3):23-31. doi:10.15586/jkcvhl.v10i3.293. PMID:37555195; PMCID:PMC10404985.
Ercanbrack CW, Elhusseiny AM, Sanders RN, Santos Horta E, Uwaydat SH. Belzutifan-induced regression of retinal capillary hemangioblastoma: A case-series. Am J Ophthalmol Case Rep. 2024;33:102011. doi:10.1016/j.ajoc.2024.102011. PMID:38374949; PMCID:PMC10875190.
Brabo EP, Altino de Almeida S, Rafful PP, Rosado-de-Castro PH, Vieira L. Expression of somatostatin receptors in hemangioblastomas associated with von Hippel-Lindau disease as a novel diagnostic, therapeutic, and follow-up opportunity: A case report and literature review. Arch Endocrinol Metab. 2024;68:e230181. doi:10.20945/2359-4292-2023-0181. PMID:38788146; PMCID:PMC11156175.
Bhende P, Kashyap H, Nadig RR. Surgical management of complicated retinal detachment in a case of retinal hemangioblastoma. Indian J Ophthalmol. 2022;70(8):3167. doi:10.4103/ijo.IJO_1161_22. PMID:35919014; PMCID:PMC9672797.
Naseripour M, Fadakar K, Azimi F, Taherian MM, Naseripour M, Mirshahi R. Retinal Capillary Hemangioblastoma: A Comprehensive Review on Treatments. Ocul Oncol Pathol. 2026;12(1):53-62. doi:10.1159/000550011. PMID:41608742; PMCID:PMC12846321.
Wiley HE, Krivosic V, Gaudric A, et al. Management of Retinal Hemangioblastoma in von Hippel-Lindau Disease. Retina. 2019;39(12):2254-2263. doi:10.1097/IAE.0000000000002572. PMID:31259811; PMCID:PMC6878154.