Das retinale kapilläre Hämangiom (retinal capillary hemangioma) ist ein gutartiger oranger Tumor, der bei jungen Menschen auf der Netzhaut oder dem Sehnervenkopf auftritt. Aufgrund der pathologischen Ähnlichkeit mit zerebralen Hämangioblastomen wird es in letzter Zeit auch als retinales Hämangioblastom (retinal hemangioblastoma) bezeichnet. Es kann solitär/multipel, einseitig/beidseitig, sporadisch/symptomatisch auftreten.
Wenn nur ein retinales Hämangioblastom sporadisch auftritt, spricht man von der Von-Hippel-Krankheit. Bei Vorliegen eines systemischen Tumorsyndroms wird die Diagnose VHL-Krankheit (von Hippel-Lindau-Krankheit) gestellt. Im Glossar der Japanischen Ophthalmologischen Gesellschaft wird in Anlehnung an die VHL-Leitlinie (2024) der Begriff „retinales Hämangiom“ verwendet, aber in diesem Artikel wird der gebräuchliche Begriff „retinales kapilläres Hämangiom“ verwendet.
Die VHL-Krankheit ist ein autosomal-dominant vererbtes Tumorsyndrom, das durch eine Mutation des Tumorsuppressorgens VHL (3p25-26) verursacht wird. Die Häufigkeit wird mit 1 zu 36.000 angegeben. Bei der VHL-Krankheit treten neben retinalen Hämangiomen auch Hämangioblastome des Kleinhirns, der Medulla oblongata, der Brücke und des Rückenmarks, Nierenzellkarzinome, Phäochromozytome und Zysten in den Bauchorganen (Pankreas, Nieren, Nebennieren) auf. Da die Lebensprognose auch vom Management der systemischen Erkrankungen abhängt, ist eine multidisziplinäre Zusammenarbeit unerlässlich.
QWann ist eine VHL-Krankheit zu vermuten?
A
Nach den Diagnosekriterien des VHL-Leitfadens (2024) wird die Diagnose bei positiver Familienanamnese mit einer oder mehreren Läsionen (Hämangioblastom, retinales Hämangiom usw.) gestellt 1). Bei negativer Familienanamnese wird die Diagnose mit zwei oder mehr Läsionen (einschließlich Hämangioblastom oder retinalem Hämangiom) oder mit Bestätigung einer VHL-Genmutation plus einer Läsion gestellt. Bei einem solitären retinalen Hämangiom bei jungen Patienten sollte die Möglichkeit einer VHL-Erkrankung in Betracht gezogen werden, und eine systemische Untersuchung sowie genetische Tests sollten erwogen werden. Bei solitären Fällen unter 10 Jahren wird die Wahrscheinlichkeit einer VHL-Erkrankung mit etwa 45 % angegeben. 13)
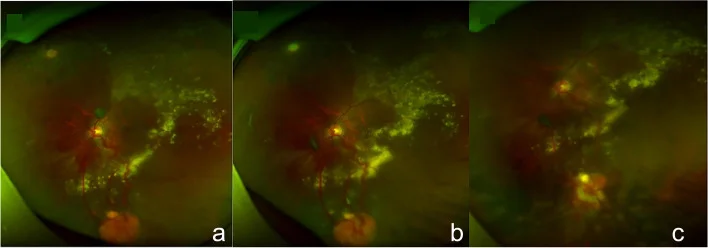
Guo J, Du L, Zhou P, et al. Combined therapy guided by multimodal imaging of fifteen retinal capillary hemangioblastomas in a monocular Von Hippel- Lindau syndrome case report. BMC Ophthalmol. 2022;22(1):205. Figure 4. PMID: 35524216; PMCID: PMC9074324; DOI: 10.1186/s12886-022-02409-8. License: CC BY 4.0. License URL: https://creativecommons.org/licenses/by/4.0/.
Dieses Fundusfoto zeigt ein typisches orange-rotes retinales Kapillarhämangiom in der peripheren Netzhaut mit deutlich erweiterten und geschlängelten versorgenden Gefäßen (zuführende Arterie und abführende Vene) sowie die Tumorrückbildung nach Kryokoagulation. Es entspricht den Fundusbefunden, die im Abschnitt „2. Hauptsymptome und klinische Befunde“ behandelt werden.
Retinale Hämangioblastome werden nach Entstehungsweise und Lokalisation wie folgt klassifiziert.
Peripherer Typ
Häufigkeit: Häufigster und typischer Subtyp.
Fundusbefund: Bildung einer orange-roten, runden Raumforderung in der peripheren Netzhaut. Begleitet von deutlich erweiterten und geschlängelten zuführenden Arterien und abführenden Venen.
Progression: Schrittweise Progression von Kapillaraneurysma über Tumormanifestation, exsudative Veränderungen, exsudative Netzhautablösung bis hin zu fibröser Proliferation.
Papillärer Typ
Häufigkeit: Etwa 15 % aller Fälle.
Fundusbefund: Entstehung in der Nähe der Papille. Die Identifikation der zu- und abführenden Gefäße ist oft schwierig.
Prognose: Aufgrund der Nähe zu Sehnerv und Makula ist auch auf Gewebeschäden durch die Behandlung zu achten. Die Behandlungsmethode ist noch nicht etabliert.13) In einem Bericht, der 72 Augen (68 Fälle) mit juxtapapillärem kapillärem Hämangiom untersuchte, hatten bei der Erstuntersuchung 60 von 70 Augen (86 %) eine korrigierte Sehschärfe von 20/200 oder besser, während nach einer durchschnittlichen Nachbeobachtungszeit von 5,4 Jahren nur 33 von 60 Augen (55 %) eine Sehschärfe von 20/200 oder besser beibehielten.
Funduskopisch sind solitäre oder multiple runde Netzhauttumoren charakteristisch. Periphere Läsionen weisen erweiterte, geschlängelte zuführende und abführende Gefäße auf; die Läsionen treten in der Regel vor dem 30. Lebensjahr auf. Etwa die Hälfte der Fälle ist bilateral, und es können multiple Läsionen an verschiedenen Stellen des Fundus auftreten.
Der Tumor selbst ist ein Hämangioblastom, bestehend aus Kapillaren und schaumigen Stromazellen, das große Mengen an VEGF (vascular endothelial growth factor) produziert. VEGF führt zu einer exsudativen Netzhautablösung und damit zur Sehverschlechterung.
Im fortgeschrittenen Stadium kommt es zu folgenden schwerwiegenden Krankheitsbildern.
Traktionsamotio retinae: epiretinale Membran und Traktion durch fibröse Proliferation
Neovaskuläres Glaukom: Spätkomplikation. Begleitet von erhöhtem Augeninnendruck und Augenschmerzen.
Ausgeprägte konjunktivale und episklerale Gefäßerweiterung: In sehr fortgeschrittenen Fällen wurde über einen Visus von NLP und einen Augeninnendruck von 45 mmHg am rechten Auge berichtet2).
Weitwinkel-Fundusfotografie und OCT-Angiographie (OCTA) sind nützlich für die Beurteilung und Nachsorge von Läsionen1). Die OCT ermöglicht die Beurteilung der Tumormorphologie, des Vorhandenseins von subretinaler Flüssigkeit und eines Makulaödems.
Die Häufigkeit der VHL-Erkrankung beträgt 1 zu 36.000. Eine Analyse der nationalen Datenbank des japanischen Ministeriums für Gesundheit, Arbeit und Soziales ergab 1.448 Patienten mit VHL-Erkrankung in Japan16). Die Inzidenz von retinalen Hämangioblastomen bei VHL-Patienten liegt bei 40–70 %, das durchschnittliche Erkrankungsalter bei 25 Jahren1).
Altersverteilung: Häufigstes Auftreten im Alter von 10–40 Jahren. Bei etwa 5 % tritt die Erkrankung vor dem 10. Lebensjahr auf.
Bilateralität: Etwa die Hälfte der Fälle ist bilateral.
Multifokalität: Es können mehrere Tumoren im selben Auge auftreten.
VHL-assoziiertes Risiko bei sporadischen Fällen: Bei solitären retinalen Hämangioblastomen bei Kindern unter 10 Jahren wird die Wahrscheinlichkeit einer VHL-Erkrankung mit etwa 45 % angegeben13).
Das VHL-Gen wird autosomal-dominant vererbt. Eine Keimbahnmutation (1. Hit) in einem Allel des VHL-Gens und ein somatischer 2. Hit führen zum Verlust der Tumorsuppressorfunktion (2-Hit-Hypothese).
Als genetischer Risikofaktor ist bei allen Mitgliedern von Familien mit einer pathogenen VHL-Genmutation ein Screening erforderlich. Bei Patienten unter 40 Jahren mit retinalem Hämangioblastom sollte ein VHL-Gentest in Betracht gezogen werden1).
Bei der Fundusuntersuchung ist die Kombination aus einem orange-roten Tumor in der Peripherie und erweiterten, geschlängelten zu- und abführenden Gefäßen charakteristisch. Die Beurteilung erfolgt durch eine Kombination der folgenden Untersuchungen.
Weitwinkel-Fundusfotografie: Nützlich zur Erfassung des Gesamtbildes peripherer Läsionen.
Fluoreszenzangiographie (FA): Identifikation des Tumors und Beurteilung der Aktivität. Eine frühe starke Fluoreszenzleckage ist diagnostisch wegweisend.
OCT/OCTA: Morphologische Beurteilung des Tumors, Quantifizierung von Makulaödem und subretinaler Flüssigkeit.
Ultraschall (B-Mode): Bestätigung eines soliden Tumors und Beurteilung einer Netzhautablösung.
Bei Kindern eines Elternteils mit diagnostiziertem VHL beginnt die ophthalmologische Überwachung ab dem 0. Lebensjahr, mindestens einmal jährlich mit beidseitiger Spaltlampenuntersuchung in Mydriasis und Funduskopie mit dem indirekten Ophthalmoskop. Weitwinkel-Fundusfotografie wird ergänzend eingesetzt1).
Bei VHL-Erkrankung können mehrere Läsionen in anderen Organen als der Netzhaut auftreten, daher ist eine regelmäßige systemische Untersuchung durch ein multidisziplinäres Team erforderlich. 1)8)
Kopf-/Gehirn-MRT: Screening auf Läsionen des zentralen Nervensystems wie Kleinhirn und Hirnstamm.
Spinal-MRT: Screening auf spinale Hämangioblastome.
Abdomensonographie/CT/MRT: Suche nach Nierenzellkarzinom, Pankreas-, Nieren- und Nebennierenzysten.
Phäochromozytom-Screening: Messung der Katecholamin-Metaboliten im Urin.
Das Alter zu Beginn und die Intervalle der Untersuchungen variieren je nach Organ- und Läsionsrisiko und werden individuell gemäß den VHL-Behandlungsleitlinien geplant. Als Orientierungshilfe der Leitlinie (Ausgabe 2024) wird für das zentrale Nervensystem ab 11 Jahren ein Kontrastmittel-MRI von Kopf und gesamtem Rückenmark erwogen; werden keine Hämangioblastome festgestellt, erfolgt dies alle 1–2 Jahre. Für Nierenzellkarzinome wird ab 15 Jahren einmal jährlich (alternierend Ultraschall und natives MRI) empfohlen. Das Einstiegsalter und die Intervalle für andere Organe einschließlich des Phäochromozytoms richten sich ebenfalls nach der Tabelle der Leitlinie und werden in den jeweiligen Fachabteilungen individuell geplant.1)
Die organspezifische Überwachung unterscheidet sich je nach Zielläsion hinsichtlich des Alters zu Beginn, der Untersuchungsmethode und der Intervalle. In Japan wird die Planung auf Basis der VHL-Behandlungsleitlinien (Ausgabe 2024) von den jeweiligen Fachabteilungen durchgeführt, wobei die augenärztliche Überwachung unmittelbar nach der Geburt (0 Jahre) beginnt. 1) Da das Alter zu Beginn von internationalen Protokollen abweichen kann, sollten die Zahlen in der Tabelle nicht eigenmächtig angewendet werden.
Der VHL-Gentest ist indiziert bei Patienten mit sporadischem retinalem Hämangiom unter 40 Jahren sowie bei Patienten und deren Familien mit Verdacht auf VHL-Erkrankung 1). Die Durchführung sollte parallel zur genetischen Beratung erfolgen.
Eine Abgrenzung zu folgenden Erkrankungen ist erforderlich:
Morbus Coats: Häufiger bei Jungen. Keine erweiterten, geschlängelten Zu- und Abflussgefäße, aber harte Exsudate und exsudative Netzhautablösung.
Wyburn-Mason-Syndrom (Rankenangiom): Kombination von retinalen und zerebralen arteriovenösen Malformationen.
Aderhautangiom: Orange-rote Läsion, jedoch ohne systemische Komplikationen der VHL-Erkrankung.
Retinaler vasoproliferativer Tumor (Vasoproliferativer Tumor): Bevorzugt in der unteren Peripherie. Abgrenzung zu sekundären Veränderungen.
QWo findet man die Fundusbefunde eines retinalen Hämangioms?
A
Der periphere Typ tritt häufig in der Fundusperipherie auf, daher ist eine detaillierte Fundusuntersuchung unter Mydriasis erforderlich. Kleine Tumoren in frühen Stadien können wie Kapillaraneurysmen aussehen; der Einsatz von Weitwinkel-Fundusfotografie kann helfen, sie nicht zu übersehen. Der papilläre Typ erscheint als peripapilläre Raumforderung, und die Identifikation von zu- und abführenden Gefäßen ist oft schwierig.
Die Therapie wird je nach Lage, Größe und Ausmaß der exsudativen Veränderungen des Hämangioms ausgewählt. Läsionen, die ohne Beeinträchtigung der Sehfunktion koaguliert werden können, sind Kandidaten für Laserphotokoagulation oder Kryokoagulation. Bei Läsionen mit hohem Risiko durch die Behandlung selbst wird eine Beobachtung oder nicht-ablative Therapie in Betracht gezogen. 12)13)
Indikation: In Betracht gezogen bei kleinen Läsionen in der Peripherie, die ohne Beeinträchtigung der Sehfunktion direkt koaguliert werden können. 13)
Methode: Direkte Koagulation des Hämangioms; je nach Reaktion wird bei Bedarf eine zusätzliche Behandlung durchgeführt. Die Indikation wird anhand von Größe, Lage und Ausmaß der Exsudation gestellt. 1)13)
Bestrahlungsparameter: Werden vom Augenonkologen je nach Gerät, Läsionsdurchmesser, Farbe und Reaktion eingestellt. Mehrere Sitzungen können erforderlich sein. 3)
Grenzen: Bei großen Läsionen oder solchen mit Exsudation können mehrere Behandlungen oder alternative Verfahren erforderlich sein.
Kryokoagulation
Indikation: Große Läsionen oder Fälle, bei denen eine Laserphotokoagulation schwierig zu erreichen ist.
Methode: Kryokoagulation wird je nach Größe und Prominenz des Hämangioms ausgewählt.
Bei exsudativen Veränderungen: Drainage subretinaler Flüssigkeit und Diathermie werden durchgeführt, sind jedoch therapieresistent.
Traktionsamotio retinae: Bei Fortschreiten der fibrösen Proliferation und Entwicklung einer Traktionsamotio retinae wird eine Vitrektomie durchgeführt. Bei großen Tumoren oder Fällen mit exsudativer Amotio retinae ist eine einfache Laserbehandlung unzureichend, und eine chirurgische Behandlung einschließlich Vitrektomie ist erforderlich.
Bhende et al. (2022) berichteten über einen 40-jährigen Mann mit bilateralem retinalen Hämangioblastom, der zwei Jahre zuvor eine transpupilläre Thermotherapie (TTT) an beiden Augen erhalten hatte. Diesmal wurde am linken Auge mit Traktions- und exsudativer Amotio retinae eine Vitrektomie, Tumorexzision und Silikonölfüllung durchgeführt; der postoperative korrigierte Visus betrug 6/36. Am rechten Auge wurde eine zusätzliche einmalige TTT durchgeführt, und die Fluoreszenzangiographie zeigte eine verminderte Leckage11).
PDT und Anti-VEGF-Therapie: Photodynamische Therapie (PDT) und Anti-VEGF-Medikamente werden manchmal bei schwer zu koagulierenden Läsionen oder exsudativen Veränderungen in Betracht gezogen, aber die Reaktion ist uneinheitlich und erfordert eine individuelle Entscheidung. 4)13)
Für den papillären Typ ist die Behandlung noch nicht etabliert1). Die Laserphotokoagulation birgt ein hohes Risiko für Sehnerven- und Makulaschäden, sodass die Indikationsstellung besonders sorgfältig erfolgen muss. Die folgenden Behandlungen wurden auf Fallberichtsebene beschrieben, sind jedoch nicht als Standardtherapie etabliert.
Intravitreale Injektion von Anti-VEGF-Medikamenten: Eine Hemmung exsudativer Veränderungen wird erwartet, aber die tumorverkleinernde Wirkung ist begrenzt.
Protonentherapie: Über eine Hemmung des Tumorwachstums wurde berichtet, aber die Sehprognose ist schlecht; es handelt sich um eine begrenzte Option. 5)
Eine sorgfältige Entscheidung über den Zeitpunkt des Eingriffs ist erforderlich, und eine multidisziplinäre Konferenz in einem spezialisierten Zentrum wird empfohlen.
Auch nach der Behandlung können Rezidive oder neue Läsionen auftreten, sodass eine lebenslange Nachbeobachtung erforderlich ist. Nach der lokalen Behandlung wird die Reaktion überprüft, um die Notwendigkeit einer zusätzlichen Behandlung zu beurteilen, und anschließend wird die gesamte Netzhaut beurteilt. 13)
Für die Lebensprognose der VHL-Erkrankung ist das Management von Nierenzellkarzinomen und Hämangioblastomen des zentralen Nervensystems wichtig. In multidisziplinärer Zusammenarbeit mit Neurochirurgie, Urologie, Endokrinologie usw. werden für die einzelnen Organläsionen geeignete Überwachungs- und Interventionsmaßnahmen durchgeführt.
6. Pathophysiologie und detaillierter Pathomechanismus
Das VHL-Gen ist ein Tumorsuppressorgen auf Chromosom 3p25-26, das für das pVHL-Protein kodiert, eine Komponente des E3-Ubiquitin-Ligase-Komplexes. Die Hauptfunktion des pVHL-Proteins ist die Ubiquitinierung und der proteasomale Abbau der α-Untereinheit des Hypoxie-induzierbaren Faktors (HIF).
Unter normalen Bedingungen wird HIFα von pVHL erkannt, ubiquitiniert und schnell abgebaut. Bei Inaktivierung des VHL-Gens geht die pVHL-Funktion verloren, und HIFα akkumuliert.
Bei der VHL-Erkrankung führt zusätzlich zur Keimbahnmutation (1. Hit) ein somatischer 2. Hit (z. B. Verlust der Heterozygotie, LOH) zum vollständigen Funktionsverlust des VHL-Gens und zur Tumorbildung.
Wenn HIFα im Zellkern akkumuliert, wird die Transkription zahlreicher angiogenese- und zellproliferationsbezogener Gene wie VEGF, PDGF und EPO konstitutiv aktiviert. Bei der VHL-Erkrankung fungiert HIF-2α (EPAS1) als Haupttreiber1).
Retinale Hämangioblastome bestehen aus zwei Zelltypen.
Schaumige Stromazellen: Fettreich, produzieren große Mengen an Zytokinen, darunter VEGF.
Kapillaren: Werden sekundär durch das von den Stromazellen produzierte VEGF induziert.
Diese Stromazellen sind die eigentliche Tumormasse; die konstitutive VEGF-Produktion ist die direkte Ursache für die Tumorangiogenese und die exsudative Netzhautablösung. Der molekulare Hintergrund der Tumorbildung ist ein „Pseudohypoxie“-Zustand, bei dem HIF durch die VHL-Genmutation unabhängig vom Sauerstoffpartialdruck konstitutiv aktiviert ist.
VHL-assoziierte Hämangioblastome exprimieren nachweislich Somatostatinrezeptoren (SSTR) in hohem Maße. In einer Analyse von 9 Proben wurde SSTR4 in 100% und SSTR1/2/5 in 89% der Proben exprimiert10). Diese Eigenschaft wird für die Bildgebung mittels 68Ga-DOTATOC-PET-CT sowie als molekulares Ziel für die Somatostatin-Analog-Therapie untersucht, wie später beschrieben.
Der Zusammenhang zwischen Mutationstyp des VHL-Gens und klinischem Phänotyp (Typ 1: nicht-Phäochromozytom-Typ, Typ 2: Phäochromozytom-assoziierter Typ usw.) ist teilweise bekannt, jedoch sind detailliertere Klassifikationen und Unterschiede in der Häufigkeit von Augenmanifestationen Gegenstand weiterer Analysen.
Belzutifan ist ein niedermolekulares Medikament, das selektiv HIF-2α hemmt. In der japanischen Fachinformation ist „Von-Hippel-Lindau-Krankheit-assoziierte Tumoren“ als Indikation aufgeführt, und die übliche Erwachsenendosis beträgt 120 mg einmal täglich oral. Wichtige Nebenwirkungen wie Anämie und Hypoxie sowie Hinweise zur Schwangerschaft sind zu beachten; die Verabreichung erfolgt nach Bewertung von Indikation und Sicherheit.14)
In der Phase-2-Studie (LITESPARK-004) wurde bei allen 16 auswertbaren Augen mit retinalen Hämangioblastomen eine Besserung berichtet. „Besserung“ bezieht sich jedoch auf die Beurteilung von Fundusbildern durch Prüfärzte und bedeutet nicht Tumorschwund in allen Fällen oder einen Ersatz der lokalen Therapie von Netzhautläsionen.7) Die Japanische Ophthalmologische Gesellschaft erwähnt zwar die Möglichkeit einer neuen Option für Netzhautläsionen, betont jedoch, dass derzeit lokale Therapien wie Laserphotokoagulation oder Kryokoagulation die erste Wahl sind.15)
Ercanbrack et al. (2024) berichteten über 3 Fälle von retinalen Hämangioblastomen unter Belzutifan-Therapie. Im ersten Fall verkleinerte sich die Tumorfläche nach 4-monatiger Behandlung von 2,1 mm² auf 1,4 mm², bevor die Therapie aufgrund von Anämie und Dyspnoe abgebrochen wurde. Anschließend erfolgten mehrere Laserbehandlungen, und nach 21 Monaten seit der Erstvorstellung wurde eine nahezu vollständige Fibrosierung festgestellt. In einem anderen Fall verkleinerte sich die Tumorfläche in etwa 7 Monaten von 10,3 mm² auf 5,5 mm². Es handelt sich um Berichte weniger Fälle; Wirksamkeit und Behandlungsdauer können nicht verallgemeinert werden9).
Die photodynamische Therapie (PDT) wurde für beide Krankheitsformen, die periphere und die papilläre, als geeignet beschrieben.
di Nicola et al. (2022) berichteten über die Wirksamkeit der PDT bei retinalen Hämangioblastomen und zeigten insbesondere die Anwendbarkeit bei der juxtapapillären Form auf4).
Schmidt-Erfurth et al. bewerteten die Anwendbarkeit der PDT bei der papillären Form und das Risiko von Komplikationen6).
In der Fallserie von Hussain et al. blieb der Tumorprogress nach Protonentherapie in vielen Augen stabil, während die Sehergebnisse schlecht waren. Sie ist eine begrenzte Option für schwierig zu behandelnde Fälle und gilt nicht als Standardtherapie. 5)
Anti-VEGF-Medikamente werden manchmal zur unterstützenden Unterdrückung exsudativer Veränderungen in Betracht gezogen, aber die Reaktion auf den Tumor selbst ist uneinheitlich, und ein Protokoll ist nicht etabliert. 13)
Vor dem Hintergrund, dass Hämangioblastome Somatostatinrezeptoren (SSTR) stark exprimieren, wird die Möglichkeit einer Behandlung mit Somatostatinanaloga untersucht. Es gibt einen Behandlungsbericht über subkutane Injektionen von Lanreotid 120 mg in 28-tägigen Abständen.
Brabo et al. (2024) berichteten, dass bei einem VHL-Patienten, der Lanreotid erhielt, der SUVmax im 68Ga-DOTATOC PET-CT von 15,6 auf 4,8 abfiel, während die Tumorgröße in der Bildgebung stabil blieb. Es handelt sich um einen Einzelfallbericht und nicht um eine kontrollierte Studie zur Wirksamkeit. 10)
Die Behandlung mit Somatostatin-Analoga beschränkt sich auf wenige Berichte, darunter Einzelfälle, und ihre Wirksamkeit ist nicht belegt10).
Die 68Ga-DOTATOC-PET-CT ist eine funktionelle Bildgebung, die die SSTR-Expression von Tumoren nutzt. Es gibt einen Bericht über die Anwendung zur Verlaufskontrolle bei einem VHL-Patienten, aber der Nutzen als standardmäßige Ganzkörper-Überwachungsuntersuchung bei VHL-Erkrankung ist nicht etabliert. 10)
QIst Belzutifan in Japan verfügbar?
A
Belzutifan (Handelsname Welireg) ist in Japan zugelassen, und die Indikation in der Fachinformation umfasst „Tumoren im Zusammenhang mit von-Hippel-Lindau-Krankheit“. Ob eine systemische Therapie allein aufgrund eines retinalen Hämangioms begonnen wird, entscheidet ein in der VHL-Behandlung erfahrener Arzt unter Berücksichtigung der lokalen Behandlungsmöglichkeiten, systemischer Läsionen sowie Sicherheitsaspekten wie Anämie und Hypoxie. 14)15)
QWas passiert, wenn ein retinales Hämangiom nicht behandelt wird?
A
Wenn das Hämangiom wächst, wird es therapieresistent und die Sehprognose verschlechtert sich erheblich. Wenn die exsudative Netzhautablösung die Makula erreicht, ist ein irreversibler Sehverlust wahrscheinlich, und ein Fortschreiten zu einer traktiven Netzhautablösung oder einem Neovaskularisationsglaukom führt letztlich zur Erblindung. Bei der VHL-Krankheit treten lebenslang neue Läsionen auf, daher sind neben der Behandlung fortlaufende Fundusuntersuchungen unerlässlich.
Lin H, Lin X. Pronounced Conjunctival Vascular Engorgement in Von Hippel-Lindau Syndrome. Ophthalmology. 2025;132(4):e70. doi:10.1016/j.ophtha.2024.06.008. PMID:38970570.
Krivosic V, Kamami-Levy C, Jacob J, Richard S, Tadayoni R, Gaudric A.. Laser Photocoagulation for Peripheral Retinal Capillary Hemangioblastoma in von Hippel-Lindau Disease. Ophthalmol Retina. 2017;1(1):59-67. doi:10.1016/j.oret.2016.08.004. PMID:31047395.
Di Nicola M, Williams BK Jr, Hua J, Bekerman VP, Mashayekhi A, Shields JA, Shields CL. Photodynamic Therapy for Retinal Hemangioblastoma: Treatment Outcomes of 17 Consecutive Patients. Ophthalmology. Retina. 2022;6(1):80-88. doi:10.1016/j.oret.2021.04.007. PMID:33892136.
Hussain RN, Hassan S, Ho V. Proton beam radiotherapy (PBR) for the treatment of retinal capillary haemangioblastoma stabilises tumour progression but with poor visual outcomes. Eye (Lond). 2019;33(7):1188-1190. doi:10.1038/s41433-019-0377-3. PMID:30792524; PMCID:PMC6707222.
Schmidt-Erfurth UM, Kusserow C, Barbazetto IA, Laqua H.. Benefits and complications of photodynamic therapy of papillary capillary hemangiomas. Ophthalmology. 2002;109(7):1256-1266. doi:10.1016/s0161-6420(02)01059-x. PMID:12093647.
Jonasch E, Donskov F, Iliopoulos O, Rathmell WK, Narayan VK, Maughan BL, Oudard S, Else T, Maranchie JK, Welsh SJ, Thamake S, Park EK, Perini RF, Linehan WM, Srinivasan R, MK-6482-004 Investigators.. Belzutifan for Renal Cell Carcinoma in von Hippel-Lindau Disease. N Engl J Med. 2021;385(22):2036-2046. doi:10.1056/nejmoa2103425. PMID:34818478; PMCID:PMC9275515.
Bajaj S, Gandhi D, Nayar D, Serhal A. Von Hippel-Lindau Disease (VHL): Characteristic Lesions with Classic Imaging Findings. J Kidney Cancer VHL. 2023;10(3):23-31. doi:10.15586/jkcvhl.v10i3.293. PMID:37555195; PMCID:PMC10404985.
Ercanbrack CW, Elhusseiny AM, Sanders RN, Santos Horta E, Uwaydat SH. Belzutifan-induced regression of retinal capillary hemangioblastoma: A case-series. Am J Ophthalmol Case Rep. 2024;33:102011. doi:10.1016/j.ajoc.2024.102011. PMID:38374949; PMCID:PMC10875190.
Brabo EP, Altino de Almeida S, Rafful PP, Rosado-de-Castro PH, Vieira L. Expression of somatostatin receptors in hemangioblastomas associated with von Hippel-Lindau disease as a novel diagnostic, therapeutic, and follow-up opportunity: A case report and literature review. Arch Endocrinol Metab. 2024;68:e230181. doi:10.20945/2359-4292-2023-0181. PMID:38788146; PMCID:PMC11156175.
Bhende P, Kashyap H, Nadig RR. Surgical management of complicated retinal detachment in a case of retinal hemangioblastoma. Indian J Ophthalmol. 2022;70(8):3167. doi:10.4103/ijo.IJO_1161_22. PMID:35919014; PMCID:PMC9672797.
Naseripour M, Fadakar K, Azimi F, Taherian MM, Naseripour M, Mirshahi R. Retinal Capillary Hemangioblastoma: A Comprehensive Review on Treatments. Ocul Oncol Pathol. 2026;12(1):53-62. doi:10.1159/000550011. PMID:41608742; PMCID:PMC12846321.
Wiley HE, Krivosic V, Gaudric A, et al. Management of Retinal Hemangioblastoma in von Hippel-Lindau Disease. Retina. 2019;39(12):2254-2263. doi:10.1097/IAE.0000000000002572. PMID:31259811; PMCID:PMC6878154.