結晶性網膜症(Crystalline retinopathy)は、網膜の任意の層・領域に結晶沈着を認める不均一な疾患群の総称である。遺伝性疾患、薬剤の副作用、全身疾患の合併症など、原因は多岐にわたる。
原因の分類は以下の通りである。
- 遺伝性:ビエッティ結晶性網膜ジストロフィー(BCD)、シスチン症、原発性高シュウ酸尿症、シェーグレン・ラルソン症候群
- 中毒性(薬剤性):タモキシフェン、カンタキサンチン、メトキシフルラン、タルク、ニトロフラントイン
- 変性・特発性・医原性
代表的な遺伝性結晶性網膜症として以下が挙げられる。
- ビエッティ結晶性網膜ジストロフィー(BCD):CYP4V2遺伝子変異(4q35)による常染色体劣性遺伝。1937年にBiettiが報告。後極部に散在する閃輝性の結晶様黄白色斑、脈絡毛細管板の萎縮、角膜の結晶様沈着物が3大特徴とされるが、角膜病変がない症例も多数報告されている。東アジア地域、特に日本人や中国人に多い。常染色体劣性の非症候性RPと診断された症例の10%は本症という。
- シスチン症:CTNS遺伝子変異(17p13.2)による常染色体劣性遺伝のライソゾーム蓄積症。
- 原発性高シュウ酸尿症(PH):AGXT/GRHPR/HOGA1遺伝子変異による常染色体劣性遺伝。
- シェーグレン・ラルソン症候群:ALDH3A2遺伝子変異(17p11.2)による常染色体劣性遺伝。
結晶性網膜症は、網膜色素変性の類縁疾患として位置づけられる。1)
Q
ビエッティ結晶性網膜ジストロフィー(BCD)とは何ですか?
A
CYP4V2遺伝子変異による常染色体劣性遺伝の網脈絡膜疾患で、後極部の結晶沈着、RPE・脈絡膜萎縮、角膜結晶を特徴とする。東アジア系に多く、20〜40歳代に夜盲・視野障害として発症し50〜60歳代で高度視覚障害に至る。現時点で根本的治療法はなく、遺伝子治療の研究が進行中である。
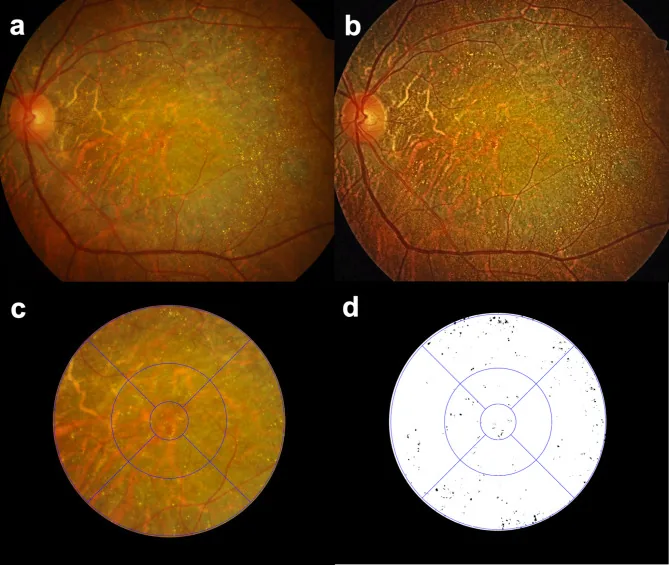
Seung Jun You; Chang Ki Yoon; Un Chul Park; Kyu Hyung Park; Eun Kyoung Lee. Longitudinal quantitative assessment of retinal crystalline deposits in bietti crystalline dystrophy. BMC Ophthalmol. 2025 Mar 17; 25:139. Figure 1. PMCID: PMC11916969. License: CC BY 4.0 (
https://creativecommons.org/licenses/by/4.0/).
ビエッティ結晶性
網膜ジストロフィー眼における
網膜結晶沈着の定量評価。(a) 灰白色の脈絡
網膜萎縮と多数の黄白色結晶沈着を示す
カラー眼底写真。(b)
網膜結晶沈着を検出しやすくするため、コントラスト制限適応ヒストグラム平坦化(CLAHE)で画像のコントラストを強調。(c)
網膜結晶沈着を領域別に定量するため、
糖尿病網膜症早期治療研究(ETDRS)グリッドを重ねた画像。(d) Medilabel®ソフトウェアを用い、
網膜結晶を白地に黒で抽出した画像。
各疾患の自覚症状は以下の通りである。進行性の視野障害・視力障害を呈するが、予後は症例によりさまざまである。1)
BCD:
シスチン症:
- 生後1年間に角膜・結膜のシスチン沈着による羞明・眼瞼痙攣
- 進行性網膜変性による視力低下・視野狭窄
- 乳児腎症性シスチン症(95%)では成長障害・腎尿細管性アシドーシスを呈し、10歳代で腎不全に至る
原発性高シュウ酸尿症:
- 再発性腎結石・腎仙痛が50%で5歳未満に出現
- 視力低下は網膜結晶沈着より視神経萎縮が原因の可能性が高い
- 25歳までに90%が症状を呈する
シェーグレン・ラルソン症候群:
- 全身3徴候:先天性魚鱗癬・知的障害・痙性両麻痺
- 眼症状は通常2歳までに出現し、羞明および両眼対称性の視力低下を呈する
BCDの臨床所見は湯沢の3ステージ分類で整理される。
以下に各ステージの結晶沈着とRPE萎縮の対応を示す。
| ステージ | 結晶沈着 | RPE萎縮 |
|---|
| 1 | 後極部に多数 | 軽度・黄斑部 |
| 2 | 後極部で減少 | 進行性・広範 |
| 3 | ほぼ消失 | 高度・全域 |
- ステージ1:後極部から中間周辺部に多数の小さく輝く黄白色結晶が散在。RPE-脈絡膜毛細血管板複合体レベルに存在。軽度の黄斑部RPE萎縮を伴う。
- ステージ2:後極部を超える進行性RPE萎縮・脈絡網膜萎縮。結晶は後極部で減少し、中間周辺部に残存する。
- ステージ3:広範なRPE・脈絡膜毛細血管板萎縮。結晶はほぼ消失。
角膜辺縁前方の角膜実質内結晶を認める症例もあるが、すべての症例に存在するわけではない。
- 乳児腎症性型:すべての網膜層・RPE・脈絡膜に微細な黄色屈折性沈着を認める
- 広範なRPEモザイク状変化が最も一般的な後極部所見
- 色素性網膜症は角膜結晶出現に先行し、生後5週で観察されることもある
- 黄色のシュウ酸結晶:主に黄斑の窩周囲・動脈周囲の外網状層・外顆粒層に分布
- RPE増殖による黒色の網膜下輪状病変→地図状萎縮へ進行
Derveauxのグレーディング(グレード1〜4)でも評価される。
- グレード1:孤立した窩周囲のシュウ酸結晶
- グレード2:中心窩を免れた黄斑部結晶+RPE増殖
- グレード3:RPE増殖・網膜下線維化・中心窩線維化
- グレード4:黄斑剥離
- 後極部:中心窩付近にさまざまなサイズの小さな両側性の光り輝く黄白色ドット
- 67%に嚢胞状の中心窩空洞化を認める
遺伝性
BCD(CYP4V2):常染色体劣性。東アジア系に多い。脂質・ステロイド代謝関連酵素の異常。1)
シスチン症(CTNS):常染色体劣性。出生10万〜20万人に1人。ライソゾーム蓄積症。
高シュウ酸尿症(AGXT等):常染色体劣性。有病率100万人あたり3人未満。
シェーグレン・ラルソン(ALDH3A2):常染色体劣性。脂肪族アルデヒド代謝異常。
薬剤性
タモキシフェン:神経線維層・内網状層にクリスタリン状物質沈着。
カンタキサンチン:食品着色料(サプリメント)による沈着。
タルク:錠剤賦形剤。静脈内投与後にタルク網膜症を起こすことがある。
メトキシフルラン・ニトロフラントイン:現在は使用が限られる。
その他
変性:網膜の慢性的な変性変化に伴う結晶様沈着。
特発性:原因不明の結晶沈着。
医原性:治療行為に起因する沈着。
Q
結晶性網膜症の原因にはどのようなものがありますか?
A
遺伝性(BCD・シスチン症・高シュウ酸尿症・シェーグレン・ラルソン症候群)と薬剤性(タモキシフェン・カンタキサンチン・タルクなど)が主な原因である。原因によって治療法・予後が大きく異なるため、正確な原因診断が治療方針の決定に不可欠である。
特徴的眼底所見に加え、網膜電図・FA・ICGAおよびOCTが有用である。
FA・ICGA
FA:RPE萎縮領域に窓状欠損による過蛍光を認める。
ICGA:全ステージで脈絡膜充盈遅延。後期に色板状低蛍光を示す。
OCT・FAF
SD-OCT:全網膜層に高反射ドット(大部分はRPE-ブルッフ膜複合体)。外顆粒層に外層網膜管状構造(ORTs)を認めることがある。
FAF:結晶自体は不可視。障害RPE細胞が顆粒状強自発蛍光を示し、RPE萎縮領域では低自発蛍光となる。近赤外光(NIR)は結晶をよく描出する。
網膜電図
機能評価:ステージに応じて正常→低下→消失。錐体-桿体パターンの機能不全が一般的である。
鑑別への応用:BCDでは網膜血管の狭細化がなく、網膜電図反応が比較的保たれている点が網膜色素変性との鑑別に役立つ。遺伝子検査も有用。
- シスチン症:多形核白血球内の遊離非タンパク結合シスチン濃度測定が確定診断に有用。
- 原発性高シュウ酸尿症:24時間蓄尿でシュウ酸排泄量の増加(通常の2倍以上)を確認。遺伝子検査(AGXT/GRHPR/HOGA1)でも確定できる。
- シェーグレン・ラルソン症候群:遺伝子検査(ALDH3A2)またはFALDH(脂肪族アルデヒド脱水素酵素)活性測定。
- タモキシフェン網膜症:鑑別としてCYP4V2クリスタリン網膜症、ドルーゼン、傍中心窩毛細血管拡張症を考慮する。
Q
結晶性網膜症は網膜色素変性とどう区別しますか?
A
BCDでは網膜血管の狭細化がなく、網膜電図反応が比較的保たれていることが特徴である。遺伝子検査(CYP4V2)が確定診断に有用で、常染色体劣性の非症候性網膜色素変性と診断された症例の約10%はBCDとされる。
現時点で有効な根本的治療法は存在しない。ロービジョンケアが基本であり、合併症に対して以下の管理を行う。
- 経口システアミン療法:腎不全の進行を遅延させる。症状出現前からの開始が望ましい。
- システアミン点眼:角膜結晶の溶解に有効。ただし網膜結晶への効果はほとんどない。
- ピリドキシン・十分な水分補給・クエン酸カリウムによる保存的治療
- 腎不全に至った場合:透析、または肝腎同時移植
- 根本的治療法は存在せず、多職種チームによる対症療法が中心
- 食事療法:脂肪制限と中鎖脂肪酸(MCT)補給
- 投与中止により進行が停止し、ときに軽快する。
- 嚢胞様黄斑浮腫には抗VEGF薬が有効な場合がある。
Q
タモキシフェンによる網膜への結晶沈着は治りますか?
A
投与を中止することで進行が停止し、ときに軽快する。嚢胞様黄斑浮腫(CME)が合併している場合は抗VEGF薬が有効なことがある。いずれも早期発見が予後改善の鍵となる。
各疾患の発症機序は以下の通りである。
-
BCD:CYP4V2はシトクロムP450ファミリーの酵素をコードし、脂質・ステロイド代謝に関与する。CYP4V2変異により異常な脂質代謝産物が網脈絡膜に沈着し、RPEおよび脈絡膜毛細血管板の萎縮、二次的な光受容体変性へと至る。
-
シスチン症:シスチノシン(ライソゾーム膜シスチン輸送タンパク)の機能不全により、ライソゾームからのシスチン輸送が阻害される。網膜内皮系細胞へのシスチン蓄積が網膜変性を引き起こす。
-
原発性高シュウ酸尿症:肝臓のグリオキシル酸代謝の先天性異常により、シュウ酸・グリコール酸が過剰産生される。その結果、シュウ酸カルシウム結晶が網膜・RPE・脈絡膜に沈着し、網膜変性が進行する。
-
シェーグレン・ラルソン症候群:FALDH(脂肪族アルデヒド脱水素酵素)欠損により脂肪族アルデヒド・アルコールが蓄積し、ミュラー細胞および光受容体に損傷をきたす。
-
タモキシフェン網膜症:タモキシフェンが脂質と結合してリソソームに貯留し、酵素活性が低下することで神経線維層・内網状層に結晶状物質が沈着する。
BCDに対する遺伝子補充療法として、rAAV2/8-hCYP4V2(網膜下投与)のフェーズ1臨床試験が進行中である。早期の遺伝子検査・遺伝カウンセリングにより、将来的な遺伝子治療の恩恵を受けられる可能性がある。
- 厚生労働科学研究費補助金難治性疾患政策研究事業網膜脈絡膜・視神経萎縮症に関する調査研究班 網膜色素変性診療ガイドライン作成ワーキンググループ. 網膜色素変性診療ガイドライン. 日本眼科学会雑誌. 2016;120(12):846-861.
記事の全文をコピーして、お好みのAIに貼り付けて質問できます
下のAIを開いて、チャット欄に貼り付け(ペースト)してください